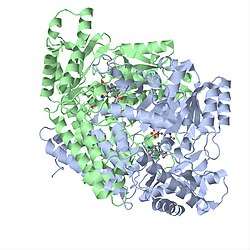
Dysferlin, auch bekannt als dystrophieassoziiertes Fer-1-ähnliches Protein , ist ein Protein , das beim Menschen durch das DYSF -Gen kodiert wird . [ 5 ] Dysferlin ist an der Reparatur der Plasmamembran [ 6 ] , der Stabilisierung der Kalziumsignalübertragung [ 7 ] [ 8 ] [ 9 ] und der Entwicklung des T-Tubulus-Systems der Muskulatur beteiligt. [ 10 ] Ein Defekt im DYSF-Gen, das sich auf Chromosom 2p12-14 befindet, führt zu verschiedenen Formen von Muskeldystrophie , darunter die Miyoshi-Myopathie (MM), die Gliedergürtelmuskeldystrophie Typ 2B (LGMD2B) und die distale Myopathie (DM). Eine Reduktion oder ein Fehlen von Dysferlin, die sogenannte Dysferlinopathie , manifestiert sich meist im dritten oder vierten Lebensjahrzehnt und ist durch Schwäche und Atrophie verschiedener willkürlicher Skelettmuskeln gekennzeichnet . [ 11 ] Pathogene Mutationen, die zu einer Dysferlinopathie führen, können im gesamten DYSF-Gen auftreten.
Struktur
| Familie Ferlin | |
|---|---|
| Kennungen | |
| Symbol | Dysferlin |
| OPM-Superfamilie | 452 |
| OPM-Protein | 4cah |
| Membranom | 205 |
Das humane Dysferlin-Protein ist ein 237 kDa großes Typ-II-Transmembranprotein. [ 12 ] [ 13 ] [ 14 ] [ 15 ] [ 16 ] Es besitzt eine große intrazelluläre, cytoplasmatische N-terminale Domäne, eine extreme C-terminale Transmembrandomäne und eine kurze C-terminale extrazelluläre Domäne. Die cytosolische Domäne von Dysferlin besteht aus sieben hochkonservierten C2-Domänen (C2A–G), die in mehreren Proteinen der Ferlin-Familie , einschließlich des Dysferlin-Homologs Myoferlin , konserviert sind . [ 17 ] [ 18 ] [ 13 ] Tatsächlich ist die C2-Domäne an einer bestimmten Position der C2-Domäne an der entsprechenden Position in anderen Ferlin-Familienmitgliedern ähnlicher als der benachbarten C2-Domäne innerhalb desselben Proteins. Dies deutet darauf hin, dass jede einzelne C2-Domäne eine spezifische Rolle in der Dysferlin-Funktion spielen könnte und dass jede einzelne für zwei Funktionen von Dysferlin – die Stabilisierung der Kalziumsignalübertragung und die Membranreparatur – erforderlich ist. [ 19 ] Mutationen in jeder dieser Domänen können eine Dysferlinopathie verursachen. Die Kristallstruktur der C2A-Domäne des humanen Dysferlins wurde aufgeklärt und zeigt, dass die C2A-Domäne ihre Konformation bei der Interaktion mit Kalziumionen ändert. [ 13 ] Dies steht im Einklang mit zunehmenden Hinweisen darauf, dass die C2A-Domäne eine Rolle bei der kalziumabhängigen Lipidbindung spielt. [ 20 ] Ihre Fähigkeit, die Kalziumsignalübertragung im intakten Dysferlin-Protein zu stabilisieren, hängt von ihrer Kalziumbindungsaktivität ab. [ 21 ] Neben den C2-Domänen enthält Dysferlin auch die Domänen „FerA“ und „DysF“. Mutationen sowohl im FerA-Gen [ 22 ] als auch im DysF-Gen [ 23 ] können Muskeldystrophien verursachen. Die DysF-Domäne weist eine interessante Struktur auf, da sie eine DysF-Domäne innerhalb einer anderen DysF-Domäne enthält, was auf eine Genduplikation zurückzuführen ist; die Funktion dieser Domäne ist jedoch derzeit unbekannt. [ 23 ] Die FerA-Domäne ist in allen Mitgliedern der Ferlin-Proteinfamilie konserviert. Sie besteht aus vier Helixbündeln und kann mit Membranen interagieren, üblicherweise calciumabhängig. [ 22 ]
Funktion
Die am intensivsten untersuchte Rolle von Dysferlin liegt in einem zellulären Prozess namens Membranreparatur. Die Membranreparatur ist ein entscheidender Mechanismus, mit dem Zellen schwere Verletzungen der Plasmamembran verschließen können. Muskelzellen gelten aufgrund der Übertragung hoher Kräfte und der Kontraktionszyklen als besonders anfällig für Membranverletzungen. Dysferlin wird in Muskelzellen stark exprimiert und ist homolog zur Ferlin-Proteinfamilie, die vermutlich die Membranfusion in einer Vielzahl von Spezies und Zelltypen reguliert. [ 24 ] Mehrere Befunde deuten darauf hin, dass Dysferlin an der Membranreparatur in Muskelzellen beteiligt sein könnte. Erstens zeigen dysferlin-defiziente Muskelfasern eine Ansammlung von Vesikeln (die für die Membranreparatur in Nicht-Muskelzelltypen essenziell sind) in der Nähe von Membranläsionen, was darauf hindeutet, dass Dysferlin für die Fusion von Reparaturvesikeln mit der Plasmamembran erforderlich sein könnte. Darüber hinaus nehmen dysferlin-defiziente Muskelfasern nach laserinduzierter Verletzung in vitro extrazelluläre Farbstoffe stärker auf als Wildtyp-Muskelfasern. [ 25 ] Dysferlin ist an Membranverletzungen deutlich angereichert, zusammen mit mehreren anderen Proteinen, die vermutlich an der Membranreparatur beteiligt sind, darunter Annexin und MG53. [ 26 ] Wie genau Dysferlin zur Membranreparatur beiträgt, ist noch nicht vollständig geklärt. Biochemische Befunde deuten jedoch darauf hin, dass Dysferlin Lipide calciumabhängig binden könnte, was mit einer Rolle von Dysferlin bei der Regulation der Fusion von Reparaturvesikeln mit dem Sarkolemm während der Membranreparatur übereinstimmt. [ 27 ] Darüber hinaus zeigen Lebendzellmikroskopie-Untersuchungen von Dysferlin-eGFP-exprimierenden Myotuben, dass Dysferlin in einem zellulären Kompartiment lokalisiert ist, das auf Verletzungen mit der Bildung großer, Dysferlin-haltiger Vesikel reagiert. Die Bildung dieser Vesikel könnte zur Wundheilung beitragen. [ 28 ] Dysferlin könnte auch an der Pathogenese der Alzheimer-Krankheit beteiligt sein. [ 29 ]
Eine weitere gut untersuchte Funktion von Dysferlin ist die Stabilisierung der Kalziumsignalübertragung, insbesondere nach leichten Verletzungen. Dieser Ansatz basiert auf zwei Beobachtungen: Erstens kann Muskelgewebe ohne Dysferlin, das durch exzentrische Kontraktionen geschädigt wird, seine Plasmamembran (Sarkolemm) genauso effizient reparieren wie gesundes Muskelgewebe [ 30 ] . Zweitens ist der größte Teil des Dysferlins in gesundem Muskelgewebe in den transversalen Tubuli an den Triadenverbindungen konzentriert [ 31 , 32 ] , wo die Kalziumfreisetzung reguliert wird. Eine Destabilisierung der Signalübertragung in dysferlinopathischem Muskelgewebe kann zur Entstehung von Kalziumwellen führen [ 33 ] , die zur Pathologie der Erkrankung beitragen können. Nahezu jede Veränderung des Dysferlins, die die Membranreparatur beeinträchtigt , destabilisiert auch die Kalziumsignalübertragung [ 34 ] , was auf einen engen Zusammenhang zwischen diesen beiden Prozessen hindeutet. Bemerkenswerterweise benötigt die Membranreparatur jedoch Kalziumionen, während Kalziumionen zur Destabilisierung der Signalübertragung beitragen, wenn Dysferlin fehlt oder mutiert ist. [ 35 ] Diese paradoxen Ergebnisse müssen noch in Einklang gebracht werden.
Wechselwirkungen
Dysferlin bindet nachweislich an sich selbst, bildet Dimere und möglicherweise auch größere Oligomere. [ 36 ] Es interagiert außerdem mit Caveolin-3 in der Skelettmuskulatur [ 37 ] , und diese Interaktion trägt vermutlich zur Retention von Dysferlin in der Plasmamembran bei. [ 38 ] Dysferlin interagiert auch mit MG53, und eine funktionelle Interaktion zwischen Dysferlin, Caveolin-3 und MG53 ist vermutlich entscheidend für die Membranreparatur in der Skelettmuskulatur. [ 39 ]
Referenzen
- ^ a b c GRCh38: Ensembl Release 89: ENSG00000135636 – Ensembl , Mai 2017
- ^ a b c GRCm38: Ensembl Release 89: ENSMUSG00000033788 – Ensembl , Mai 2017
- ^ „Human PubMed Reference:“ . National Center for Biotechnology Information, US National Library of Medicine .
- ^ „Maus PubMed-Referenz:“ . National Center for Biotechnology Information, US National Library of Medicine .
- Passos -Bueno MR, Richard I, Vainzof M, Fougerousse F, Weissenbach J, Broux O, Cohen D, Akiyama J, Marie SK, Carvalho AA (Mai 1993). „Hinweise auf genetische Heterogenität bei den autosomal-rezessiven adulten Formen der Gliedergürtelmuskeldystrophie nach Kopplungsanalyse mit 15q-Sonden in brasilianischen Familien“ . Journal of Medical Genetics . 30 (5): 385–7 . doi : 10.1136/jmg.30.5.385 . PMC 1016373. PMID 8320700 .
- ^ "Entrez Gene: DYSF Dysferlin, Gliedergürtelmuskeldystrophie 2B (autosomal rezessiv)" .
- ^ Kerr JP, Ziman AP, Mueller AL, et al. (Dezember 2013). „Dysferlin stabilisiert stressinduzierte Ca2+-Signalisierung in der Membran des transversalen Tubulus“ . Proc . Natl. Acad. Sci. USA . 110 (51): 20831–20836 . Bibcode : 2013PNAS..11020831K . doi : 10.1073/pnas.1307960110 . PMC 3870721. PMID 24302765 .
- ^ Kerr JP, Ward CW, Bloch RJ (März 2014). „Dysferlin an den transversalen Tubuli reguliert die Ca2+-Homöostase im Skelettmuskel“ . Frontiers in Physiology . 5 : 89. doi : 10.3389/fphys.2014.00089 . PMC 3944681. PMID 24639655 .
- ^ Lukyanenko V, Muriel JM, Bloch RJ (August 2017). „ Die Kopplung von Erregung und Ca2+-Freisetzung wird durch Dysferlin moduliert“ . J. Physiol . 595 (15): 5191–5207 . doi : 10.1113/JP274515 . PMC 5538227. PMID 8568606 .
- ^ Hofhuis J, Bersch K, Wagner S, Molina C, Fakuade FE, Iyer LM, Streckfuss-Bömeke K, Toischer K, Zelarayán LC, Voigt N, Nikolaev VO, Maier LS, Klinge L, Thoms S (Juli 2020). „Dysferlin verbindet Erregungs-Kontraktions-Kopplung mit der Struktur und Aufrechterhaltung des transversal-axialen Tubulussystems des Herzens“ . Europace . 22 (7): 1119–1131 . doi : 10.1093/europace/euaa093 . PMID 32572487 .
- ^ Leiden University Medical Center, Center for Human and Clinical Genetics - Dysferlin. Abgerufen am 21. Juni 2007.
- ^ Kawahara G, Serafini PR, Myers JA, Alexander MS, Kunkel LM (September 2011). „Charakterisierung von Zebrafisch-Dysferlin durch Morpholino-Knockdown“ . Biochemical and Biophysical Research Communications . 413 (2): 358–363 . doi : 10.1016/j.bbrc.2011.08.105 . PMC 4526276. PMID 21893049 .
- Fuson K, Rice A, Mahling R, Snow A, Nayak K, Shanbhogue P, et al. (Januar 2014). „ Alternatives Spleißen von Dysferlin C2A ermöglicht Ca²⁺-abhängige und Ca²⁺- unabhängige Bindung für die Membranreparatur“ . Structure . 22 ( 1): 104–115 . doi : 10.1016/j.str.2013.10.001 . PMC 5993433. PMID 24239457 .
- Demonbreun AR, Allen MV, Warner JL, Barefield DY, Krishnan S, Swanson KE et al. (Juni 2016). „Verstärkte Muskeldystrophie durch Dysferlinverlust geht mit einer beeinträchtigten Annexin-A6-Translokation nach Sarkolemmdisruption einher“ . The American Journal of Pathology . 186 (6): 1610–1622 . doi : 10.1016/j.ajpath.2016.02.005 . PMC 4901136. PMID 27070822 .
- ^ Cacciottolo M, Numitone G, Aurino S, Caserta IR, Fanin M, Politano L, et al. (September 2011). „Muskeldystrophie mit ausgeprägtem Dysferlinmangel wird durch primäre Dysferlin-Genmutationen verursacht“ . European Journal of Human Genetics . 19 (9): 974–980 . doi : 10.1038 / ejhg.2011.70 . PMC 3179367. PMID 21522182 .
- ^ Matsuda C, Kiyosue K, Nishino I, Goto Y, Hayashi YK (Oktober 2015). „ Dysferlinopathie-Fibroblasten weisen Defekte in der Plasmamembranreparatur auf“ . PLOS Currents . 7. doi : 10.1371/currents.md.5865add2d766f39a0e0411d38a7ba09c . PMC 4639325. PMID 26579332 .
- ^ Vafiadaki E, Reis A, Keers S, Harrison R, Anderson LV, Raffelsberger T, et al. (März 2001). „Klonierung des Maus-Dysferlin-Gens und genomische Charakterisierung der SJL-Dysf-Mutation“. NeuroReport . 12 ( 3): 625–629 . doi : 10.1097/00001756-200103050-00039 . PMID 11234777. S2CID 22800606 .
- ^ Abdullah N, Padmanarayana M, Marty NJ, Johnson CP (Januar 2014). „Quantifizierung der Calcium- und Membranbindungseigenschaften der C2-Domänen von Dysferlin“ . Biophysical Journal . 106 (2): 382–389 . Bibcode : 2014BpJ...106..382A . doi : 10.1016/j.bpj.2013.11.4492 . PMC 3907215. PMID 24461013 .
- ^ Muriel J, Lukyanenko V, Kwiatkowski T, Bhattacharya S, Garman D, Weisleder N, Bloch RJ (April 2022). „ Die C2-Domänen von Dysferlin: Rollen bei der Membranlokalisierung, der Ca²⁺ - Signalübertragung und der Reparatur des Sarkolemms“ . The Journal of Physiology . 600 (8): 1953–1968 . doi : 10.1113/JP282648 . PMC 9285653. PMID 35156706 .
- ^ Therrien C, Di Fulvio S, Pickles S, Sinnreich M (März 2009). „Charakterisierung der Lipidbindungsspezifitäten von Dysferlin-C2-Domänen enthüllt neue Wechselwirkungen mit Phosphoinositiden“. Biochemistry . 48 (11): 2377–2384 . doi : 10.1021/bi802242r . PMID 19253956 .
- ^ Lukyanenko V, Muriel J, Garman D, Breydo L, Bloch RJ (November 2022). „Erhöhte Ca²⁺ -Konzentrationen an der Triadenverbindung liegen der Dysregulation der Ca²⁺-Signalübertragung in Dysferlin-defizienten Skelettmuskeln zugrunde “ . Frontiers in Physiology . 13 1032447. doi : 10.3389/fphys.2022.1032447 . PMC 9669649. PMID 36406982 .
- ^ a b Harsini FM, Chebrolu S, Fuson KL, White MA, Rice AM, Sutton RB (Juli 2018). „FerA ist eine membranassoziierende Vier-Helix-Bündel-Domäne in der Ferlin-Familie der Membranfusionsproteine“ . Scientific Reports . 8 (1): 10949. Bibcode : 2018NatSR...810949H . doi : 10.1038/ s41598-018-29184-1 . PMC 6053371. PMID 30026467 .
- ^ a b Sula A, Cole AR, Yeats C, Orengo C, Keep NH (Januar 2014). „Kristallstrukturen der inneren DysF-Domäne des humanen Dysferlins“ . BMC Structural Biology . 14 : 3. doi : 10.1186/1472-6807-14-3 . PMC 3898210. PMID 24438169 .
- Bashir R, Britton S, Strachan T, Keers S, Vafiadaki E, Lako M, Richard I, Marchand S, Bourg N, Argov Z, Sadeh M, Mahjneh I, Marconi G, Passos-Bueno MR, Moreira Ede S, Zatz M, Beckmann JS, Bushby K (1998). „Ein mit dem Caenorhabditis elegans-Spermatogenesefaktor fer-1 verwandtes Gen ist bei der Gliedergürtelmuskeldystrophie Typ 2B mutiert“. Nat . Genet . 20 (1): 37–42 . doi : 10.1038/1689 . PMID 9731527. S2CID 24234676 .
- ^ Bansal D, Miyake K, Vogel SS, Groh S, Chen CC, Williamson R, McNeil PL, Campbell KP (2003). „Defekte Membranreparatur bei Dysferlin-defizienter Muskeldystrophie“. Nature . 423 ( 6936): 168–72 . Bibcode : 2003Natur.423..168B . doi : 10.1038/nature01573 . PMID 12736685. S2CID 4402938 .
- Roostalu U, Strähle U (2012). „In-vivo-Bildgebung molekularer Interaktionen am geschädigten Sarkolemm“ . Dev. Cell . 22 (3): 515–29 . doi : 10.1016/j.devcel.2011.12.008 . PMID 22421042 .
- ^ Abdullah N, Padmanarayana M, Marty NJ, Johnson CP (2014). „Quantifizierung der Calcium- und Membranbindungseigenschaften der C2-Domänen von Dysferlin“ . Biophys . J. 106 ( 2): 382–9 . Bibcode : 2014BpJ...106..382A . doi : 10.1016/j.bpj.2013.11.4492 . PMC 3907215. PMID 24461013 .
- ^ McDade JR, Michele DE (2014). „Membranschädigungsinduzierte Vesikel-Vesikel-Fusion von Dysferlin-haltigen Vesikeln in Muskelzellen erfordert Mikrotubuli und Kinesin“ . Hum. Mol. Genet . 23 (7): 1677–86 . doi : 10.1093 / hmg/ddt557 . PMC 3943514. PMID 24203699 .
- ^ Chen JA, Wang Q, Davis-Turak J, et al. (April 2015). „Eine genomweite Exom-Array-Studie verschiedener Abstammungslinien zu Alzheimer, frontotemporaler Demenz und progressiver supranukleärer Blickparese“ . JAMA Neurology . 72 (4): 414–22 . doi : 10.1001/jamaneurol.2014.4040 . PMC 4397175. PMID 25706306 .
- Roche JA, Lovering RM, Vanapalli R, et al. (Feb. 2010). „Ausgedehnte mononukleäre Infiltration und Myogenese charakterisieren die Erholung von Dysferlin-negativer Skelettmuskulatur nach durch Kontraktion verursachten Verletzungen“ . Am. J. Physiol. Cell Physiol . 298 (2): C298– C312 . doi : 10.1152/ajpcell.00122.2009 . PMC 2822489. PMID 9923419 .
- ^ Kerr JP, Ziman AP, Mueller AL, et al. (Dezember 2013). „Dysferlin stabilisiert stressinduzierte Ca2+-Signalisierung in der Membran des transversalen Tubulus“ . Proc . Natl. Acad. Sci. USA . 110 (51): 20831–20836 . Bibcode : 2013PNAS..11020831K . doi : 10.1073/pnas.1307960110 . PMC 3870721. PMID 24302765 .
- Roche JA, Lovering RM, Vanapalli R, et al. (Feb. 2010). „Ausgedehnte mononukleäre Infiltration und Myogenese charakterisieren die Erholung von Dysferlin-negativer Skelettmuskulatur nach durch Kontraktion verursachten Verletzungen“ . Am. J. Physiol. Cell Physiol . 298 (2): C298– C312 . doi : 10.1152/ajpcell.00122.2009 . PMC 2822489. PMID 9923419 .
- ^ Lukyanenko V, Muriel J, Bloch RJ (August 2017). „ Die Kopplung von Erregung und Ca2+-Freisetzung wird durch Dysferlin moduliert“ . J. Physiol . 595 (15): 5191–5207 . doi : 10.1113/JP274515 . PMC 5538227. PMID 8568606 .
- ^ Muriel J, Lukyanenko V, Kwiatkowski T, et al. (Apr 2022). „Die C2-Domänen von Dysferlin: Rollen bei der Membranlokalisierung, Stabilisierung der Ca2+-Signalübertragung und Membranreparatur“ . J. Physiol . 600 (8): 1953–1968 . doi : 10.1113/JP282648 . PMC 9285653. PMID 35156706 .
- ^ Muriel J, Lukyanenko V, Kwiatkowski T, et al. (Apr 2022). „Die C2-Domänen von Dysferlin: Rollen bei der Membranlokalisierung, Stabilisierung der Ca2+-Signalübertragung und Membranreparatur“ . J. Physiol . 600 (8): 1953–1968 . doi : 10.1113/JP282648 . PMC 9285653. PMID 35156706 .
- Roche JA, Ru L, O’Neill A, et al. (Nov. 2011). „Aufdeckung potenzieller intrazellulärer Funktionen von Dysferlin durch verbesserte Immunmarkierungsmethoden“ . Journal of Histochemistry & Cytochemistry . 59 (11): 964–975 . doi : 10.1369/0022155411423274 . PMC 3261626. PMID 22043020 .
- ^ Matsuda C, Hayashi YK, Ogawa M, Aoki M, Murayama K, Nishino I, Nonaka I, Arahata K, Brown RH (August 2001). „Die Sarkolemmproteine Dysferlin und Caveolin-3 interagieren im Skelettmuskel“ . Hum. Mol. Genet . 10 (17): 1761–6 . doi : 10.1093/hmg/10.17.1761 . PMID 11532985 .
- ^ Hernández-Deviez DJ, Howes MT, Laval SH, Bushby K, Hancock JF, Parton RG (2008). „Caveolin reguliert die Endozytose des Muskelreparaturproteins Dysferlin“ (PDF) . J. Biol. Chem . 283 (10): 6476–88 . doi : 10.1074 / jbc.M708776200 . PMID 18096699. S2CID 8337318 .
- ^ Cai C, Weisleder N, Ko JK, Komazaki S, Sunada Y, Nishi M, Takeshima H, Ma J (2009). „ Membranreparaturdefekte bei Muskeldystrophie sind mit einer veränderten Interaktion zwischen MG53, Caveolin-3 und Dysferlin verbunden“ . J. Biol. Chem . 284 (23): 15894–902 . doi : 10.1074/jbc.M109.009589 . PMC 2708885. PMID 19380584 .
Weiterführende Literatur
- Bejaoui K, Hirabayashi K, Hentati F, Haines JL, Ben Hamida C, Belal S, Miller RG, McKenna-Yasek D, Weissenbach J, Rowland LP (1995). „Kopplung des Miyoshi-Myopathie-Locus (distale autosomal-rezessive Muskeldystrophie) an Chromosom 2p12-14“. Neurology . 45 (4): 768–772 . doi : 10.1212 / wnl.45.4.768 . PMID 7723968. S2CID 31029040 .
- Bashir R, Strachan T, Keers S, Stephenson A, Mahjneh I, Marconi G, Nashef L, Bushby KM (1994). „Ein Gen für autosomal-rezessive Gliedergürtelmuskeldystrophie kartiert auf Chromosom 2p“. Hum. Mol. Genet . 3 (3): 455–7 . doi : 10.1093/hmg/3.3.455 . PMID 8012357 .
- Liu J, Aoki M, Illa I, Wu C, Fardeau M, Angelini C, Serrano C, Urtizberea JA, Hentati F, Hamida MB, Bohlega S, Culper EJ, Amato AA, Bossie K, Oeltjen J, Bejaoui K, McKenna-Yasek D, Hosler BA, Schurr E, Arahata K, de Jong PJ, Brown RH (1998). „Dysferlin, ein neuartiges Skelettmuskel-Gen, ist bei Miyoshi-Myopathie und Gliedmaßengürtel-Muskeldystrophie mutiert.“ Nat. Genet . 20 (1): 31– 6. doi : 10.1038/1682 . PMID 9731526 . S2CID 12018395 .
- Bashir R, Britton S, Strachan T, Keers S, Vafiadaki E, Lako M, Richard I, Marchand S, Bourg N, Argov Z, Sadeh M, Mahjneh I, Marconi G, Passos-Bueno MR, Moreira Ede S, Zatz M, Beckmann JS, Bushby K (1998). „Ein mit dem Caenorhabditis elegans-Spermatogenesefaktor fer-1 verwandtes Gen ist bei der Gliedergürtelmuskeldystrophie Typ 2B mutiert“. Nat . Genet . 20 (1): 37–42 . doi : 10.1038/1689 . PMID 9731527. S2CID 24234676 .
- Anderson LV, Davison K, Moss JA, Young C, Cullen MJ, Walsh J, Johnson MA, Bashir R, Britton S, Keers S, Argov Z, Mahjneh I, Fougerousse F, Beckmann JS, Bushby KM (1999). „Dysferlin ist ein Plasmamembranprotein und wird früh in der menschlichen Entwicklung exprimiert“. Hum. Mol. Genet . 8 (5): 855–61 . doi : 10.1093/hmg/8.5.855 . PMID 10196375 .
- Weiler T, Bashir R, Anderson LV, Davison K, Moss JA, Britton S, Nylen E, Keers S, Vafiadaki E, Greenberg CR, Bushby CR, Wrogemann K (1999). „Identische Mutation bei Patienten mit Gliedergürtelmuskeldystrophie Typ 2B oder Miyoshi-Myopathie deutet auf die Rolle von Modifikatorgenen hin“. Hum. Mol. Genet . 8 (5): 871–7 . doi : 10.1093/hmg/8.5.871 . PMID 10196377 .
- Matsuda C, Aoki M, Hayashi YK, Ho MF, Arahata K, Brown RH (1999). „Dysferlin ist ein membrangebundenes Oberflächenprotein, das bei der Miyoshi-Myopathie fehlt“. Neurology . 53 ( 5): 1119–22 . doi : 10.1212/wnl.53.5.1119 . PMID 10496277. S2CID 6068681 .
- Illa I, Serrano-Munuera C, Gallardo E, Lasa A, Rojas-García R, Palmer J, Gallano P, Baiget M, Matsuda C, Brown RH (2001). „Distale anteriore Kompartimentmyopathie: Eine Dysferlin-Mutation verursacht einen neuen Muskeldystrophie-Phänotyp“. Ann . Neurol . 49 (1): 130–134 . doi : 10.1002/1531-8249(200101)49:1<130::AID-ANA22>3.0.CO;2-0 . PMID 11198284. S2CID 9278818 .
- Aoki M, Liu J, Richard I, Bashir R, Britton S, Keers SM, Oeltjen J, Brown HE, Marchand S, Bourg N, Beley C, McKenna-Yasek D, Arahata K, Bohlega S, Cupler E, Illa I, Majneh I, Barohn RJ, Urtizberea JA, Fardeau M, Amato A, Angelini C, Bushby K, Beckmann JS, Brown RH (2001). „Genomische Organisation des Dysferlin-Gens und neue Mutationen bei Miyoshi-Myopathie“. Neurology . 57 (2): 271–278 . doi : 10.1212 / wnl.57.2.271 . PMID 11468312. S2CID 31959549 .
- Matsuda C, Hayashi YK, Ogawa M, Aoki M, Murayama K, Nishino I, Nonaka I, Arahata K, Brown RH (2001). „Die Sarkolemmproteine Dysferlin und Caveolin-3 interagieren im Skelettmuskel“ . Hum. Mol. Genet . 10 (17): 1761–6 . doi : 10.1093/hmg/10.17.1761 . PMID 11532985 .
- Ikezoe K, Furuya H, Ohyagi Y, Osoegawa M, Nishino I, Nonaka I, Kira J (2003). „Dysferlin-Expression in tubulären Aggregaten: ihre mögliche Beziehung zu endoplasmatischem Retikulumstress“. Acta Neuropathol . 105 (6): 603–9 . doi : 10.1007/s00401-003-0686-1 . PMID 12664320. S2CID 7734282 .
- von Tell D, Bruder CE, Anderson LV, Anvret M, Ahlberg G (2003). „Verfeinerte Kartierung der Welander-Distalmyopathie-Region auf Chromosom 2p13 positioniert die neue Kandidatenregion telomerisch des DYSF-Locus“. Neurogenetics . 4 ( 4): 173–177 . doi : 10.1007/s10048-003-0154-z . PMID 12836053. S2CID 27539044 .
- Lennon NJ, Kho A, Bacskai BJ, Perlmutter SL, Hyman BT, Brown RH (2003). „Dysferlin interagiert mit Annexin A1 und A2 und vermittelt die Wundheilung des Sarkolemms“ . J. Biol. Chem . 278 (50): 50466–73 . doi : 10.1074/jbc.M307247200 . PMID 14506282 .
- Katz JS, Rando TA, Barohn RJ, Saperstein DS, Jackson CE, Wicklund M, Amato AA (2003). „Spät einsetzende distale Muskeldystrophie mit Beteiligung der hinteren Wadenmuskulatur“. Muscle Nerve . 28 (4): 443–448 . doi : 10.1002/mus.10458 . PMID 14506716. S2CID 29825709 .
- Confalonieri P, Oliva L, Andreetta F, Lorenzoni R, Dassi P, Mariani E, Morandi L, Mora M, Cornelio F, Mantegazza R (2003). „Muskelentzündung und MHC-Klasse-I-Hochregulierung bei Muskeldystrophie mit Dysferlinmangel: eine immunpathologische Studie“. J. Neuroimmunol . 142 ( 1– 2): 130– 6. doi : 10.1016/S0165-5728(03)00255-8 . PMID 14512171 . S2CID 37727809 .
- Foxton RM, Laval SH, Bushby KM (2004). „Charakterisierung des Dysferlin-Skelettmuskel-Promotors“ . Eur. J. Hum. Genet . 12 (2): 127–31 . doi : 10.1038/sj.ejhg.5201092 . PMID 14560310 .
- Cagliani R, Fortunato F, Giorda R, Rodolico C, Bonaglia MC, Sironi M, D'Angelo MG, Prelle A, Locatelli F, Toscano A, Bresolin N, Comi GP (2003). „Molekularanalyse von Patienten mit LGMD-2B und MM: Identifizierung neuer DYSF-Mutationen und möglicher Gründereffekt in der italienischen Bevölkerung“. Neuromuscul. Disord . 13 (10): 788–95 . doi : 10.1016/S0960-8966(03) 00133-0 . PMID 14678801. S2CID 23179310 .
- Capanni C, Sabatelli P, Mattioli E, Ognibene A, Columbaro M, Lattanzi G, Merlini L, Minetti C, Maraldi NM, Squarzoni S (2003). „Dysferlin bei einem hyperCKämischen Patienten mit Caveolin-3-Mutation und in C2C12-Zellen nach p38-MAP-Kinase-Hemmung“ . Exp. Mol. Med . 35 (6): 538–44 . doi : 10.1038/emm.2003.70 . PMID 14749532 .
- Brüss M, Homann J, Molderings GJ (2004). „[Dysferlinopathie als extrahepatische Ursache für die Erhöhung der Serumtransaminasen]“. Med . Klin. (München) . 99 (6): 326–9 . doi : 10.1007/s00063-004-1046-1 . PMID 15221058. S2CID 30657667 .
- Huang Y, de Morrée A, van Remoortere A, Bushby K, Frants RR, den Dunnen JT, van der Maarel SM (2008). „Calpain 3 ist ein Modulator des Dysferlin-Proteinkomplexes im Skelettmuskel“ . Summen. Mol. Genet . 17 (12): 1855–66 . doi : 10.1093/hmg/ddn081 . PMC 2900895 . PMID 18334579 .