| Teil einer Serie über |
| Evolutionsbiologie |
|---|
 |
|


Ein phylogenetischer Baum oder eine Phylogenie ist eine grafische Darstellung der Evolutionsgeschichte einer Gruppe von Arten oder Taxa zu einem bestimmten Zeitpunkt. [ 1 ] [ 2 ] Anders ausgedrückt: Es handelt sich um ein verzweigtes Diagramm oder einen Baum, der die evolutionären Verwandtschaftsverhältnisse verschiedener biologischer Arten oder anderer Einheiten auf Grundlage von Ähnlichkeiten und Unterschieden in ihren physischen oder genetischen Merkmalen aufzeigt. In der Evolutionsbiologie ist theoretisch alles Leben auf der Erde Teil eines einzigen phylogenetischen Baums, was auf eine gemeinsame Abstammung hindeutet . Die Phylogenetik ist die Wissenschaft der phylogenetischen Bäume. Die größte Herausforderung besteht darin, einen phylogenetischen Baum zu finden, der die optimale evolutionäre Abstammung einer Gruppe von Arten oder Taxa repräsentiert. Die computergestützte Phylogenetik (auch Phylogenie-Inferenz genannt) konzentriert sich auf die Algorithmen, die zur Bestimmung des optimalen phylogenetischen Baums im phylogenetischen Gefüge eingesetzt werden. [ 1 ] [ 2 ]
Phylogenetische Bäume können gewurzelt oder ungewurzelt sein. In einem gewurzelten phylogenetischen Baum repräsentiert jeder Knoten mit Nachkommen den vermuteten jüngsten gemeinsamen Vorfahren dieser Nachkommen [ 3 ] , und die Kantenlängen können in manchen Bäumen als Zeitschätzungen interpretiert werden. Jeder Knoten wird als taxonomische Einheit bezeichnet. Interne Knoten werden im Allgemeinen als hypothetische taxonomische Einheiten bezeichnet, da sie nicht direkt beobachtet werden können. Bäume sind in Bereichen der Biologie wie Bioinformatik , Systematik und Phylogenetik nützlich . Ungewurzelte Bäume veranschaulichen lediglich die Verwandtschaft der Blattknoten und erfordern weder die Kenntnis noch die Vermutung des gemeinsamen Vorfahren.
Geschichte
Die Idee eines Lebensbaums entstammt alten Vorstellungen einer leiterartigen Entwicklung von niederen zu höheren Lebensformen ( wie etwa in der Großen Kette des Seins ). Frühe Darstellungen verzweigter phylogenetischer Bäume finden sich beispielsweise in einer „paläontologischen Tabelle“, die die geologischen Verwandtschaftsverhältnisse zwischen Pflanzen und Tieren in Edward Hitchcocks Buch „ Elementary Geology “ (Erstausgabe 1840) veranschaulicht.
Charles Darwin präsentierte in seinem 1859 erschienenen Buch „ Über die Entstehung der Arten “ einen schematischen Stammbaum der Evolution . Über ein Jahrhundert später verwenden Evolutionsbiologen immer noch Stammbaumdiagramme, um die Evolution darzustellen, da diese Diagramme das Konzept der Artbildung durch die adaptive und halbzufällige Aufspaltung von Abstammungslinien anschaulich vermitteln.
Der Begriff phylogenetisch oder Phylogenie leitet sich von den beiden altgriechischen Wörtern φῦλον ( phûlon ), was „Rasse, Abstammung“ bedeutet, und γένεσις ( génesis ), was „Ursprung, Quelle“ bedeutet, ab. [ 4 ] [ 5 ]
Eigenschaften
Verwurzelter Baum
Ein gewurzelter phylogenetischer Baum (siehe die beiden Grafiken oben) ist ein gerichteter Baum mit einem einzigen Knoten – der Wurzel –, der dem (üblicherweise geschätzten ) jüngsten gemeinsamen Vorfahren aller Elemente an den Blättern des Baums entspricht. Die Wurzel hat keinen Elternknoten, dient aber als Elternknoten aller anderen Knoten im Baum. Die Wurzel hat daher einen Grad von 2, während andere interne Knoten einen Mindestgrad von 3 aufweisen (wobei „Grad“ hier die Gesamtzahl der ein- und ausgehenden Kanten bezeichnet).
Die gebräuchlichste Methode zur Wurzelung von Stammbäumen ist die Verwendung einer unstrittigen Außengruppe – nah genug, um Rückschlüsse aus Merkmalsdaten oder molekularer Sequenzierung zu ermöglichen, aber weit genug entfernt, um eine eindeutige Außengruppe zu bilden. Eine andere Methode ist die Wurzelung am Mittelpunkt; alternativ kann ein Stammbaum auch mithilfe eines nicht-stationären Substitutionsmodells gewurzelt werden . [ 6 ]
Wurzelloser Baum

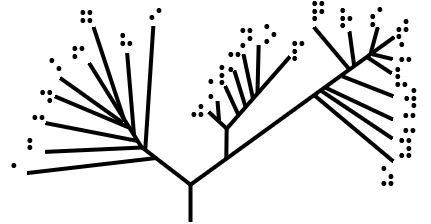
Unwurzelte Bäume veranschaulichen die Verwandtschaftsverhältnisse der Blattknoten, ohne Annahmen über die Abstammung zu treffen. Sie erfordern weder die Kenntnis noch die Ableitung der gemeinsamen Wurzel. [ 8 ] Aus unwurzelten Bäumen lassen sich gewurzelte Bäume durch Einfügen einer Wurzel erzeugen. Die Bestimmung der Wurzel eines unwurzelten Baums erfordert eine Methode zur Identifizierung der Abstammung. Dies geschieht üblicherweise durch Einbeziehung einer Außengruppe in die Eingangsdaten, sodass die Wurzel notwendigerweise zwischen der Außengruppe und den übrigen Taxa im Baum liegt, oder durch zusätzliche Annahmen über die relativen Evolutionsraten der einzelnen Äste, wie beispielsweise die Anwendung der molekularen Uhr- Hypothese . [ 9 ]
Bifurkation versus Multifurkation
Sowohl verwurzelte als auch unverwurzelte Bäume können sich verzweigen oder mehrfach verzweigen. Ein verwurzelter, sich verzweigender Baum hat genau zwei Nachkommen an jedem inneren Knoten (er bildet also einen Binärbaum ), und ein unverwurzelter, sich verzweigender Baum ist ein unverwurzelter Binärbaum – ein freier Baum mit genau drei Nachbarn an jedem inneren Knoten. Im Gegensatz dazu kann ein verwurzelter, mehrfach verzweigender Baum an manchen Knoten mehr als zwei Kinder haben, und ein unverwurzelter, mehrfach verzweigender Baum kann an manchen Knoten mehr als drei Nachbarn haben.
Beschriftet versus unbeschriftet
Sowohl gewurzelte als auch ungewurzelte Bäume können beschriftet oder unbeschriftet sein. Einem beschrifteten Baum sind spezifische Werte für seine Blätter zugewiesen, während ein unbeschrifteter Baum, der auch als Baumstruktur bezeichnet wird, lediglich eine Topologie definiert. Einige sequenzbasierte Bäume, die aus einem kleinen genomischen Locus erstellt wurden, wie beispielsweise Phylotree [ 10 ], weisen interne Knoten auf, die mit abgeleiteten Vorfahren-Haplotypen beschriftet sind.
Aufzählung von Bäumen

Die Anzahl möglicher Bäume bei einer gegebenen Anzahl von Blattknoten hängt vom jeweiligen Baumtyp ab. Es gibt jedoch stets mehr markierte als unbeschriftete Bäume, mehr verzweigende als bifurkierende Bäume und mehr verwurzelte als wurzellose Bäume. Letztere Unterscheidung ist biologisch am relevantesten, da ein wurzelloser Baum viele mögliche Stellen für die Wurzel bietet. Bei verzweigenden markierten Bäumen ergibt sich die Gesamtzahl der verwurzelten Bäume wie folgt:


Bei der Verzweigung markierter Bäume ergibt sich die Gesamtzahl der wurzellosen Bäume wie folgt: [ 11 ]
- für .


Bei markierten, sich verzweigenden Bäumen ist die Anzahl der wurzellosen Bäume mit Blättern gleich der Anzahl der bewurzelten Bäume mit Blättern. [ 2 ]

Die Anzahl der verwurzelten Bäume wächst schnell in Abhängigkeit von der Anzahl der Triebspitzen. Bei 10 Triebspitzen gibt es mehr als mögliche verzweigte Bäume, und die Anzahl der mehrfach verzweigten Bäume steigt noch schneller an, wobei letztere etwa 7-mal so häufig sind wie erstere.

| Beschriftete Blätter | Binäre unbewurzelte Bäume | Binärwurzelbäume | sich verzweigende Wurzeln | Alle möglichen verwurzelten Bäume |
|---|---|---|---|---|
| 1 | 1 | 1 | 0 | 1 |
| 2 | 1 | 1 | 0 | 1 |
| 3 | 1 | 3 | 1 | 4 |
| 4 | 3 | 15 | 11 | 26 |
| 5 | 15 | 105 | 131 | 236 |
| 6 | 105 | 945 | 1.807 | 2.752 |
| 7 | 945 | 10.395 | 28.813 | 39.208 |
| 8 | 10.395 | 135.135 | 524.897 | 660.032 |
| 9 | 135.135 | 2.027.025 | 10.791.887 | 12.818.912 |
| 10 | 2.027.025 | 34.459.425 | 247.678.399 | 282.137.824 |
Spezielle Baumarten
Dendrogramm
Ein Dendrogramm ist die allgemeine Bezeichnung für einen Baum, ob phylogenetisch oder nicht, und somit auch für die diagrammatische Darstellung eines phylogenetischen Baums. [ 12 ]

Kladogramm
Ein Kladogramm stellt lediglich ein Verzweigungsmuster dar; d. h., seine Astlängen repräsentieren weder die Zeit noch das relative Ausmaß der Merkmalsveränderung, und seine inneren Knoten repräsentieren keine Vorfahren. [ 13 ]
Phylogramm
Ein Phylogramm ist ein phylogenetischer Baum, dessen Astlängen proportional zum Ausmaß der Merkmalsveränderung sind. [ 14 ]
Chronogramm
Ein Chronogramm ist ein phylogenetischer Baum, der die Zeit explizit durch seine Astlängen darstellt. [ 15 ]

Dahlgrenogramm
Ein Dahlgrenogramm ist ein Diagramm, das einen Querschnitt eines phylogenetischen Baums darstellt.
Phylogenetisches Netzwerk
Ein phylogenetisches Netzwerk ist streng genommen kein Baum, sondern ein allgemeinerer Graph oder, im Falle von Netzwerken mit Wurzelknoten, ein gerichteter azyklischer Graph . Sie werden verwendet, um einige der baumartigen Einschränkungen zu überwinden.
Spindeldiagramm

Ein Spindeldiagramm, auch Blasendiagramm genannt, wird nach dem amerikanischen Paläontologen Alfred Romer oft als Romerogramm bezeichnet . [ 17 ] Es stellt die taxonomische Diversität (horizontale Breite) im Verhältnis zur geologischen Zeit (vertikale Achse) dar, um die zeitliche Veränderung der Häufigkeit verschiedener Taxa abzubilden. Ein Spindeldiagramm ist kein Stammbaum: [ 18 ] Die taxonomischen Spindeln verschleiern die tatsächlichen Verwandtschaftsverhältnisse zwischen Eltern- und Tochtertaxon [ 17 ] und beinhalten die Paraphylie der Elterngruppe. [ 19 ] Dieser Diagrammtyp wird in seiner ursprünglich vorgeschlagenen Form nicht mehr verwendet. [ 19 ]
Korallen des Lebens

Darwin [ 20 ] erwähnte auch, dass die Koralle möglicherweise eine geeignetere Metapher sei als der Baum . Tatsächlich sind phylogenetische Korallen nützlich, um vergangenes und gegenwärtiges Leben darzustellen, und sie haben einige Vorteile gegenüber Bäumen ( Anastomosen sind möglich usw.). [ 19 ]
Konstruktion
Phylogenetische Bäume, die aus einer nicht unerheblichen Anzahl von Eingangssequenzen erstellt werden, werden mithilfe computergestützter phylogenetischer Methoden konstruiert. Distanzmatrix-Methoden wie Neighbor-Joining oder UPGMA , die die genetische Distanz aus multiplen Sequenzalignments berechnen , sind am einfachsten zu implementieren, verwenden aber kein Evolutionsmodell. Viele Sequenzalignment-Methoden wie ClustalW erzeugen ebenfalls Bäume mithilfe einfacherer Algorithmen (d. h. distanzbasierter Algorithmen). Die maximale Parsimonie ist eine weitere einfache Methode zur Schätzung phylogenetischer Bäume, impliziert jedoch ein implizites Evolutionsmodell (d. h. Parsimonie). Fortgeschrittenere Methoden verwenden das Optimalitätskriterium der maximalen Wahrscheinlichkeit , oft innerhalb eines Bayes'schen Rahmens , und wenden ein explizites Evolutionsmodell auf die Schätzung phylogenetischer Bäume an. [ 2 ] Die Identifizierung des optimalen Baums ist mit vielen dieser Techniken NP-schwer . [ 2 ] Daher werden heuristische Such- und Optimierungsmethoden in Kombination mit Baumbewertungsfunktionen verwendet, um einen hinreichend guten Baum zu finden, der zu den Daten passt.
Methoden zur Erstellung von Entscheidungsbäumen können anhand mehrerer Kriterien bewertet werden: [ 21 ]
- Effizienz (Wie lange dauert die Berechnung des Ergebnisses, wie viel Speicherplatz wird benötigt?)
- Energieeffizienz (Wird das System die Daten sinnvoll nutzen oder werden Informationen verschwendet?)
- Konsistenz (Wird die Methode wiederholt zum gleichen Ergebnis kommen, wenn jedes Mal unterschiedliche Daten für dasselbe Modellproblem verwendet werden?)
- Robustheit (Kommt es gut mit Verletzungen der Annahmen des zugrunde liegenden Modells zurecht?)
- Falsifizierbarkeit (Meldet sie uns, wann die Anwendung nicht sinnvoll ist, d. h. wann Annahmen verletzt werden?)
Baumkonstruktionstechniken haben auch die Aufmerksamkeit von Mathematikern auf sich gezogen. Bäume können auch mithilfe der T-Theorie konstruiert werden . [ 22 ]
Dateiformate
Bäume können in verschiedenen Formaten kodiert werden, die alle die verschachtelte Struktur eines Baums darstellen müssen. Sie können Astlängen und andere Merkmale kodieren, müssen dies aber nicht. Standardisierte Formate sind entscheidend für die Verbreitung und den Austausch von Bäumen, ohne auf Grafikausgaben angewiesen zu sein, die sich nur schwer in bestehende Software importieren lassen. Gängige Formate sind:
Grenzen der phylogenetischen Analyse
Obwohl phylogenetische Bäume, die auf Basis sequenzierter Gene oder genomischer Daten verschiedener Arten erstellt werden, evolutionäre Einblicke ermöglichen, weisen diese Analysen wichtige Einschränkungen auf. Vor allem sind die generierten Bäume nicht zwangsläufig korrekt – sie bilden die Evolutionsgeschichte der einbezogenen Taxa nicht unbedingt akkurat ab. Wie jedes wissenschaftliche Ergebnis können auch sie durch weitere Studien widerlegt werden (z. B. durch die Erhebung zusätzlicher Daten oder die Analyse vorhandener Daten mit verbesserten Methoden). Die zugrunde liegenden Daten können verrauscht sein ; [ 24 ] die Analyse kann durch genetische Rekombination , [ 25 ] horizontalen Gentransfer , [ 26 ] Hybridisierung zwischen Arten, die vor der Hybridisierung nicht die nächsten Nachbarn im Baum waren, und konservierte Sequenzen verfälscht werden .
Es bestehen auch Probleme bei Analysen, die sich auf nur einen Merkmalstyp stützen, wie beispielsweise ein einzelnes Gen oder Protein oder ausschließlich auf morphologische Merkmale. Denn solche, aus anderen, unabhängigen Datenquellen erstellten Stammbäume unterscheiden sich oft vom ursprünglichen Stammbaum. Daher ist bei der Ableitung phylogenetischer Beziehungen zwischen Arten große Sorgfalt geboten. Dies gilt insbesondere für genetisches Material, das horizontalem Gentransfer und Rekombination unterliegt , da verschiedene Haplotypblöcke unterschiedliche genetische Entwicklungen aufweisen können. Bei solchen Analysen stellt der resultierende Stammbaum einer phylogenetischen Untersuchung eines einzelnen Gens eine Schätzung der Genphylogenie (d. h. einen Genstammbaum) dar und nicht die Phylogenie der Taxa (d. h. den Artenstammbaum), aus denen diese Merkmale stammen. Idealerweise sollten beide jedoch sehr nahe beieinander liegen. Aus diesem Grund verwenden seriöse phylogenetische Studien in der Regel eine Kombination von Genen, die aus verschiedenen genomischen Quellen stammen (z. B. aus mitochondrialen oder plastidären vs. nukleären Genomen) [ 27 ] oder von Genen, von denen erwartet wird, dass sie sich unter verschiedenen Selektionsbedingungen entwickeln, sodass Homoplasie (falsche Homologie ) als Folge der natürlichen Selektion unwahrscheinlich ist.
Werden ausgestorbene Arten als Endknoten in eine Analyse einbezogen (anstatt beispielsweise interne Knoten einzugrenzen), gelten sie nicht als direkte Vorfahren rezenter Arten. Ausgestorbene Arten enthalten typischerweise keine hochwertige DNA .
Mit Fortschritten bei Extraktions- und Sequenzierungstechnologien hat sich das Spektrum nutzbarer DNA-Materialien erweitert. Die Entwicklung von Technologien, die Sequenzen aus kleineren Fragmenten oder aus räumlichen Mustern von DNA-Abbauprodukten ableiten können, würde das Spektrum nutzbarer DNA nochmals deutlich vergrößern.
Phylogenetische Bäume können auch aus einer Reihe anderer Datentypen abgeleitet werden, darunter Morphologie, das Vorhandensein oder Fehlen bestimmter Gentypen, Insertions- und Deletionsereignisse – und jede andere Beobachtung, von der angenommen wird, dass sie ein evolutionäres Signal enthält.
Phylogenetische Netzwerke werden dann eingesetzt, wenn sich verzweigende Stammbäume aufgrund dieser Komplikationen, die auf eine netzartigere Evolutionsgeschichte der untersuchten Organismen hindeuten, nicht eignen.
Siehe auch
- Klade
- Kladistik
- Computergestützte Phylogenetik
- Evolutionsbiologie
- Evolutionäre Taxonomie
- Verallgemeinerte Baumausrichtung
- Liste der Phylogenetik-Software
- Liste der Software zur Visualisierung phylogenetischer Bäume
- PANDIT , eine biologische Datenbank, die Proteindomänen abdeckt
- Phylogenetik
- Phylogenetische Vergleichsmethoden
- Phylogenetische Versöhnung
- Taxonomischer Rang
- Tokogenie
Referenzen
- ^ a b Khalafvand, Tyler Seyed Amin (2015). Finding Structure in the Phylogeny Search Space . Dalhousie University.
- ^ a b c d e Felsenstein J. (2004). Ableitung von Phylogenien Sinauer Associates: Sunderland, MA.
- ^ Kinene, T.; Wainaina, J.; Maina, S.; Boykin, L. (21. April 2016). „Rooting Trees, Methods for“. Encyclopedia of Evolutionary Biology . S. 489–493 . doi : 10.1016/B978-0-12-800049-6.00215-8 . ISBN 978-0-12-800426-5PMC 7149615 .
- ^ Bailly, Anatole (01.01.1981). Abrégé des Wörterbuchs Französisch-Griechisch . Paris: Hachette. ISBN 978-2-01-003528-9OCLC 461974285 .
- ^ Bailly, Anatole. „Griechisch-Französisches Online-Wörterbuch“ . www.tabularium.be . Archiviert vom Original am 21. April 2014. Abgerufen am 2. März 2018 .
- ^ Dang, Cuong Cao; Minh, Bui Quang; McShea, Hanon; Masel, Joanna; James, Jennifer Eleanor; Vinh, Le Sy; Lanfear, Robert (9. Februar 2022). „nQMaker: Schätzung von Modellen für nichtreversible Aminosäuresubstitutionen“ . Systematic Biology . 71 (5): 1110–1123 . doi : 10.1093/sysbio/syac007 . PMC 9366462. PMID 35139203 .
- ^ Hodge T , Cope M (1. Oktober 2000). „Ein Stammbaum der Myosin-Familie“ . J Cell Sci . 113 (19): 3353–4 . doi : 10.1242/jcs.113.19.3353 . PMC 2568612. PMID 10984423. Archiviert vom Original am 30. September 2007 .
- ^ "Fakten über Bäume: Verwurzelte versus wurzellose Bäume . Archiviert vom Original am 14.04.2014 . Abgerufen am 26.05.2014 .
- ^ W. Ford Doolittle (2002). „Die Entwurzelung des Baumes des Lebens“. Scientific American . 282 (2): 90–95 . Bibcode : 2000SciAm.282b..90D . doi : 10.1038/scientificamerican0200-90 . PMID 10710791.
Kein Abstract verfügbar
. - ^ van Oven, Mannis; Kayser, Manfred (2009). „Aktualisierter umfassender phylogenetischer Baum der globalen Variation der menschlichen mitochondrialen DNA“ . Human Mutation . 30 (2): E386– E394 . doi : 10.1002/humu.20921 . PMID 18853457. S2CID 27566749 .
- Felsenstein , Joseph (1978-03-01). „Die Anzahl der Evolutionsbäume“ . Systematic Biology . 27 (1): 27–33 . Bibcode : 1978SysZ...27...27F . doi : 10.2307/2412810 . ISSN 1063-5157 . JSTOR 2412810 .
- ^ Fox, Emily. „Das Dendrogramm“ . coursea . Archiviert vom Original am 28. September 2017. Abgerufen am 28. September 2017 .
- ^ Mayr, Ernst (1974). „Kladistische Analyse oder kladistische Klassifikation?“ . Journal of Zoological Systematics and Evolutionary Research . 12 (1): 94– 128. doi : 10.1111/j.1439-0469.1974.tb00160.x .
- ^ Soares, Antonio; Râbelo, Ricardo; Delbem, Alexandre (2017). „Optimierung basierend auf Phylogrammanalyse“. Expert Systems with Applications . 78 : 32–50 . doi : 10.1016/j.eswa.2017.02.012 . ISSN 0957-4174 .
- ^ Santamaria, R.; Theron, R. (26.05.2009). „Treevolution: visuelle Analyse phylogenetischer Bäume“ . Bioinformatics . 25 (15): 1970–1971 . doi : 10.1093/bioinformatics/btp333 . PMID 19470585 .
- ^ Labandeira, CC; Dilcher, DL; Davis, DR; Wagner, DL (06.12.1994). „97 Millionen Jahre Assoziation zwischen Angiospermen und Insekten: Paläobiologische Einblicke in die Bedeutung der Koevolution“ . Proceedings of the National Academy of Sciences . 91 (25): 12278–12282 . Bibcode : 1994PNAS...9112278L . doi : 10.1073 / pnas.91.25.12278 . ISSN 0027-8424 . PMC 45420. PMID 11607501 .
- ^ a b „Evolutionäre Systematik: Spindeldiagramme“ . Palaeos.com . 10.11.2014 . Abgerufen am 7.11.2019 .
- ^ „Bäume, Blasen und Hufe“ . Ein drei Pfund schweres Affenhirn – Biologie, Programmierung, Linguistik, Phylogenie, Systematik … 21.11.2007 . Abgerufen am 7.11.2019 .
- ^ a b c Podani, János (2019-06-01). „Die Koralle des Lebens“ . Evolutionary Biology . 46 (2): 123–144 . Bibcode : 2019EvBio..46..123P . doi : 10.1007/s11692-019-09474-w . hdl : 10831/46308 . ISSN 1934-2845 .
- ^ Darwin, Charles (1837). Notizbuch B . S. 25.
- Penny , D.; Hendy, MD; Steel, MA (1992). „Fortschritte bei Methoden zur Erstellung evolutionärer Bäume“. Trends in Ecology and Evolution . 7 (3): 73–79 . Bibcode : 1992TEcoE...7...73P . doi : 10.1016/0169-5347(92)90244-6 . PMID 21235960 .
- ^ A. Dress, K. T. Huber und V. Moulton. 2001. Metrische Räume in der reinen und angewandten Mathematik. Documenta Mathematica LSU 2001 : 121–139
- ^ a b „Baumformate“ . Evolution und Genomik . Abgerufen am 29.03.2025 .
- ^ Townsend JP, Su Z, Tekle Y (2012). „Phylogenetisches Signal und Rauschen: Vorhersage der Aussagekraft eines Datensatzes zur Auflösung der Phylogenie“. Genetics . 61 (5): 835–849 . doi : 10.1093/sysbio/sys036 . PMID 22389443 .
- Arenas M, Posada D (2010). „ Der Einfluss der Rekombination auf die Rekonstruktion von Vorfahrensequenzen“ . Genetics . 184 (4): 1133–1139 . doi : 10.1534/genetics.109.113423 . PMC 2865913. PMID 20124027 .
- ^ Woese C (2002). „Zur Evolution der Zellen“ . Proc Natl Acad Sci USA . 99 (13): 8742–7 . Bibcode : 2002PNAS...99.8742W . doi : 10.1073/pnas.132266999 . PMC 124369. PMID 12077305 .
- ^ Parhi, J.; Tripathy, PS; Priyadarshi, H.; Mandal, SC; Pandey, PK (2019). „Diagnose des Mitogenoms für eine robuste Phylogenie: Ein Fallbeispiel aus der Gruppe der Cypriniformes“. Gene 713 143967. doi : 10.1016 / j.gene.2019.143967 . PMID 31279710. S2CID 195828782 .
Weiterführende Literatur
- Schuh, RT und AVZ Brower. 2009. Biologische Systematik: Prinzipien und Anwendungen (2. Aufl.) ISBN 978-0-8014-4799-0
- Manuel Lima , Das Buch der Bäume: Zweige des Wissens visualisieren , 2014, Princeton Architectural Press, New York.
- MEGA , eine kostenlose Software zum Zeichnen phylogenetischer Bäume.
- Gontier, N. 2011. „Den Baum des Lebens darstellen: Die philosophischen und historischen Wurzeln evolutionärer Baumdiagramme.“ Evolution, Education, Outreach 4: 515–538.
- Jan Sapp , Die neuen Grundlagen der Evolution: Über den Baum des Lebens , 2009, Oxford University Press, New York.
Externe Links
Bilder
- Phylogenetischer Baum des menschlichen Y-Chromosoms von 2002
- iTOL: Interaktiver Baum des Lebens
- Phylogenetischer Baum künstlicher, am Computer entwickelter Organismen (Archiviert am 22.02.2016 in der Wayback Machine)
- Phylogramm der Höheren Säugetiere nach Miyamoto und Goodman
Allgemein
- Eine Übersicht über verschiedene Methoden zur Visualisierung von Stammbäumen findet sich in Page, RDM (2011). „Space, time, form: Viewing the Tree of Life“. Trends in Ecology & Evolution . 27 (2): 113–120 . doi : 10.1016/j.tree.2011.12.002 . PMID 22209094 .
- OneZoom: Baum des Lebens – alle lebenden Arten als intuitiver und zoombarer Fraktal-Explorer (responsives Design)
- Entdecken Sie das Leben: Ein interaktiver Baum, basierend auf dem Projekt „Assembling the Tree of Life“ der US-amerikanischen National Science Foundation.
- PhyloCode
- Ein multiples Alignment von 139 Myosinsequenzen und ein phylogenetischer Baum
- Webprojekt „Baum des Lebens“
- Phylogenetische Analysen auf dem T-REX-Server
- NCBI-Taxonomiedatenbank [1]
- ETE: Eine Python-Umgebung zur Baumexploration. Dies ist eine Programmierbibliothek zur Analyse, Bearbeitung und Visualisierung phylogenetischer Bäume. Ref.
- Fang, H.; Oates, ME; Pethica, RB; Greenwood, JM; Sardar, AJ; Rackham, OJL; Donoghue, PCJ; Stamatakis, A.; De Lima Morais, DA; Gough, J. (2013). „ Ein täglich aktualisierter Stammbaum des (sequenzierten) Lebens als Referenz für die Genomforschung“ . Scientific Reports . 3 2015. Bibcode : 2013NatSR...3.2015F . doi : 10.1038/ srep02015 . PMC 6504836. PMID 23778980 .
- Datenbank Commons
- Baumstamm
- phyloT
- iTOL
- Hülsenfrucht-Datenportal
- Phylogenien verstehen im Rahmen des Evolutionsverständnisses an der University of California, Berkeley
- Mikkos Phylogenie-Archiv
- PhylomeDB 5
- Phylogeny.fr
- TreeHub , ein Datensatz, der im Abschnitt „Wissenschaftliche Daten“ von nature.com , einem Teil von Springer Nature, präsentiert wird.