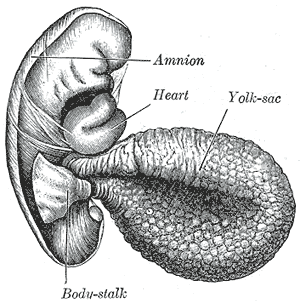
Fetales Hämoglobin (auch Hämoglobin F, HbF oder α₂γ₂ genannt ) ist das wichtigste Sauerstofftransportprotein im menschlichen Fötus . Es findet sich in den roten Blutkörperchen des Fötus und transportiert Sauerstoff aus dem mütterlichen Blutkreislauf zu den Organen und Geweben des Fötus. Die Produktion beginnt etwa in der 6. Schwangerschaftswoche [ 1 ] , und die Konzentration bleibt nach der Geburt bis zum Alter von etwa 2–4 Monaten hoch [ 2 ] . Hämoglobin F unterscheidet sich in seiner Zusammensetzung von den Hämoglobinformen Erwachsener , wodurch es Sauerstoff stärker binden kann. Dies ermöglicht dem sich entwickelnden Fötus, Sauerstoff aus dem mütterlichen Blutkreislauf über die Plazenta in der Gebärmutter aufzunehmen [ 3 ] .
Bei Neugeborenen sinkt der Hämoglobin-F-Spiegel allmählich und erreicht in der Regel innerhalb des ersten Lebensjahres den Wert von Erwachsenen (weniger als 1 % des Gesamthämoglobins), sobald die Produktion von Hämoglobin in adulten Formen beginnt. [ 4 ] Erkrankungen wie die Beta-Thalassämie , die Komponenten des adulten Hämoglobins betreffen , können diesen Prozess verzögern und zu überhöhten Hämoglobin-F-Werten führen. [ 5 ] Bei Sichelzellanämie wird die Steigerung der Hämoglobin-F-Produktion als Behandlungsmethode eingesetzt, um einige Symptome zu lindern. [ 6 ]
Struktur und Genetik
Hämoglobin F besteht, wie das adulte Hämoglobin ( Hämoglobin A und Hämoglobin A2 ), aus vier Untereinheiten oder Ketten. Jede Untereinheit enthält eine Hämgruppe mit einem Eisenatom, das für die Bindung und Ablösung von Sauerstoff essenziell ist. Daher kann Hämoglobin F zwei Zustände annehmen: Oxyhämoglobin (sauerstoffgebunden) und Desoxyhämoglobin (sauerstofffrei). Da Hämoglobin F vier Hämgruppen besitzt, kann es bis zu vier Sauerstoffmoleküle binden. [ 7 ] Es besteht aus zwei α- (Alpha-) und zwei γ- (Gamma-) Untereinheiten, während Hämoglobin A (97 % des Gesamthämoglobins bei Erwachsenen) aus zwei α- und zwei β- (Beta-) Untereinheiten besteht.
Beim Menschen wird die α-Untereinheit auf Chromosom 16 und die γ-Untereinheit auf Chromosom 11 kodiert . Es gibt zwei sehr ähnliche Gene , HBA1 und HBA2 , die für die α-Untereinheit kodieren . Das von ihnen produzierte Protein ist identisch, sie unterscheiden sich jedoch in den regulatorischen Regionen, die bestimmen, wann und in welcher Menge das Protein produziert wird. Dadurch tragen HBA1 und HBA2 jeweils 40 % bzw. 60 % zur Gesamtmenge der produzierten α-Untereinheiten bei. Folglich haben Mutationen im HBA2 -Gen voraussichtlich eine stärkere Auswirkung als Mutationen im HBA1 -Gen. [ 8 ] Es gibt auch zwei ähnliche Kopien des Gens, das für die γ-Untereinheit kodiert, HBG1 und HBG2 , aber das produzierte Protein ist nur in einer Proteineinheit geringfügig unterschiedlich : HBG1 kodiert für die Proteinform mit einem Alanin an Position 136, während HBG2 für ein Glycin kodiert. [ 9 ] BCL11A und ZBTB7A sind wichtige Repressorproteine der Hämoglobin-F-Produktion, indem sie an das Gen, das für die γ-Untereinheit kodiert, in seiner Promotorregion binden. [ 10 ] Dies geschieht natürlich, wenn das Neugeborene beginnt, von der Produktion von Hämoglobin F auf die Produktion von Hämoglobin A umzustellen. Einige genetische Erkrankungen können durch Mutationen in Genen, die für Komponenten von Hämoglobin F kodieren, entstehen. Mutationen der Gene HBA1 und HBA2 können Alpha-Thalassämie verursachen [ 11 ] , und Mutationen in den Promotorregionen von HBG1 und HBG2 können dazu führen, dass Hämoglobin F weiterhin produziert wird, nachdem die Umstellung auf Hämoglobin A bereits erfolgt sein sollte. Dies wird als hereditäre Persistenz des fetalen Hämoglobins bezeichnet . [ 10 ]
Produktion

In den ersten drei Schwangerschaftsmonaten ist embryonales Hämoglobin die Hauptform des Hämoglobins im Embryo/Fötus . Es existiert in drei Varianten, abhängig von den enthaltenen Untereinheiten. Die Produktion von Hämoglobin F beginnt ab der 6. Schwangerschaftswoche, doch erst ab dem dritten Monat wird es zum Haupttyp in den fetalen roten Blutkörperchen. [ 4 ] Die Umstellung auf die Produktion von adulten Hämoglobinformen (hauptsächlich Hämoglobin A) beginnt um die 40. Schwangerschaftswoche, also kurz vor dem errechneten Geburtstermin. [ 1 ] Bei der Geburt macht Hämoglobin F 50–95 % des Hämoglobins des Säuglings aus, und etwa sechs Monate nach der Geburt wird Hämoglobin A zum vorherrschenden Typ. Bis zum ersten Lebensjahr des Kindes erreichen die Anteile der verschiedenen Hämoglobintypen annähernd die Werte eines Erwachsenen, wobei der Anteil an Hämoglobin F auf sehr niedrige Werte sinkt. [ 4 ] Der geringe Anteil roter Blutkörperchen, die Hämoglobin F enthalten, wird als F-Zellen bezeichnet; diese enthalten auch andere Arten von Hämoglobin.
Bei gesunden Erwachsenen besteht Hämoglobin aus Hämoglobin A (~97 %), Hämoglobin A2 (2,2–3,5 %) und Hämoglobin F (<1 %). [ 12 ]
Bestimmte genetische Anomalien können dazu führen, dass die Umstellung auf die Synthese von adultem Hämoglobin fehlschlägt, was zu einer Erkrankung führt, die als hereditäre Persistenz von fetalem Hämoglobin bekannt ist .
Bindung an Sauerstoff

Faktoren, die die Sauerstoffaffinität beeinflussen
Die vier Häme, die sauerstoffbindenden Bestandteile des Hämoglobins, sind zwischen Hämoglobin F und anderen Hämoglobintypen, einschließlich Hämoglobin A, ähnlich. Das entscheidende Merkmal, das Hämoglobin F eine stärkere Sauerstoffbindung ermöglicht, ist das Vorhandensein von γ-Untereinheiten (anstelle von beispielsweise β-Untereinheiten). Tatsächlich können einige natürlich vorkommende Moleküle in unserem Körper an Hämoglobin binden und dessen Bindungsaffinität für Sauerstoff verändern. Eines dieser Moleküle ist 2,3-Bisphosphoglycerat (2,3-BPG) , das die Sauerstoffabgabe des Hämoglobins erhöht. [ 13 ] 2,3-BPG interagiert deutlich stärker mit Hämoglobin A als mit Hämoglobin F. Dies liegt daran, dass die β-Untereinheit des adulten Hämoglobins mehr positive Ladungen aufweist als die fetale γ-Untereinheit, welche die negativen Ladungen des 2,3-BPG anzieht. Genauer gesagt besitzt die β-Untereinheit von Hämoglobin A einen His143-Rest, der mit dem Phosphat einen Komplex bilden kann. Im Hämoglobin F ist diese Aminosäure durch einen Serinrest ersetzt. Aufgrund der Präferenz von 2,3-BPG für Hämoglobin A bindet Hämoglobin F im Durchschnitt mit höherer Affinität an Sauerstoff, und die allosterische Hemmung der Sauerstoffbindung durch 2,3-BPG ist geringer. [ 14 ]
Hämoglobin Barts
Hämoglobin Barts ist eine abnorme Form von Hämoglobin, die beim Hämoglobin-Barts-Syndrom oder der Alpha-Thalassämie major, der schwersten Form der Alpha-Thalassämie, auftritt . Alpha-Thalassämie ist eine genetische Blutkrankheit und eine der häufigsten Hämoglobin-bedingten Erkrankungen. Sie beeinträchtigt die Produktion der α-Untereinheiten des Hämoglobins. [ 15 ] Je nachdem, wie viele Gene, die für die α-Untereinheit kodieren, betroffen sind (zwischen einem und vier), kann bei Patienten mit dieser Erkrankung die Produktion der α-Untereinheit des Hämoglobins reduziert oder vollständig aufgehoben sein. Dadurch steht weniger Hämoglobin zur Verfügung, was die Sauerstoffversorgung des Gewebes beeinträchtigt. Das Hämoglobin-Barts-Syndrom manifestiert sich, wenn alle vier Gene, die für die α-Untereinheit kodieren, fehlen. Dies ist für den Fötus, der die Erkrankung trägt, oft tödlich, da in Abwesenheit der α-Untereinheiten eine Form von Hämoglobin mit vier γ-Untereinheiten, das Hämoglobin Barts, produziert wird. Diese Hämoglobinform eignet sich aufgrund ihrer sehr hohen Sauerstoffaffinität nicht für den Sauerstoffaustausch. Obwohl Hämoglobin Barts Sauerstoff sehr effizient bindet, gibt es ihn nicht an Organe und Gewebe ab. [ 16 ] Die Erkrankung verläuft für den Fötus oder das Neugeborene tödlich, wenn nicht frühzeitig während der Schwangerschaft eine Diagnose gestellt und ein Eingreifen eingeleitet wird. Das Kind ist dann lebenslang auf Bluttransfusionen angewiesen.
Quantifizierung der Sauerstoffbindung
Um zu quantifizieren, wie stark ein bestimmter Hämoglobintyp Sauerstoff bindet (oder seine Sauerstoffaffinität), wird häufig der Parameter P50 verwendet. P50 kann als der Sauerstoffpartialdruck verstanden werden , bei dem Hämoglobin zu 50 % gesättigt ist. [ 17 ] Hämoglobin F hat beispielsweise einen niedrigeren P50-Wert als Hämoglobin A. Das bedeutet: Befinden sich die gleichen Mengen an Hämoglobin F und Hämoglobin A im Blut und wird Sauerstoff hinzugefügt, bindet die Hälfte des Hämoglobins F Sauerstoff, bevor die Hälfte des Hämoglobins A Sauerstoff bindet. Ein niedrigerer P50-Wert bedeutet daher eine stärkere Bindung bzw. eine höhere Sauerstoffaffinität.
Zum Vergleich: Der P50-Wert des fetalen Hämoglobins beträgt etwa 19 mmHg (ein Maß für den Blutdruck), während der P50-Wert des adulten Hämoglobins bei etwa 26,8 mmHg liegt (siehe Blutgasanalyse ). [ 18 ]
Sauerstoffaustausch in der Gebärmutter
Während der Schwangerschaft versorgt der mütterliche Blutkreislauf den Fötus mit Sauerstoff und Nährstoffen und transportiert nährstoffarmes, mit Kohlendioxid angereichertes Blut ab. Der mütterliche und der fötale Blutkreislauf sind getrennt, und der Molekülaustausch findet über die Plazenta in einem Bereich namens intervillöser Raum statt , der sich zwischen den mütterlichen und fötalen Blutgefäßen befindet. [ 3 ]
Im Hinblick auf den Sauerstoffaustausch sind drei Aspekte entscheidend für den Übertritt von Sauerstoff aus dem mütterlichen in den fetalen Kreislauf . Erstens ermöglicht das Hämoglobin F im Fötus eine stärkere Sauerstoffbindung als das mütterliche Hämoglobin (siehe Faktoren, die die Sauerstoffaffinität beeinflussen ). Zweitens ist der Blutkreislauf der Mutter sauerstoffreicher als der des Fötus, sodass Sauerstoff auf natürliche Weise durch Diffusion in den fetalen Kreislauf gelangt. [ 19 ] Der dritte Faktor betrifft den Einfluss des pH-Werts auf das mütterliche und fetale Hämoglobin. Mit zunehmender Kohlendioxidaufnahme im mütterlichen Blut wird dieses saurer, was die Sauerstoffabgabe des mütterlichen Hämoglobins begünstigt. Gleichzeitig führt die Abnahme des Kohlendioxids im fetalen Blut zu einer Erhöhung des pH-Werts und damit zu einer besseren Sauerstoffaufnahme. Dies wird als Bohr- oder Haldane- Effekt bezeichnet und findet auch beim Gasaustausch in der Lunge statt. [ 20 ] Alle drei Faktoren wirken gleichzeitig und verbessern so die Sauerstoffversorgung des Fötus durch die Mutter.
F-Zellen
F-Zellen sind eine Untergruppe der roten Blutkörperchen, die neben anderen Hämoglobintypen auch Hämoglobin F enthält. Während sie bei Föten häufig vorkommen, enthalten bei gesunden Erwachsenen nur etwa 3–7 % der roten Blutkörperchen Hämoglobin F. [ 21 ] Der geringe Anteil an F-Zellen bei Erwachsenen ist auf zwei Faktoren zurückzuführen: die sehr geringe Menge an Hämoglobin F und dessen Tendenz, nur in einer Untergruppe von Zellen und nicht gleichmäßig auf alle roten Blutkörperchen verteilt zu werden. Tatsächlich besteht eine positive Korrelation zwischen dem Hämoglobin-F-Spiegel und der Anzahl der F-Zellen: Patienten mit einem höheren Hämoglobin-F-Anteil weisen auch einen höheren Anteil an F-Zellen auf. [ 22 ] Trotz dieser Korrelationen werden Hämoglobin-F-Spiegel und F-Zellzahl üblicherweise durch direkte Messungen bestimmt. Während die Menge an Hämoglobin F mithilfe von Zelllysaten, also Flüssigkeiten mit dem Inhalt aufgeschlossener Zellen, berechnet wird, erfolgt die Bestimmung der F-Zellzahl durch Auszählen intakter roter Blutkörperchen. [ 21 ]
Aufgrund der Korrelation zwischen der Menge an Hämoglobin F und der Anzahl der F-Zellen ist die Anzahl der F-Zellen bei einigen erblichen Hämoglobinopathien, darunter Beta-Thalassämie , Sichelzellanämie und hereditäre Persistenz des fetalen Hämoglobins , erhöht. Auch bei einigen erworbenen Erkrankungen, wie akutem erythropoetischem Stress (einer Reaktion auf Sauerstoffmangel, die eine sehr schnelle Neubildung roter Blutkörperchen beinhaltet) [ 23 ] und in der Schwangerschaft [ 21 ] , kann die Anzahl der F-Zellen erhöht sein. F-Zellen weisen eine ähnliche Hämoglobinmasse pro Zelle auf wie rote Blutkörperchen ohne Hämoglobin F; diese wird als mittlerer Hämoglobingehalt der Zellen (MCH) gemessen [ 24 ] .
Erkrankungen mit hohem Hämoglobin F
Während der Schwangerschaft
Im Frühstadium der Schwangerschaft kommt es zu einem signifikanten Anstieg des Hämoglobin-F-Spiegels. Ob dieser Spiegel im weiteren Verlauf der Schwangerschaft stabil bleibt oder sinkt, ist jedoch unklar, da verschiedene Studien unterschiedliche Ergebnisse liefern. [ 25 ] [ 26 ] Der Anstieg des Hämoglobin F führt bei Schwangeren zu einer 3- bis 7-fachen Zunahme der F-Zellen, die zwischen der 23. und 31. Schwangerschaftswoche beobachtet wurde. [ 27 ] Die Ursache für den Anstieg des Hämoglobin-F-Spiegels bei Schwangeren ist jedoch nicht eindeutig geklärt. Während eine frühere Studie nahelegte, dass mütterliche Erythrozyten die Hämoglobin-F-Produktion während der Schwangerschaft aktivieren, [ 27 ] deuten neuere Studien darauf hin, dass der Anstieg des Hämoglobin F zumindest teilweise auf den Übertritt fetaler Erythrozyten in den mütterlichen Blutkreislauf zurückzuführen sein könnte. [ 28 ] [ 21 ]
Hohe Hämoglobin-F-Werte bei Schwangeren können das Wachstum des Fötus beeinträchtigen, da die fetalen roten Blutkörperchen um den Sauerstoff aus dem mütterlichen Blutkreislauf konkurrieren müssen. Dies liegt daran, dass sie nicht mit Hämoglobin A konkurrieren, das eine schwächere Sauerstoffbindung als Hämoglobin F aufweist, sondern mit dem Hämoglobin F von Fötus und Mutter, die eine ähnliche Sauerstoffaffinität besitzen. Daher ist die Wahrscheinlichkeit, dass ein Fötus für das jeweilige Schwangerschaftsalter zu klein ist, bei Frauen mit einem Hämoglobin-F-Anteil von über 70 % deutlich höher als bei Frauen mit einem Anteil von unter 70 % (100 % bzw. 8 %). [ 29 ]
Hereditäre Persistenz des fetalen Hämoglobins (HPFH)
Dies ist eine seltene, gutartige genetische Erkrankung, bei der die Produktion von Hämoglobin F nach dem zwölften Lebensmonat bis ins Erwachsenenalter anhält. Dadurch ist Hämoglobin F in einer höheren Anzahl roter Blutkörperchen Erwachsener vorhanden als normal. [ 30 ] Die Erkrankung verläuft symptomlos und wird meist im Rahmen von Screenings auf andere Blutkrankheiten entdeckt. Bei dieser Erkrankung werden die Gene, die für die γ-Untereinheit (HBG1 und HBG2) kodieren, kurz vor der Geburt nicht unterdrückt. Dies kann durch eine Mutation in der Promotorregion von HBG1 und HBG2 verursacht werden, die die Bindung der Proteine BCL11A und ZBTB7A verhindert. Normalerweise binden diese Proteine und unterdrücken die Produktion von γ-Untereinheiten. Da sie aufgrund der Mutation nicht binden können, werden weiterhin γ-Untereinheiten produziert. [ 10 ] Es gibt zwei Patiententypen mit HPFH: entweder mit einer normalen Kopie des Gens und einer pathologischen Form oder mit zwei pathologischen Kopien. Während gesunde Erwachsene weniger als 1 % Hämoglobin F aufweisen, liegt der Anteil bei Patienten mit nur einem Krankheitsgen zwischen 5 und 30 %. Bei Patienten mit zwei Kopien des Krankheitsgens kann Hämoglobin F in bis zu 100 % der roten Blutkörperchen vorkommen. [ 31 ] Da auch andere Erkrankungen wie die Sichelzellanämie zu einem erhöhten Hämoglobin-F-Spiegel führen können, kann es mitunter zu Fehldiagnosen kommen. [ 32 ]
Delta-Beta-Thalassämie
Die Delta-Beta-Thalassämie ist eine seltene genetische Blutkrankheit, bei der die Produktion sowohl der δ- als auch der β-Untereinheit reduziert oder vollständig fehlt. In diesen Fällen erhöht sich die Produktion der γ-Untereinheit, um den Verlust der δ- und β-Untereinheiten auszugleichen, was zu einer erhöhten Konzentration von Hämoglobin F im Blut führt. Normalerweise besitzen Menschen zwei Gensätze zur Produktion der δ- und β-Untereinheiten. Personen mit nur einem funktionierenden Gensatz zeigen keine Symptome, und in den seltenen Fällen, in denen beide Gensätze betroffen sind, treten lediglich leichte Symptome auf. [ 33 ]
Klinische Bedeutung
Behandlung der Sichelzellanämie
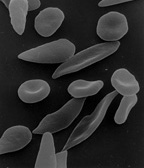
Die Entdeckung, dass Hämoglobin F die Symptome der Sichelzellanämie lindert , erfolgte 1948. Janet Watson beobachtete, dass die roten Blutkörperchen von Säuglingen mit dieser Erkrankung langsamer verformten und sich weniger stark verformten als die Zellen ihrer Mütter, die das Krankheitsmerkmal trugen. Später stellte man fest, dass Patienten mit Sichelzellmerkmal und hereditärer Persistenz von Hämoglobin F (HPFH) keine Symptome aufwiesen. [ 34 ] Darüber hinaus zeigte sich bei Sichelzellpatienten, dass F-Zellen aufgrund ihres Hämoglobin-F-Gehalts eine längere Lebensdauer haben als Nicht-F-Zellen.
Wenn die Produktion von fetalem Hämoglobin nach der Geburt eingestellt wird, beginnen gesunde Kinder, adultes Hämoglobin (HbA) zu produzieren. Kinder mit Sichelzellanämie produzieren stattdessen eine defekte Form von Hämoglobin, das sogenannte Hämoglobin S. Dieses bildet Ketten, die dazu führen, dass sich die roten Blutkörperchen von rund zu sichelförmig verändern . [ 35 ] Diese defekten roten Blutkörperchen haben eine deutlich kürzere Lebensdauer als normale rote Blutkörperchen (10–20 Tage im Vergleich zu bis zu 120 Tagen). [ 36 ] Sie neigen außerdem stärker dazu, zu verklumpen und kleine Blutgefäße zu verstopfen , wodurch die Blutversorgung von Geweben und Organen unterbrochen wird. Dies führt zur sogenannten vaso-okklusiven Krise , einem charakteristischen Merkmal der Erkrankung. [ 37 ] Bleibt der fetale Hämoglobinspiegel nach der Geburt relativ hoch, verringert sich die Anzahl schmerzhafter Episoden bei Patienten mit Sichelzellanämie, und ihre Prognose ist besser. [ 38 ] Die Rolle des fetalen Hämoglobins bei der Reduzierung des Schweregrads der Erkrankung beruht auf seiner Fähigkeit, die Bildung von Hämoglobin-S-Ketten in den roten Blutkörperchen zu unterbrechen. [ 39 ] Interessanterweise korrelierten höhere Hämoglobin-F-Werte zwar mit einer Verbesserung einiger Symptome, darunter die Häufigkeit schmerzhafter Episoden, Beingeschwüre und der allgemeine Schweregrad der Erkrankung, jedoch nicht mit anderen. Beispiele hierfür sind Priapismus , Schlaganfall und systemischer Blutdruck. [ 34 ] Da Hämoglobin F nur von einigen roten Blutkörperchen in unterschiedlichen Mengen produziert wird, ist nur eine Untergruppe dieser Zellen vor der Sichelzellbildung geschützt. Möglicherweise reagieren die Symptome, die durch hohe Hämoglobin-F-Werte nicht verhindert werden, sehr empfindlich auf die Ruptur der sichelförmigen Nicht-F-Zellen. [ 34 ]
Hydroxyharnstoff ist eine Substanz, die die Produktion von fetalem Hämoglobin fördert und das vorzeitige Platzen roter Blutkörperchen reduziert. [ 6 ] [ 40 ] Eine Kombinationstherapie mit Hydroxyharnstoff und rekombinantem Erythropoietin – im Gegensatz zur alleinigen Behandlung mit Hydroxyharnstoff – erhöht nachweislich den Hämoglobin-F-Spiegel weiter und fördert die Entwicklung von HbF-haltigen F-Zellen. [ 41 ]
Hämoglobin F als Marker für Krebserkrankungen
Es wurden einige Studien durchgeführt, die die Möglichkeit der Verwendung von Hämoglobin F als Prognoseindikator für Krebserkrankungen untersuchten. Es wurde festgestellt, dass erhöhte Hämoglobin-F-Konzentrationen bei den meisten soliden Tumoren und Blutkrebsarten vorkommen. [ 42 ] Beispiele hierfür sind die akute lymphatische Leukämie und die myeloische Leukämie bei Kindern, bei denen höhere Hämoglobin-F-Konzentrationen mit einer schlechteren Prognose, einschließlich eines höheren Risikos für einen Rückfall oder Tod, assoziiert waren. [ 43 ] Weitere Krebsarten, bei denen erhöhte Hämoglobin-F-Werte beobachtet wurden, sind das Übergangszellkarzinom [ 44 ] , das kolorektale Karzinom [ 45 ] und verschiedene Blastomtypen. [ 46 ] Tatsächlich wurden bei mehreren Blastomtypen, darunter Neuroblastom und Retinoblastom (die Nervenzellen bzw. die Augen betreffen), F-Zellen in neu gebildeten Blutgefäßen und in den Zwischenräumen der Tumorzellen gefunden. Auch im Knochenmark einiger dieser Patienten fanden sich Ansammlungen von F-Zellen. [ 46 ] Interessanterweise wird Hämoglobin F nicht direkt von Tumorzellen produziert, sondern scheint durch die biologische Umgebung des Tumors in benachbarten Blutzellen induziert zu werden. Ein möglicher Grund für diesen Anstieg von Hämoglobin F ist, dass es das Tumorwachstum durch eine bessere Sauerstoffversorgung der sich entwickelnden Krebszellen begünstigen könnte. [ 44 ] Bei Erwachsenen wird angenommen, dass die erhöhte Hämoglobin-F-Produktion durch Faktoren verursacht wird, die zur Aktivierung des Gens führen, das für die γ-Untereinheit kodiert, wie beispielsweise die DNA-Demethylierung (die normalerweise inaktive Gene aktivieren kann und ein Kennzeichen von Krebs ist). [ 47 ]
Referenzen
- ^ a b Linch D (1998). Encyclopedia of Immunology (zweite Auflage). Elsevier. ISBN 978-0-12-226765-9Die
- ^ Schechter AN (November 2008). „Hämoglobinforschung und die Ursprünge der molekularen Medizin“ . Blood . 112 ( 10): 3927–38 . doi : 10.1182/blood-2008-04-078188 . PMC 2581994. PMID 18988877 .
- ^ a b Wang Y, Zhao S (2010). „Kapitel 2: Plazentare Blutzirkulation“. Gefäßbiologie der Plazenta . Morgan & Claypool Life Sciences.
- ^ a b c Wild B (2017). Dacie and Lewis Practical Haematology (12. Aufl.). Elsevier. ISBN 978-0-7020-6696-2Die
- ^ Sripichai O, Fucharoen S (Dezember 2016). „Regulation des fetalen Hämoglobins bei β-Thalassämie: Heterogenität, Modifikatoren und therapeutische Ansätze“. Expert Review of Hematology . 9 (12): 1129–1137 . doi : 10.1080/17474086.2016.1255142 . PMID 27801605. S2CID 10820279 .
- ^ a b Lanzkron S, Strouse JJ, Wilson R, Beach MC, Haywood C, Park H, et al. (Juni 2008). „Systematische Übersichtsarbeit: Hydroxyharnstoff zur Behandlung von Erwachsenen mit Sichelzellanämie“ . Annals of Internal Medicine . 148 (12): 939–55 . doi : 10.7326/0003-4819-148-12-200806170-00221 . PMC 3256736. PMID 18458272 .
- ^ Costanzo LS (2007). Physiologie . Hagerstown, MD: Lippincott Williams & Wilkins. ISBN 978-0-7817-7311-9Die
- ^ Farashi S, Harteveld CL (Mai 2018). „Molekulare Grundlagen der α-Thalassämie“ . Blood Cells, Molecules & Diseases . 70 : 43–53 . doi : 10.1016/j.bcmd.2017.09.004 . hdl : 1887/79403 . PMID 29032940 .
- ^ [1] Archiviert am 31.07.2020 in der Wayback Machine .
- Martyn GE, Wienert B, Yang L, Shah M , Norton LJ, Burdach J, et al. (April 2018). „Natürliche regulatorische Mutationen erhöhen das fetale Globin-Gen durch Störung der BCL11A- oder ZBTB7A-Bindung“. Nature Genetics . 50 ( 4 ): 498–503 . doi : 10.1038/s41588-018-0085-0 . PMID 29610478. S2CID 4690503 .
- ^ Karakaş Z, Koç B, Temurhan S, Elgün T, Karaman S, Asker G, et al. (Dezember 2015). „ Evaluation von Alpha-Thalassämie-Mutationen bei Patienten mit hypochromer mikrozytärer Anämie: Die Istanbuler Perspektive“ . Turkish Journal of Haematology . 32 (4): 344–50 . doi : 10.4274/tjh.2014.0204 . PMC 4805326. PMID 26377141 .
- ^ Thomas C, Lumb AB (2012). „Physiologie des Hämoglobins“ . Weiterbildung in Anästhesie, Intensivmedizin und Schmerztherapie . 12 (5): 251–256 . doi : 10.1093/bjaceaccp/mks025 .
- ^ Litwack G (2018). „Kapitel 8 – Glykolyse und Gluconeogenese“. Humanbiochemie . Academic Press. ISBN 978-0-12-383864-3Die
- ^ Sears D (2016). „Vergleich der molekularen Strukturunterschiede zwischen HbF und HbA, die die BPG-Bindung beeinflussen“ . Biosci Portal . Abgerufen am 11. März 2020 .
- ^ Galanello R, Cao A (Februar 2011). „Gentest-Übersicht. Alpha-Thalassämie“ . Genetics in Medicine . 13 (2): 83–88 . doi : 10.1097/GIM.0b013e3181fcb468 . PMID 21381239 .
- ^ Forget BG, Bunn HF (Februar 2013). „ Klassifikation der Hämoglobinopathien“ . Cold Spring Harbor Perspectives in Medicine . 3 (2) a011684. doi : 10.1101/cshperspect.a011684 . PMC 3552344. PMID 23378597 .
- ^ Awasthi V, Goins E, Phillips W (2006). „Kapitel 43 – Liposomenverkapseltes Hämoglobin: Geschichte, Herstellung und Bewertung“. Blutersatzstoffe . Academic Press. ISBN 978-0-12-759760-7Die
- ^ Yacov R, Derek K, Namasivayam A (2017). „Kapitel 10 – Blutgase: Technische Aspekte und Interpretation“. Assisted Ventilation of the Neonate (6. Aufl.). Elsevier. ISBN 978-0-323-39006-4Die
- ^ Metcalfe J, Bartels H, Moll W (Oktober 1967). „Gasaustausch in der schwangeren Gebärmutter“. Physiological Reviews . 47 (4): 782–838 . doi : 10.1152/physrev.1967.47.4.782 . PMID 4964061 .
- ^ Griffiths S, Campbell J (2015). „Plazentastruktur, -funktion und Arzneimitteltransfer“ . Weiterbildung in Anästhesie, Intensivmedizin und Schmerztherapie . 15 (2): 84–89 . doi : 10.1093/bjaceaccp/mku013 .
- ^ a b c d Italia KY, Colah R, Mohanty D (Dezember 2007). „Evaluation von F-Zellen bei Sichelzellerkrankungen mittels Durchflusszytometrie – Vergleich mit der Kleihauer-Betke-Methode“. International Journal of Laboratory Hematology . 29 (6): 409–14 . doi : 10.1111/j.1365-2257.2006.00884.x . PMID 17988294. S2CID 46171087 .
- ^ Wood WG, Stamatoyannopoulos G , Lim G, Nute PE (November 1975). „F-Zellen im Erwachsenenalter: Normalwerte und Konzentrationen bei Personen mit erblicher und erworbener Erhöhung von Hb F“ . Blood . 46 (5): 671–82 . doi : 10.1182/blood.V46.5.671.bloodjournal465671 . PMID 1100141 .
- ^ Kim TS, Hanak M, Trampont PC, Braciale TJ (Oktober 2015). „Stressbedingte Initiierung der Erythropoese wird durch konventionelle dendritische Zellen vom Typ 1 reguliert“ . The Journal of Clinical Investigation . 125 (10): 3965–80 . doi : 10.1172/JCI81919 . PMC 4607133. PMID 26389678 .
- ^ Dover GJ, Boyer SH (April 1987). „Zellen mit fetalem Hämoglobin weisen denselben mittleren korpuskulären Hämoglobingehalt auf wie Zellen ohne fetales Hämoglobin: eine reziproke Beziehung zwischen der Gamma- und Beta-Globin-Genexpression bei gesunden Probanden und solchen mit hoher fetaler Hämoglobinproduktion“ . Blood . 69 (4): 1109–1113 . doi : 10.1182/blood.V69.4.1109.bloodjournal6941109 . PMID 2435342 .
- ^ Ibrahim M, Qari MH, Sait W, Abulela M (2009). „Anstiegsmuster des HBf-Spiegels während normaler Schwangerschaften“. Hemoglobin . 33 ( 6): 534–8 . doi : 10.3109/03630260903332981 . PMID 19958203. S2CID 41124341 .
- ^ Yamada T, Morikawa M, Yamada T, Nishida R, Takeda M, Kawaguchi S, Minakami H (Januar 2013). „Veränderungen des Hämoglobin-F-Spiegels bei schwangeren Frauen ohne klinische fetomaternale Blutung“. Clinica Chimica Acta; International Journal of Clinical Chemistry . 415 : 124–127 . doi : 10.1016/j.cca.2012.10.002 . hdl : 2115/53256 . PMID 23073220. S2CID 23746089 .
- ^ a b Boyer SH, Belding TK, Margolte L, Noyes AN, Burke PJ, Bell WR (September 1975). „Variationen in der Häufigkeit von fetalen Hämoglobin-tragenden Erythrozyten (F-Zellen) bei gesunden Erwachsenen, Schwangeren und erwachsenen Leukämiepatienten“. The Johns Hopkins Medical Journal . 137 (3): 105–15 . PMID 810611 .
- ^ Dana M, Fibach E (März 2018). „Fetales Hämoglobin im mütterlichen Kreislauf – Beitrag fetaler roter Blutkörperchen“. Hemoglobin . 42 (2): 138–140 . doi : 10.1080/03630269.2018.1466712 . PMID 29745271. S2CID 13661613 .
- ^ Murji A, Sobel ML, Hasan L, McLeod A, Waye JS, Sermer M, Berger H (Februar 2012). „Schwangerschaftsverlauf bei Frauen mit erhöhten fetalen Hämoglobinwerten“. The Journal of Maternal-Fetal & Neonatal Medicine . 25 (2): 125–9 . doi : 10.3109 / 14767058.2011.564241 . PMID 21473677. S2CID 5500015 .
- ^ Hemosh A (9. September 2014). „FETAL HEMOGLOBIN QUANTITATIVE TRAIT LOCUS 1; HBFQTL1“ . OMIM . Johns Hopkins University . Abgerufen am 15. März 2020 .
- ^ Thein SL, Craig JE (1998). „Genetik der Hb F/F-Zellvarianz bei Erwachsenen und heterozelluläre hereditäre Persistenz von fetalem Hämoglobin“. Hemoglobin . 22 ( 5–6 ): 401–14 . doi : 10.3109/03630269809071538 . PMID 9859924 .
- ^ Shaukat I, Pudal A, Yassin S, Höti N, Mustafa S (2018). „Segen im Verborgenen: Ein Fall von hereditärer Persistenz von fetalem Hämoglobin“ . Journal of Community Hospital Internal Medicine Perspectives . 8 (6): 380–381 . doi : 10.1080/20009666.2018.1536241 . PMC 6292363. PMID 30559951 .
- ^ Wahed A, Dasgupta A (2015). „Kapitel 4 – Hämoglobinopathien und Thalassämien“. Hämatologie und Gerinnung . Elsevier. ISBN 978-0-12-800241-4Die
- Akinsheye I , Alsultan A, Solovieff N, Ngo D , Baldwin CT, Sebastiani P, et al. (Juli 2011). „Fetales Hämoglobin bei Sichelzellanämie“ . Blood . 118 (1): 19–27 . doi : 10.1182 / blood-2011-03-325258 . PMC 3139383. PMID 21490337 .
- ^ „Sichelzellanämie“ . US National Library of Medicine . NIH. 15.03.2020 . Abgerufen am 15.03.2020 .
- ^ „Sichelzellanämie“ . Johns Hopkins Medicine . Die Johns Hopkins Universität, das Johns Hopkins Krankenhaus und das Johns Hopkins Gesundheitssystem. 2020. Abgerufen am 16. April 2020 .
- ^ Manwani D, Frenette PS (Dezember 2013). „Vaso-Okklusion bei Sichelzellanämie: Pathophysiologie und neue zielgerichtete Therapien“ . Blood . 122 ( 24): 3892–8 . doi : 10.1182/blood-2013-05-498311 . PMC 3854110. PMID 24052549 .
- ^ Akinsheye I, Solovieff N, Ngo D, Malek A, Sebastiani P, Steinberg MH, Chui DH (Februar 2012). „ Fetales Hämoglobin bei Sichelzellanämie: Molekulare Charakterisierung des ungewöhnlich hohen fetalen Hämoglobin-Phänotyps bei Afroamerikanern“ . American Journal of Hematology . 87 (2): 217–9 . doi : 10.1002/ajh.22221 . PMC 3302931. PMID 22139998 .
- ^ Ma Q, Wyszynski DF, Farrell JJ, Kutlar A, Farrer LA, Baldwin CT, Steinberg MH (Dezember 2007). „Fetales Hämoglobin bei Sichelzellanämie: Genetische Determinanten des Ansprechens auf Hydroxyharnstoff“. The Pharmacogenomics Journal . 7 (6): 386–94 . doi : 10.1038 / sj.tpj.6500433 . PMID 17299377. S2CID 33180368 .
- ^ Charache S, Terrin ML, Moore RD, Dover GJ, Barton FB, Eckert SV, et al. (Mai 1995). „Wirkung von Hydroxyharnstoff auf die Häufigkeit schmerzhafter Krisen bei Sichelzellanämie. Studienautoren der Multicenter-Studie zu Hydroxyharnstoff bei Sichelzellanämie“ . The New England Journal of Medicine . 332 (20): 1317–22 . doi : 10.1056/NEJM199505183322001 . PMID 7715639 .
- ^ Rodgers GP, Dover GJ, Uyesaka N, Noguchi CT, Schechter AN, Nienhuis AW (Januar 1993). „Verstärkung der fetalen Hämoglobinreaktion auf Hydroxyharnstoff durch Erythropoietin bei Sichelzellanämie“ . The New England Journal of Medicine . 328 (2): 73–80 . doi : 10.1056/NEJM199301143280201 . PMID 7677965 .
- ^ Wolk M, Newland AC, De La Salle B (1999). "Verfeinerung der Messungen von fetalem Hämoglobin (HbF) im Plasma im Verhältnis zu HbF im Vollblut bei Krebspatienten". Journal of Tumor .
- Rautonen J, Siimes MA (Juli 1990). „Die initiale Konzentration von fetalem Hämoglobin im Blut ist erhöht und korreliert mit der Prognose bei Kindern mit akuter lymphatischer oder myeloischer Leukämie“. Blut . 61 ( 1): 17–20 . doi : 10.1007/BF01739428 . PMID 1696840. S2CID 22096967 .
- ^ a b Wolk M, Martin JE (Juli 2012). „Fetale Hämatopoese als Marker für niedriggradigen Harnblasenkrebs“ . British Journal of Cancer . 107 (3): 477–81 . doi : 10.1038/bjc.2012.268 . PMC 3405209. PMID 22735903 .
- ^ Wolk M, Martin JE, Reinus C (Juni 2006). „Entwicklung fetaler Hämoglobin-Blutzellen (F-Zellen) in kolorektalen Tumorgeweben“ . Journal of Clinical Pathology . 59 (6): 598–602 . doi : 10.1136/jcp.2005.029934 . PMC 1860403. PMID 16469830 .
- ^ a b Wolk M, Martin JE, Nowicki M (August 2007). „Fetale Hämoglobin-Blutzellen (F-Zellen) als Merkmal embryonaler Tumoren (Blastome)“ . British Journal of Cancer . 97 (3): 412–9 . doi : 10.1038 / sj.bjc.6603867 . PMC 2360326. PMID 17595660 .
- ^ Cheishvili D, Boureau L, Szyf M (Juni 2015). „DNA-Demethylierung und invasiver Krebs: Implikationen für die Therapie“ . British Journal of Pharmacology . 172 (11): 2705–15 . doi : 10.1111/bph.12885 . PMC 4439869. PMID 25134627 .
Externe Links
- Hämoglobinopathien
- Transport über die Plazenta
- Amerikanische Sichelzellenanämie-Vereinigung
- SCDAA: Den Sichelzellzyklus durchbrechen
- Hämoglobinsynthese
- Hämoglobinstruktur und -funktion (archiviert am 3. Februar 2002)
- Informationsblatt zu Hämoglobin F (archiviert am 29. Oktober 2009)
- Fetales Hämoglobin (Dokumentdatei; archiviert am 30. März 2003)
- Hydroxyharnstoff bei Sichelzellanämie (archiviert am 28. Dezember 2014 unter [2] )
- Kapitel 26 Induktion von fetalem Hämoglobin; Management der Sichelzellanämie, 4. Auflage 2002 (NIH-Publikationsnummer 02-2117)