Die hereditäre Persistenz von fetalem Hämoglobin ( HPFH ) ist eine gutartige Erkrankung, bei der die erhöhte Produktion von fetalem Hämoglobin ( Hämoglobin F , HbF) bis ins Erwachsenenalter anhält und den normalen Abschaltpunkt missachtet, nach dem nur noch Hämoglobin vom Erwachsenentyp produziert werden sollte. [ 1 ]
Präsentation
Die Erkrankung verläuft asymptomatisch und wird nur bei der Untersuchung auf andere Hämoglobinstörungen festgestellt.
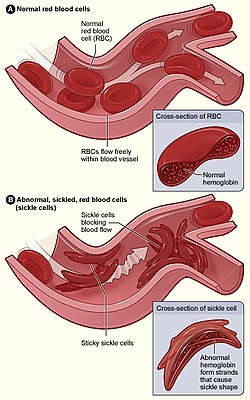
Sichelzellenanämie
Bei Menschen mit Sichelzellanämie , die hohe Konzentrationen an fetalem Hämoglobin aufweisen – wie sie bei Neugeborenen oder bei Personen mit hereditärer Persistenz von fetalem Hämoglobin vorkommen –, führt das HbF zu einem weniger schweren Verlauf der Sichelzellanämie. Im Wesentlichen hemmt das HbF die Polymerisation von HbS. Ein ähnlicher Mechanismus findet sich bei Personen mit Sichelzellmerkmal . Etwa 40 % des Hämoglobins liegen in der Form HbS vor, der Rest in der normalen Form HbA . Die HbA-Form stört die Polymerisation von HbS. [ 2 ]
Ursachen
HPFH kann durch Mutationen im β- Globin-Gencluster oder in der γ-Gen-Promotorregion verursacht werden. [ 1 ] Zusätzlich werden die HbF-Werte durch Polymorphismen im BCL11A -Gen [ 3 ] und im MYB-Gen- Enhancer beeinflusst . [ 4 ] Bei HPFH variiert der HbF-Anteil zwischen 0,8–1,0 % und etwa 30 % des Gesamthämoglobins; bei Homozygoten für Delta-Beta-Thalassämie können jedoch Werte von bis zu 100 % auftreten .
Diagnose
HPFH wird anhand einer signifikanten Erhöhung des HbF-Wertes diagnostiziert. [ 5 ]
Epidemiologie
Etwa 10 % der Bevölkerung weisen einen HbF-Wert >1,0 % auf. [ 1 ] HPFH kann die Schwere bestimmter Hämoglobinopathien und Thalassämien lindern und tritt vermehrt in Populationen mit einer hohen Prävalenz dieser Erkrankungen auf (die wiederum häufig in Malaria- Endemiegebieten vorkommen). Daher wurde festgestellt, dass HPFH Menschen afrikanischer und griechischer Abstammung betrifft. [ 6 ]
Referenzen
- ^ a b c Thein, SL; Menzel, S (Mai 2009). „Entdeckung der genetischen Grundlagen der fetalen Hämoglobinproduktion bei Erwachsenen“ . British Journal of Haematology . 145 (4): 455–67 . doi : 10.1111/j.1365-2141.2009.07650.x . PMID 19344402 .
- ^ Kumar, Vinay; Abbas, Abul K.; Fausto, Nelson; Aster, Jon (28.05.2009). Robbins and Cotran Pathologic Basis of Disease, Professional Edition: Expert Consult - Online (Robbins Pathology) (Kindle-Positionen 33411-33412). Elsevier Health. Kindle-Edition.
- Basak , A.; Sankaran, V. G. (März 2016). „Regulation des fetalen Hämoglobin-Silencing-Faktors BCL11A“ . Annals of the New York Academy of Sciences . 1368 (1): 25–30 . Bibcode : 2016NYASA1368...25B . doi : 10.1111 / nyas.13024 . PMC 4870126. PMID 26963603 .
- Stadhouders , R.; Aktuna, S.; Thongjuea, S.; Aghajanirefah, A.; Pourfarzad, F.; van Ijcken, W.; Lenhard, B.; Rooks, H.; Best, S.; Menzel, S.; Grosveld, F.; Thein, S. L.; Soler, E. (April 2014). „Intergene Varianten von HBS1L-MYB modulieren fetales Hämoglobin über MYB-Enhancer mit großer Reichweite“ . The Journal of Clinical Investigation . 124 (4): 1699–1710 . doi : 10.1172/JCI71520 . PMC 3973089. PMID 24614105 .
- ^ „Orphanet: Hereditäre Persistenz des fetalen Hämoglobin-Beta-Thalassämie-Syndroms“ . Orphanet . Mai 2011. Abgerufen am 27.08.2025 .
- ^ Friedman S, Schwartz E (Januar 1976). „Hereditäre Persistenz von fetalem Hämoglobin mit Beta-Kettensynthese in cis-Position (Gγ-β+-HPFH) in einer afroamerikanischen Familie“. Nature . 259 (5539): 138–40 . Bibcode : 1976Natur.259..138F . doi : 10.1038/ 259138a0 . PMID 1246351. S2CID 4183236 .