

Ein Genregulationsnetzwerk ( GRN ) ist ein Verbund molekularer Regulatoren , die miteinander und mit anderen zellulären Substanzen interagieren, um die Genexpression von mRNA und Proteinen zu steuern , welche wiederum die Zellfunktion bestimmt. GRNs spielen zudem eine zentrale Rolle bei der Morphogenese , der Bildung von Körperstrukturen, einem zentralen Thema der evolutionären Entwicklungsbiologie (Evo-Devo).
Der Regulator kann DNA , RNA , Protein oder eine beliebige Kombination aus zwei oder mehr dieser drei sein, die einen Komplex bilden, beispielsweise eine spezifische DNA-Sequenz und ein Transkriptionsfaktor, der diese Sequenz aktiviert. Die Interaktion kann direkt oder indirekt (über transkribierte RNA oder translatiertes Protein) erfolgen. Im Allgemeinen wird aus jedem mRNA-Molekül ein spezifisches Protein (oder eine Gruppe von Proteinen) hergestellt. In manchen Fällen handelt es sich bei diesem Protein um ein Strukturprotein , das sich an der Zellmembran oder im Zellinneren anreichert und der Zelle bestimmte strukturelle Eigenschaften verleiht. In anderen Fällen handelt es sich um ein Enzym , also eine Mikromaschine, die eine bestimmte Reaktion katalysiert, beispielsweise den Abbau einer Nahrungsquelle oder eines Toxins. Manche Proteine dienen jedoch ausschließlich der Aktivierung anderer Gene. Diese Transkriptionsfaktoren sind die Hauptakteure in regulatorischen Netzwerken oder Kaskaden. Durch Bindung an die Promotorregion am Anfang anderer Gene aktivieren sie diese, initiieren die Produktion eines weiteren Proteins usw. Einige Transkriptionsfaktoren wirken hemmend. [ 1 ]
In einzelligen Organismen reagieren regulatorische Netzwerke auf die äußere Umgebung und optimieren die Zelle zu einem bestimmten Zeitpunkt für ihr Überleben in dieser Umgebung. So aktiviert beispielsweise eine Hefezelle in einer Zuckerlösung Gene, die Enzyme produzieren, welche den Zucker zu Alkohol umwandeln. [ 2 ] Dieser Prozess, den wir mit der Weinherstellung in Verbindung bringen, ist die Lebensgrundlage der Hefezelle. Sie gewinnt Energie für die Vermehrung, was unter normalen Umständen ihre Überlebenschancen erhöht.
Bei vielzelligen Tieren wird dasselbe Prinzip für Genkaskaden genutzt, die die Körperform steuern. [ 3 ] Bei jeder Zellteilung entstehen zwei Zellen, die zwar das gleiche Genom vollständig enthalten, sich aber darin unterscheiden können, welche Gene aktiviert sind und welche Proteine sie produzieren. Manchmal sorgt eine sich selbst erhaltende Rückkopplungsschleife dafür, dass eine Zelle ihre Identität bewahrt und weitergibt. Weniger gut verstanden ist der Mechanismus der Epigenetik , durch den Chromatinmodifikationen ein zelluläres Gedächtnis erzeugen können, indem sie die Transkription blockieren oder ermöglichen. Ein Hauptmerkmal vielzelliger Tiere ist die Nutzung von Morphogengradienten . Diese dienen als Positionierungssystem, das einer Zelle ihren Standort im Körper und damit ihren Zelltyp mitteilt. Ein in einer Zelle aktiviertes Gen kann ein Produkt herstellen, das die Zelle verlässt und durch benachbarte Zellen diffundiert . Es dringt in diese Zellen ein und aktiviert dort Gene, sobald eine bestimmte Konzentration überschritten wird. Diese Zellen werden so zu einer neuen Zelldifferenzierung angeregt und können sogar weitere Morphogene produzieren , die Signale an die Ursprungszelle zurücksenden. Über größere Distanzen nutzen Morphogene möglicherweise die aktive Signaltransduktion . Diese Signalübertragung steuert die Embryogenese , den Aufbau des Körperbauplans von Grund auf durch eine Reihe aufeinanderfolgender Schritte. Sie kontrolliert und erhält auch den adulten Körper durch Rückkopplungsprozesse , und der Verlust dieser Rückkopplung aufgrund einer Mutation kann für die Zellproliferation verantwortlich sein, die bei Krebs beobachtet wird . Parallel zu diesem Strukturbildungsprozess aktiviert die Genkaskade Gene, die Strukturproteine herstellen , welche jeder Zelle die benötigten physikalischen Eigenschaften verleihen.
Überblick
Biologische Zellen lassen sich gewissermaßen als eine Art „Mischung“ biologischer Substanzen betrachten. Im Kontext von Genregulationsnetzwerken handelt es sich dabei hauptsächlich um Boten-RNAs (mRNAs) und Proteine , die bei der Genexpression entstehen. Diese mRNAs und Proteine interagieren mit unterschiedlicher Spezifität. Einige diffundieren in der Zelle, andere binden an Zellmembranen und interagieren mit Molekülen in der Umgebung. Wieder andere durchdringen die Zellmembranen und vermitteln Signale über größere Entfernungen an andere Zellen in einem vielzelligen Organismus. Diese Moleküle und ihre Interaktionen bilden zusammen ein Genregulationsnetzwerk .
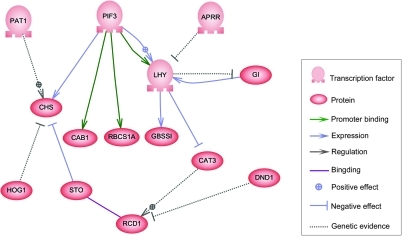
Die Knoten dieses Netzwerks können Gene, Proteine, mRNAs, Protein-Protein-Komplexe oder zelluläre Prozesse repräsentieren. Knoten entlang vertikaler Linien sind mit Zell-Umwelt-Grenzflächen assoziiert, während die übrigen frei beweglich sind und diffus agieren können . Kanten zwischen Knoten repräsentieren Interaktionen, die einzelnen molekularen Reaktionen zwischen DNA, mRNA, miRNA, Proteinen oder molekularen Prozessen entsprechen können, durch die die Produkte eines Gens die eines anderen beeinflussen. Der Mangel an experimentell gewonnenen Daten führt jedoch häufig dazu, dass einige Reaktionen nicht so detailliert modelliert werden. Diese Interaktionen können induktiv (üblicherweise durch Pfeilspitzen oder ein Pluszeichen dargestellt) sein, wobei eine Erhöhung der Konzentration des einen zu einer Erhöhung des anderen führt; inhibitorisch (dargestellt durch ausgefüllte Kreise, stumpfe Pfeile oder ein Minuszeichen), wobei eine Erhöhung des einen zu einer Verringerung des anderen führt; oder dual, wobei der Regulator je nach den Umständen den Zielknoten aktivieren oder hemmen kann. Die Knoten können sich direkt oder indirekt selbst regulieren und so Rückkopplungsschleifen bilden, die zyklische Abhängigkeitsketten im topologischen Netzwerk ausmachen. Die Netzwerkstruktur ist eine Abstraktion der molekularen oder chemischen Dynamik des Systems und beschreibt die vielfältigen Wechselwirkungen zwischen Substanzen, mit denen eine Substanz verbunden ist. In der Praxis werden solche Genregulationsnetzwerke (GRNs) aus der biologischen Literatur zu einem gegebenen System abgeleitet und stellen eine Essenz des kollektiven Wissens über eine Reihe verwandter biochemischer Reaktionen dar. Um die manuelle Pflege von GRNs zu beschleunigen, nutzen neuere Ansätze Text Mining , kuratierte Datenbanken, Netzwerkinferenz aus großen Datenmengen, Modellprüfung und andere Technologien zur Informationsgewinnung. [ 4 ]
Gene können als Knoten in einem Netzwerk betrachtet werden, deren Eingabe Proteine wie Transkriptionsfaktoren sind und deren Ausgabe die Genexpression darstellt . Der Wert eines Knotens hängt von einer Funktion ab, die wiederum vom Wert seiner Regulatoren in vorherigen Zeitschritten abhängt (im unten beschriebenen Booleschen Netzwerk sind dies Boolesche Funktionen , typischerweise UND, ODER und NICHT). Diese Funktionen werden als eine Art Informationsverarbeitung innerhalb der Zelle interpretiert, die das Zellverhalten bestimmt. Die grundlegenden Treiber in Zellen sind Konzentrationen bestimmter Proteine, die sowohl die räumlichen (Ort innerhalb der Zelle oder des Gewebes) als auch die zeitlichen (Zellzyklus oder Entwicklungsstadium) Koordinaten der Zelle als eine Art „zelluläres Gedächtnis“ festlegen. Die Gennetzwerke werden erst allmählich verstanden, und es ist ein nächster Schritt für die Biologie, die Funktionen jedes Genknotens abzuleiten, um das Verhalten des Systems auf zunehmend komplexen Ebenen – vom Gen über den Signalweg bis hin zur Zell- oder Gewebeebene – besser zu verstehen. [ 5 ]
Mathematische Modelle von Genregulationsnetzwerken (GRNs) wurden entwickelt, um das Verhalten des modellierten Systems zu erfassen und in einigen Fällen Vorhersagen zu generieren, die mit experimentellen Beobachtungen übereinstimmen. In anderen Fällen haben sich Modelle als präzise, neuartige Vorhersagen erwiesen, die experimentell überprüft werden können. Dies eröffnet neue experimentelle Ansätze, die bei der Protokollplanung eines Labors mitunter unberücksichtigt blieben. Zu den Modellierungstechniken gehören Differentialgleichungen (DGL), Boolesche Netze, Petri-Netze , Bayes'sche Netze , grafische Gaußsche Netzwerkmodelle , stochastische Verfahren und Prozesskalküle . [ 6 ] Umgekehrt wurden Techniken vorgeschlagen, um GRN-Modelle zu generieren, die eine Reihe von Zeitreihenbeobachtungen optimal erklären . Kürzlich wurde gezeigt, dass ChIP-seq- Signale von Histonmodifikationen stärker mit Transkriptionsfaktormotiven an Promotoren korrelieren als auf RNA-Ebene. [ 7 ] Daher wird vorgeschlagen, dass ChIP-seq zur zeitlichen Analyse von Histonmodifikationen eine zuverlässigere Rückschlüsse auf Genregulationsnetzwerke ermöglicht als Methoden, die auf Expressionsniveaus basieren.
Struktur und Evolution
Globales Feature
Genregulatorische Netzwerke bestehen im Allgemeinen aus wenigen, stark vernetzten Knoten ( Hubs ) und vielen schwach vernetzten Knoten, die in einem hierarchischen Regulationsregime eingebettet sind. Somit ähneln sie einer hierarchischen, skalenfreien Netzwerkstruktur . [ 8 ] Dies steht im Einklang mit der Annahme, dass die meisten Gene nur eine begrenzte Pleiotropie aufweisen und innerhalb regulatorischer Module agieren . [ 9 ] Man geht davon aus, dass sich diese Struktur durch die bevorzugte Anbindung duplizierter Gene an stärker vernetzte Gene entwickelt hat. [ 8 ] Neuere Arbeiten haben zudem gezeigt, dass die natürliche Selektion Netzwerke mit geringer Vernetzung begünstigt. [ 10 ]
Netzwerke können sich im Wesentlichen auf zwei Arten weiterentwickeln, die beide gleichzeitig auftreten können. Erstens kann die Netzwerktopologie durch Hinzufügen oder Entfernen von Knoten (Genen) verändert werden, oder Teile des Netzwerks (Module) können in unterschiedlichen Kontexten exprimiert werden. Der Hippo-Signalweg von Drosophila ist hierfür ein gutes Beispiel. Er steuert sowohl das mitotische Wachstum als auch die postmitotische Zelldifferenzierung. [ 11 ] Kürzlich wurde festgestellt, dass sich das Netzwerk, in dem der Hippo-Signalweg operiert, je nach diesen beiden Funktionen unterscheidet, was wiederum das Verhalten des Signalwegs verändert. Dies deutet darauf hin, dass der Hippo-Signalweg als konserviertes regulatorisches Modul fungiert, das je nach Kontext für verschiedene Funktionen genutzt werden kann. [ 11 ] Die Veränderung der Netzwerktopologie ermöglicht es einem konservierten Modul somit, mehrere Funktionen zu erfüllen und das Endergebnis des Netzwerks zu verändern. Zweitens können sich Netzwerke weiterentwickeln, indem die Stärke der Interaktionen zwischen Knoten verändert wird, beispielsweise wie stark ein Transkriptionsfaktor an ein cis-regulatorisches Element bindet . Es wurde gezeigt, dass solche Unterschiede in der Stärke der Netzwerkverbindungen die Unterschiede zwischen den Arten in der Musterbildung des Schicksals der Vulvazellen von Caenorhabditis- Würmern bedingen. [ 12 ]
Lokales Feature

Ein weiteres Merkmal von Genregulationsnetzwerken ist das häufige Vorkommen bestimmter sich wiederholender Teilnetzwerke, sogenannter Netzwerk-Motive . Netzwerk-Motive lassen sich als wiederkehrende topologische Muster betrachten, die entstehen, wenn man ein großes Netzwerk in kleine Blöcke unterteilt. Einige Motivtypen treten in Genregulationsnetzwerken häufiger auf als in zufällig generierten Netzwerken. [ 13 ] [ 14 ] [ 15 ] Ein Beispiel für ein solches Motiv sind Feedforward-Schleifen, die aus drei Knoten bestehen. Dieses Motiv ist das häufigste aller möglichen Motive mit drei Knoten, wie in den Genregulationsnetzwerken von Fliege, Nematode und Mensch gezeigt wurde. [ 15 ]
Es wurde vorgeschlagen, dass die angereicherten Motive konvergenter Evolution folgen , was darauf hindeutet, dass sie für bestimmte regulatorische Zwecke „optimale Designs“ darstellen. [ 16 ] Beispielsweise zeigen Modellierungen, dass Feedforward-Schleifen die Veränderung von Knoten A (bezüglich Konzentration und Aktivität) und die Expressionsdynamik von Knoten C koordinieren können, wodurch unterschiedliche Input-Output-Verhaltensweisen entstehen. [ 17 ] [ 18 ] Das Galactose -Utilisierungssystem von E. coli enthält eine Feedforward-Schleife, die die Aktivierung des Galactose-Utilisierungs -Operons galETK beschleunigt und potenziell den metabolischen Übergang zu Galactose bei Glucosemangel erleichtert. [ 19 ] Die Feedforward-Schleife in den Arabinose -Utilisierungssystemen von E. coli verzögert die Aktivierung des Arabinose-Katabolismus-Operons und der Transporter und vermeidet so potenziell unnötige metabolische Übergänge aufgrund temporärer Schwankungen in vorgelagerten Signalwegen. [ 20 ] Ähnlich fungiert im Wnt-Signalweg von Xenopus die Feedforward-Schleife als Detektor für relative Änderungen, der auf die relative Änderung des β-Catenin-Spiegels reagiert, anstatt auf die absolute Änderung. Dies erhöht potenziell die Resistenz gegenüber Schwankungen des β-Catenin-Spiegels. [ 21 ] Gemäß der Hypothese der konvergenten Evolution wäre die Anreicherung von Feedforward-Schleifen eine Anpassung an schnelle Reaktionszeiten und Störfestigkeit. Eine aktuelle Studie zeigte, dass Hefe, die in einer Umgebung mit konstantem Glukosegehalt kultiviert wurde, Mutationen in Glukose-Signalwegen und im Wachstumsregulationsweg entwickelte. Dies deutet darauf hin, dass regulatorische Komponenten, die auf Umweltveränderungen reagieren, unter konstanten Bedingungen entbehrlich sind. [ 22 ]
Andererseits vermuten einige Forscher, dass die Anreicherung von Netzwerk-Motiven nicht adaptiv ist. [ 23 ] Mit anderen Worten: Genregulatorische Netzwerke können sich zu einer ähnlichen Struktur entwickeln, ohne dass eine spezifische Selektion des vorgeschlagenen Input-Output-Verhaltens stattfindet. Diese Hypothese wird häufig durch Computersimulationen gestützt. Beispielsweise deuten Schwankungen in der Häufigkeit von Feedforward-Schleifen in einem Modell, das die Evolution genregulatorischer Netzwerke durch zufälliges Umverdrahten von Knoten simuliert, darauf hin, dass die Anreicherung von Feedforward-Schleifen ein Nebeneffekt der Evolution ist. [ 24 ] In einem anderen Modell der Evolution genregulatorischer Netzwerke hat das Verhältnis der Häufigkeiten von Genduplikation und Gendeletion einen großen Einfluss auf die Netzwerktopologie: Bestimmte Verhältnisse führen zur Anreicherung von Feedforward-Schleifen und erzeugen Netzwerke, die Merkmale hierarchischer skalenfreier Netzwerke aufweisen. Die De-novo-Evolution kohärenter Feedforward-Schleifen vom Typ 1 wurde rechnerisch als Reaktion auf die Selektion ihrer hypothetischen Funktion, ein kurzes Störsignal herauszufiltern, nachgewiesen, was die adaptive Evolution unterstützt. Für nicht-idealisiertes Rauschen wurde hingegen ein dynamikbasiertes System der Feedforward-Regulierung mit anderer Topologie bevorzugt. [ 25 ]
Ein heuristischer Ansatz zur Entwicklung von Genregulationsnetzwerken (GRNs) birgt das Potenzial, das Verständnis der Genregulation zu verbessern, indem GRNs als Small-World-Netzwerke modelliert werden. In diesen Netzwerken sind Gene über wenige regulatorische Zwischenschritte dicht miteinander verbunden, was eine schnelle Signalweiterleitung ermöglicht. Dies zeigt, dass GRNs eine skalenfreie Topologie aufweisen, die durch wenige, stark vernetzte Hub-Gene charakterisiert ist, welche einen überproportionalen regulatorischen Einfluss auf das gesamte Netzwerk ausüben. Diese topologische Perspektive ist besonders relevant für die Debatte darüber, ob die Anreicherung von Netzwerkmotiven adaptiv oder nicht-adaptiv ist. Computersimulationen legen nahe, dass die Anreicherung von Feedforward-Schleifen als Nebeneffekt der Evolution durch zufällige Umstrukturierung entstehen kann, während Genduplikations- und Deletionsraten die Netzwerktopologie weiter in Richtung hierarchischer, skalenfreier Strukturen formen. Durch die Integration dieser topologischen Eigenschaften mit Genexpressionsdaten schließt die heuristikbasierte GRN-Inferenz die Lücke zwischen computergestützten Netzwerkmodellen und der zugrunde liegenden biologischen Realität der Transkriptionsregulation. Dies hat direkte Auswirkungen auf das Verständnis von Krankheitsmechanismen und die Identifizierung potenzieller therapeutischer Ziele . [ 26 ]
Bakterielle regulatorische Netzwerke
Regulatorische Netzwerke ermöglichen es Bakterien, sich an nahezu jede ökologische Nische der Erde anzupassen. [ 27 ] [ 28 ] Ein Netzwerk von Wechselwirkungen zwischen verschiedenen Molekültypen, darunter DNA, RNA, Proteine und Metaboliten, wird von den Bakterien genutzt, um die Genexpression zu regulieren. Die Hauptfunktion regulatorischer Netzwerke bei Bakterien besteht darin, die Reaktion auf Umweltveränderungen, beispielsweise den Ernährungsstatus und Umweltstress, zu steuern. [ 29 ] Eine komplexe Organisation dieser Netzwerke erlaubt es dem Mikroorganismus, mehrere Umweltsignale zu koordinieren und zu integrieren. [ 27 ]
Ein Beispiel für Stress ist die plötzliche Verarmung der Umgebung an Nährstoffen. Dies löst bei Bakterien wie E. coli einen komplexen Anpassungsprozess aus . Nach dieser Umweltveränderung ändert sich die Expressionsstärke Tausender Gene. Diese Veränderungen lassen sich jedoch anhand der Topologie und Logik des in RegulonDB dargestellten Gennetzwerks vorhersagen [ 30 ] . Konkret konnte die durchschnittliche Stärke der Genreaktion aus der Differenz zwischen der Anzahl aktivierender und reprimierender Transkriptionsfaktoren dieses Gens vorhergesagt werden [ 30 ] .
Modellieren
Gekoppelte gewöhnliche Differentialgleichungen
Üblicherweise modelliert man ein solches Netzwerk mit einem System gekoppelter gewöhnlicher Differentialgleichungen (ODEs) oder stochastischer Differentialgleichungen ( SDEs) , die die Reaktionskinetik der Bestandteile beschreiben. Angenommen, unser regulatorisches Netzwerk besitzt Knoten, und seien die Konzentrationen der entsprechenden Substanzen zum Zeitpunkt . Dann lässt sich die zeitliche Entwicklung des Systems näherungsweise durch beschreiben.


Die Funktionen beschreiben die Abhängigkeit von den Konzentrationen anderer in der Zelle vorhandener Substanzen. Sie basieren letztlich auf grundlegenden Prinzipien der chemischen Kinetik oder einfachen, daraus abgeleiteten Ausdrücken, z. B. der Michaelis-Menten -Kinetik. Daher werden die funktionalen Formen üblicherweise als Polynome niedriger Ordnung oder Hill-Funktionen gewählt , die als Ansatz für die reale Moleküldynamik dienen. Solche Modelle werden anschließend mithilfe der Mathematik der nichtlinearen Dynamik untersucht . Systemspezifische Informationen wie Reaktionsgeschwindigkeitskonstanten und Sensitivitäten werden als konstante Parameter kodiert. [ 31 ]


Durch Auflösen des Systems nach dem Fixpunkt :

Für alle erhält man (möglicherweise mehrere) Konzentrationsprofile von Proteinen und mRNAs, die theoretisch nachhaltig (wenn auch nicht notwendigerweise stabil ) sind. Stationäre Zustände kinetischer Gleichungen entsprechen somit potenziellen Zelltypen, und oszillatorische Lösungen der obigen Gleichung entsprechen natürlich zyklischen Zelltypen. Die mathematische Stabilität dieser Attraktoren lässt sich üblicherweise durch das Vorzeichen höherer Ableitungen an kritischen Punkten charakterisieren und entspricht dann der biochemischen Stabilität des Konzentrationsprofils. Kritische Punkte und Bifurkationen in den Gleichungen entsprechen kritischen Zellzuständen, in denen kleine Zustands- oder Parameteränderungen das System zwischen mehreren stabilen Differenzierungswegen umschalten können. Trajektorien entsprechen der Entfaltung biologischer Signalwege und Übergangszustände der Gleichungen kurzfristigen biologischen Ereignissen. Für eine ausführlichere mathematische Diskussion siehe die Artikel über Nichtlinearität , dynamische Systeme , Bifurkationstheorie und Chaostheorie .

Boolesches Netzwerk
Das folgende Beispiel veranschaulicht, wie ein Boolesches Netzwerk ein Genregulationsnetzwerk (GRN) zusammen mit seinen Genprodukten (den Ausgaben) und den es beeinflussenden Umweltstoffen (den Eingaben) modellieren kann. Stuart Kauffman gehörte zu den ersten Biologen, die die Metapher Boolescher Netzwerke zur Modellierung genetischer Regulationsnetzwerke verwendeten. [ 32 ] [ 33 ]
- Jedes Gen, jede Eingabe und jede Ausgabe wird durch einen Knoten in einem gerichteten Graphen dargestellt , in dem es genau dann einen Pfeil von einem Knoten zu einem anderen gibt, wenn zwischen den beiden Knoten eine kausale Verbindung besteht.
- Jeder Knoten im Graphen kann sich in einem von zwei Zuständen befinden: an oder aus.
- Bei einem Gen bedeutet „an“, dass das Gen exprimiert wird; bei Inputs und Outputs bedeutet „an“, dass die Substanz vorhanden ist.
- Die Zeit wird als in diskreten Schritten ablaufend betrachtet. In jedem Schritt ist der neue Zustand eines Knotens eine boolesche Funktion der vorherigen Zustände der Knoten, wobei Pfeile auf ihn zeigen.
Die Gültigkeit des Modells kann durch den Vergleich von Simulationsergebnissen mit Zeitreihenbeobachtungen überprüft werden. Eine partielle Validierung eines Booleschen Netzwerkmodells kann auch durch die Überprüfung der vorhergesagten Existenz einer noch unbekannten regulatorischen Verbindung zwischen zwei bestimmten Transkriptionsfaktoren erfolgen, die jeweils Knoten des Modells darstellen. [ 34 ]
Kontinuierliche Netzwerke
Kontinuierliche Netzwerkmodelle von Genregulationsnetzwerken (GRNs) stellen eine Erweiterung der oben beschriebenen Booleschen Netzwerke dar. Knoten repräsentieren weiterhin Gene, und die Verbindungen zwischen ihnen regulatorische Einflüsse auf die Genexpression. Gene in biologischen Systemen weisen ein kontinuierliches Spektrum an Aktivitätsniveaus auf, und es wurde argumentiert, dass die Verwendung einer kontinuierlichen Repräsentation mehrere Eigenschaften von Genregulationsnetzwerken erfasst, die im Booleschen Modell nicht vorhanden sind. [ 35 ] Formal ähneln die meisten dieser Ansätze einem künstlichen neuronalen Netzwerk , da die Eingaben eines Knotens summiert werden und das Ergebnis als Eingabe für eine Sigmoidfunktion dient , z. B. [ 36 ]. Proteine regulieren die Genexpression jedoch häufig synergistisch, d. h. nichtlinear. [ 37 ] Es gibt nun ein kontinuierliches Netzwerkmodell [ 38 ] , das die Gruppierung von Eingaben eines Knotens ermöglicht und somit eine weitere Regulationsebene realisiert. Dieses Modell ist formal einem rekurrenten neuronalen Netzwerk höherer Ordnung ähnlicher . Dasselbe Modell wurde auch verwendet, um die Evolution der Zelldifferenzierung [ 39 ] und sogar die Morphogenese multizellulärer Systeme zu simulieren . [ 40 ]
Stochastische Gennetzwerke
Experimentelle Ergebnisse [ 41 , 42 ] haben gezeigt , dass die Genexpression ein stochastischer Prozess ist. Daher verwenden viele Autoren nach den Arbeiten von Arkin et al. [ 43 ] den stochastischen Formalismus. Arbeiten zur Expression einzelner Gene [ 44 ] und zu kleinen synthetischen genetischen Netzwerken [ 45 , 46 ] , wie beispielsweise dem genetischen Kippschalter von Tim Gardner und Jim Collins , lieferten zusätzliche experimentelle Daten zur phänotypischen Variabilität und zum stochastischen Charakter der Genexpression. Die ersten Versionen stochastischer Modelle der Genexpression berücksichtigten lediglich instantane Reaktionen und basierten auf dem Gillespie-Algorithmus [ 47 ] .
Da einige Prozesse, wie beispielsweise die Gentranskription, viele Reaktionen umfassen und nicht korrekt als instantane Reaktion in einem einzigen Schritt modelliert werden können, wurde vorgeschlagen, diese Reaktionen als mehrere verzögerte Einzelreaktionen zu modellieren, um die Zeit zu berücksichtigen, die für den gesamten Prozess benötigt wird. [ 48 ]
Ausgehend davon wurde eine Reihe von Reaktionen vorgeschlagen [ 49 ] , die die Generierung von GRNs ermöglichen. Diese werden dann mithilfe einer modifizierten Version des Gillespie-Algorithmus simuliert, der mehrere zeitverzögerte Reaktionen simulieren kann (chemische Reaktionen, bei denen jedem Produkt eine Zeitverzögerung zugewiesen wird, die bestimmt, wann es im System als „Fertigprodukt“ freigesetzt wird).
Die grundlegende Transkription eines Gens kann beispielsweise durch die folgende einstufige Reaktion dargestellt werden (RNAP ist die RNA-Polymerase, RBS ist die RNA-Ribosomenbindungsstelle und Pro i ist die Promotorregion des Gens i ):

Des Weiteren scheint ein Zusammenhang zwischen dem Rauschen in der Genexpression, der Schaltgeschwindigkeit von Genen und den mit ihrer Funktion verbundenen metabolischen Kosten zu bestehen. Genauer gesagt existiert für jedes gegebene Niveau der metabolischen Kosten ein optimaler Kompromiss zwischen Rauschen und Verarbeitungsgeschwindigkeit, wobei höhere metabolische Kosten zu besseren Kompromissen zwischen Geschwindigkeit und Rauschen führen. [ 50 ] [ 51 ] [ 52 ]
Eine kürzlich erschienene Arbeit schlug einen Simulator (SGNSim, Stochastic Gene Networks Simulator ) [ 53 ] vor , der Genregulationsnetzwerke (GRNs) modellieren kann, in denen Transkription und Translation als mehrere zeitverzögerte Ereignisse modelliert werden und deren Dynamik durch einen stochastischen Simulationsalgorithmus (SSA) gesteuert wird, der mit mehreren zeitverzögerten Ereignissen umgehen kann. Die Zeitverzögerungen können aus verschiedenen Verteilungen und die Reaktionsraten aus komplexen Funktionen oder physikalischen Parametern stammen. SGNSim kann Ensembles von GRNs innerhalb eines Satzes benutzerdefinierter Parameter, wie z. B. der Topologie, generieren. Es kann auch zur Modellierung spezifischer GRNs und Systeme chemischer Reaktionen verwendet werden. Genetische Störungen wie Gen-Deletionen, Gen-Überexpression, Insertionen und Leserasterverschiebungen können ebenfalls modelliert werden.
Das Genregulationsnetzwerk (GRN) wird aus einem Graphen mit der gewünschten Topologie erstellt, wobei Eingangs- und Ausgangsgradverteilungen festgelegt werden. Die Aktivität von Genpromotoren wird durch die Expressionsprodukte anderer Gene beeinflusst, die als Inputs in Form von Monomeren oder als Multimere fungieren und als direkt oder indirekt definiert werden. Anschließend wird jedem direkten Input eine Operatorstelle zugewiesen. Verschiedene Transkriptionsfaktoren können um dieselbe Operatorstelle konkurrieren oder nicht, während indirekten Inputs ein Ziel zugewiesen wird. Schließlich wird jedem Gen eine Funktion zugeordnet, die die Reaktion des Gens auf eine Kombination von Transkriptionsfaktoren (Promotorzustand) definiert. Die Transferfunktionen (d. h. wie Gene auf eine Kombination von Inputs reagieren) können jeder Kombination von Promotorzuständen nach Bedarf zugewiesen werden.
In anderen aktuellen Arbeiten wurden Multiskalenmodelle von Genregulationsnetzwerken entwickelt, die sich auf Anwendungen in der synthetischen Biologie konzentrieren. Es wurden Simulationen verwendet, die alle biomolekularen Interaktionen bei der Transkription, Translation, Regulation und Induktion von Genregulationsnetzwerken modellieren und so die Entwicklung synthetischer Systeme unterstützen. [ 54 ]
Vorhersage
Andere Arbeiten konzentrierten sich auf die Vorhersage der Genexpressionsniveaus in Genregulationsnetzwerken. Die Ansätze zur Modellierung von Genregulationsnetzwerken waren auf Interpretierbarkeit beschränkt und stellen daher meist vereinfachte Versionen des Netzwerks dar. Beispielsweise wurden Boolesche Netzwerke aufgrund ihrer Einfachheit und ihrer Fähigkeit, verrauschte Daten zu verarbeiten, eingesetzt, verlieren jedoch durch die binäre Darstellung der Gene Dateninformationen. Auch künstliche neuronale Netze verzichten auf eine verborgene Schicht, um interpretierbar zu sein, wodurch sie die Fähigkeit verlieren, Korrelationen höherer Ordnung in den Daten zu modellieren. Mit einem Modell, das nicht auf Interpretierbarkeit beschränkt ist, lässt sich ein genaueres Modell erstellen. Die genauere Vorhersage von Genexpressionen ermöglicht es, die Wirkung von Medikamenten auf ein Gensystem zu untersuchen und die in einem Prozess miteinander verbundenen Gene zu identifizieren. Dies wurde durch den DREAM-Wettbewerb [ 55 ] gefördert , der einen Wettbewerb für die besten Vorhersagealgorithmen ausschreibt. [ 56 ] Einige neuere Arbeiten verwendeten künstliche neuronale Netze mit einer verborgenen Schicht. [ 57 ]
Anwendungen
Multiple Sklerose
Es gibt drei Formen der Multiplen Sklerose: die schubförmig-remittierende (RRMS), die primär progrediente (PPMS) und die sekundär progrediente (SPMS). Genregulatorische Netzwerke (GRN) spielen eine entscheidende Rolle für das Verständnis der Krankheitsmechanismen dieser drei Formen der Multiplen Sklerose. [ 58 ]
Siehe auch
- Körperbauplan
- Cis-regulatorisches Modul
- Genenetwork (Datenbank)
- Morphogen
- Operon
- Synexpression
- Systembiologie
- Analyse gewichteter Gen-Koexpressionsnetzwerke
Referenzen
- ^ Latchman DS (September 1996). „Inhibitorische Transkriptionsfaktoren“. The International Journal of Biochemistry & Cell Biology . 28 (9): 965–974 . doi : 10.1016/1357-2725(96)00039-8 . PMID 8930119 .
- ^ Lee TI, Rinaldi NJ, Robert F, Odom DT, Bar-Joseph Z, Gerber GK, et al. (Oktober 2002). „Transkriptionelle regulatorische Netzwerke in Saccharomyces cerevisiae“. Science . 298 (5594). Young Lab: 799–804 . Bibcode : 2002Sci...298..799L . doi : 10.1126 /science.1075090 . PMID 12399584. S2CID 4841222 .
- ^ Davidson E, Levin M (April 2005). „Genregulatorische Netzwerke“ . Proceedings of the National Academy of Sciences of the United States of America . 102 (14): 4935. Bibcode : 2005PNAS..102.4935D . doi : 10.1073 / pnas.0502024102 . PMC 556010. PMID 15809445 .
- ^ Leitner F, Krallinger M, Tripathi S, Kuiper M, Lægreid A, Valencia A (Juli 2013). „Mining cis-regulatory transcription networks from literature“. Proceedings of BioLINK SIG 2013 : 5– 12.
- ^ Azpeitia E, Muñoz S, González-Tokman D, Martínez-Sánchez ME, Weinstein N, Naldi A, et al. (Februar 2017). „Die Kombination der Funktionalitäten von Rückkopplungsschaltungen ist deterministisch für die Anzahl und Größe der Attraktoren in pfadartigen Booleschen Netzwerken“ . Scientific Reports . 7 42023. Bibcode : 2017NatSR...742023A . doi : 10.1038/srep42023 . PMC 5301197. PMID 28186191 .
- ^ Banf M, Rhee SY (Januar 2017). „Computergestützte Inferenz von Genregulationsnetzwerken: Ansätze, Grenzen und Möglichkeiten“ . Biochimica et Biophysica Acta (BBA) – Genregulationsmechanismen . 1860 (1): 41–52 . doi : 10.1016/j.bbagrm.2016.09.003 . PMID 27641093 .
- ^ Kumar V, Muratani M, Rayan NA, Kraus P, Lufkin T, Ng HH, Prabhakar S (Juli 2013). „Uniforme, optimale Signalverarbeitung von kartierten Deep-Sequencing-Daten“ . Nature Biotechnology . 31 (7): 615–622 . doi : 10.1038/nbt.2596 . PMID 23770639 .
- ^ a b Barabási AL, Oltvai ZN (Februar 2004). „Netzwerkbiologie: Die funktionelle Organisation der Zelle verstehen“. Nature Reviews Genetics . 5 (2): 101–113 . doi : 10.1038/nrg1272 . PMID 14735121. S2CID 10950726 .
- ^ Wagner GP, Zhang J (März 2011). „Die pleiotrope Struktur der Genotyp-Phänotyp-Karte: Die Evolvierbarkeit komplexer Organismen“. Nature Reviews Genetics . 12 (3): 204–213 . doi : 10.1038/nrg2949 . PMID 21331091. S2CID 8612268 .
- ^ Leclerc RD (August 2008). „Überleben der Sparsamsten: Robuste Gennetzwerke sind sparsam“ . Molecular Systems Biology . 4 (1) 213. doi : 10.1038/msb.2008.52 . PMC 2538912. PMID 18682703 .
- ^ a b Jukam D, Xie B, Rister J, Terrell D, Charlton-Perkins M, Pistillo D, et al. (Oktober 2013). „Gegensätzliche Rückkopplungen im Hippo-Signalweg für Wachstumskontrolle und neuronale Differenzierung“ . Science . 342 (6155 ) 1238016. doi : 10.1126/science.1238016 . PMC 3796000. PMID 23989952 .
- ^ Hoyos E, Kim K, Milloz J, Barkoulas M, Pénigault JB, Munro E, Félix MA (April 2011). „ Quantitative Variation in autocrin signaling and pathway crosstalk in the Caenorhabditis vulval network“ . Current Biology . 21 (7): 527–538 . Bibcode : 2011CBio...21..527H . doi : 10.1016/j.cub.2011.02.040 . PMC 3084603. PMID 21458263 .
- ^ Shen-Orr SS, Milo R, Mangan S, Alon U (Mai 2002). „Netzwerkmotive im Transkriptionsregulationsnetzwerk von Escherichia coli“ . Nature Genetics . 31 (1): 64–68 . doi : 10.1038 / ng881 . PMID 11967538. S2CID 2180121 .
- ^ Lee TI, Rinaldi NJ, Robert F, Odom DT, Bar-Joseph Z, Gerber GK, et al. (Oktober 2002). „Transkriptionelle regulatorische Netzwerke in Saccharomyces cerevisiae“. Science . 298 (5594): 799–804 . Bibcode : 2002Sci...298..799L . doi : 10.1126 / science.1075090 . PMID 12399584. S2CID 4841222 .
- ^ a b Boyle AP, Araya CL, Brdlik C, Cayting P, Cheng C, Cheng Y, et al. (August 2014). „Vergleichende Analyse regulatorischer Informationen und Schaltkreise zwischen entfernt verwandten Arten“ . Nature . 512 (7515): 453–456 . Bibcode : 2014Natur.512..453B . doi : 10.1038/ nature13668 . PMC 4336544. PMID 25164757 .
- ^ Conant GC, Wagner A (Juli 2003). „Konvergente Evolution von Genkreisläufen“. Nature Genetics . 34 (3): 264–266 . Bibcode : 2003NaGen..34..264C . doi : 10.1038/ng1181 . PMID 12819781. S2CID 959172 .
- ^ Mangan S, Alon U (Oktober 2003). „Struktur und Funktion des Feedforward-Schleifennetzwerkmotivs“ . Proceedings of the National Academy of Sciences of the United States of America . 100 (21): 11980–11985 . Bibcode : 2003PNAS..10011980M . doi : 10.1073 / pnas.2133841100 . PMC 218699. PMID 14530388 .
- ^ Goentoro L, Shoval O, Kirschner MW, Alon U (Dezember 2009). „Die inkohärente Feedforward-Schleife kann die Detektion von Genexpressionsänderungen ermöglichen“ . Molecular Cell . 36 (5): 894–899 . doi : 10.1016/j.molcel.2009.11.018 . PMC 2896310. PMID 20005851 .
- ^ Mangan S, Itzkovitz S, Zaslaver A, Alon U (März 2006). „Die inkohärente Vorwärtskopplungsschleife beschleunigt die Reaktionszeit des gal-Systems von Escherichia coli“. Journal of Molecular Biology . 356 (5): 1073–1081 . CiteSeerX 10.1.1.184.8360 . doi : 10.1016/j.jmb.2005.12.003 . PMID 16406067 .
- ^ Mangan S, Zaslaver A, Alon U (November 2003). „Die kohärente Feedforward-Schleife dient als vorzeichensensitives Verzögerungselement in Transkriptionsnetzwerken“. Journal of Molecular Biology . 334 (2): 197–204 . Bibcode : 2003JMBio.334..197M . CiteSeerX 10.1.1.110.4629 . doi : 10.1016/j.jmb.2003.09.049 . PMID 14607112 .
- ^ Goentoro L, Kirschner MW (Dezember 2009). „Nachweis, dass die Faltänderung und nicht der absolute Wert von β-Catenin die Wnt-Signalübertragung bestimmt“ . Molecular Cell . 36 (5): 872–884 . doi : 10.1016/j.molcel.2009.11.017 . PMC 2921914. PMID 20005849 .
- ^ Kvitek DJ, Sherlock G (November 2013). „Sequenzierung des gesamten Genoms und der gesamten Population zeigt, dass der Verlust von Signalnetzwerken die wichtigste adaptive Strategie in einer konstanten Umwelt ist“ . PLOS Genetics . 9 (11) e1003972. doi : 10.1371/ journal.pgen.1003972 . PMC 3836717. PMID 24278038 .
- ^ Lynch M (Oktober 2007). „Die Evolution genetischer Netzwerke durch nicht-adaptive Prozesse“. Nature Reviews Genetics . 8 (10): 803–813 . doi : 10.1038 / nrg2192 . PMID 17878896. S2CID 11839414 .
- ^ Cordero OX, Hogeweg P (Oktober 2006). „Feed-forward loop circuits as a side effect of genome evolution“ . Molecular Biology and Evolution . 23 (10): 1931–1936 . doi : 10.1093/molbev/msl060 . PMID 16840361 .
- ^ Xiong K, Lancaster AK, Siegal ML, Masel J (Juni 2019). „Feed-forward regulation adaptly evolves via dynamics rather than topology when there is intrinsic noise“ . Nature Communications . 10 (1) 2418. Bibcode : 2019NatCo..10.2418X . doi : 10.1038/ s41467-019-10388-6 . PMC 6546794. PMID 31160574 .
- ^ Zarnegar A, Vamplew P, Stranieri A, Jelinek HF (2016). „Ein heuristisches Genregulationsnetzwerkmodell für die Herzfunktion und -pathologie“ (PDF) . Computing in Cardiology . S. 101–135 .
- ^ a b Filloux AA , Hrsg. (2012). Bakterielle regulatorische Netzwerke . Caister Academic Press . ISBN 978-1-908230-03-4Die
- ^ Gross R, Beier D, Hrsg. (2012). Zweikomponentensysteme in Bakterien . Caister Academic Press . ISBN 978-1-908230-08-9Die
- ^ Requena JM, Hrsg. (2012). Stressreaktion in der Mikrobiologie . Caister Academic Press . ISBN 978-1-908230-04-1Die
- ^ a b Almeida BL, Bahrudeen MN, Chauhan V, Dash S, Kandavalli V, Häkkinen A, et al. (Juni 2022). „Das Transkriptionsfaktornetzwerk von E. coli steuert globale Reaktionen auf Veränderungen der RNAP-Konzentration“ . Nucleic Acids Research . 50 (12): 6801–6819 . doi : 10.1093/nar/ gkac540 . PMC 9262627. PMID 35748858 .
- ^ Chu D, Zabet NR, Mitavskiy B (April 2009). „Modelle der Transkriptionsfaktorbindung: Sensitivität von Aktivierungsfunktionen gegenüber Modellannahmen“ ( PDF) . Journal of Theoretical Biology . 257 (3): 419–429 . Bibcode : 2009JThBi.257..419C . doi : 10.1016/j.jtbi.2008.11.026 . PMID 19121637. S2CID 12809260 .
- ^ Kauffman SA (1993). Die Ursprünge der Ordnung . Oxford University Press. ISBN 978-0-19-505811-6Die
- ^ Kauffman SA (März 1969). „Metabolische Stabilität und Epigenese in zufällig konstruierten genetischen Netzen“. Journal of Theoretical Biology . 22 (3): 437–467 . Bibcode : 1969JThBi..22..437K . doi : 10.1016/0022-5193(69)90015-0 . PMID 5803332 .
- ^ Lovrics A, Gao Y, Juhász B, Bock I, Byrne HM, Dinnyés A, Kovács KA (November 2014). „Boolesche Modellierung enthüllt neue regulatorische Verbindungen zwischen Transkriptionsfaktoren, die die Entwicklung des ventralen Rückenmarks orchestrieren“ . PLOS ONE . 9 (11) e111430. Bibcode : 2014PLoSO...9k1430L . doi : 10.1371/journal.pone.0111430 . PMC 4232242. PMID 25398016 .
- ^ Vohradsky J (September 2001). „Neuronales Modell des genetischen Netzwerks“ . The Journal of Biological Chemistry . 276 (39): 36168–36173 . doi : 10.1074/jbc.M104391200 . PMID 11395518 .
- Geard N, Wiles J (2005). „Ein Gennetzwerkmodell für sich entwickelnde Zelllinien“. Artificial Life . 11 (3): 249–267 . CiteSeerX 10.1.1.1.4742 . doi : 10.1162/1064546054407202 . PMID 16053570. S2CID 8664677 .
- ^ Schilstra MJ, Bolouri H (2. Januar 2002). „Modellierung der Genexpressionsregulation in genetischen regulatorischen Netzwerken“ . Biocomputation Group, University of Hertfordshire. Archiviert vom Original am 13. Oktober 2007.
- ^ Knabe JF, Nehaniv CL, Schilstra MJ, Quick T (2006). „Evolving Biological Clocks using Genetic Regulatory Networks“. Proceedings of the Artificial Life X Conference (Alife 10) . MIT Press. S. 15–21 . CiteSeerX 10.1.1.72.5016 .
- ^ Knabe JF, Nehaniv CL, Schilstra MJ (2006). „Evolutionäre Robustheit der Differenzierung in genetischen Regulierungsnetzwerken“. Tagungsband des 7. Deutschen Workshops zum Künstlichen Leben 2006 (GWAL-7) . Berlin: Akademische Verlagsgesellschaft AKA . S. 75–84 . CiteSeerX 10.1.1.71.8768 .
- ^ Knabe JF, Schilstra MJ, Nehaniv CL (2008). „Evolution und Morphogenese differenzierter vielzelliger Organismen: Autonom generierte Diffusionsgradienten für Positionsinformationen“ (PDF) . Artificial Life XI: Proceedings of the Eleventh International Conference on the Simulation and Synthesis of Living Systems . MIT Press.
- ^ Elowitz MB, Levine AJ, Siggia ED, Swain PS (August 2002). „Stochastic gene expression in a single cell“ ( PDF) . Science . 297 (5584): 1183–1186 . Bibcode : 2002Sci...297.1183E . doi : 10.1126/science.1070919 . PMID 12183631. S2CID 10845628 .
- ^ Blake WJ, KAErn M, Cantor CR, Collins JJ (April 2003). „Rauschen in der eukaryotischen Genexpression“. Nature . 422 (6932): 633–637 . Bibcode : 2003Natur.422..633B . doi : 10.1038/nature01546 . PMID 12687005. S2CID 4347106 .
- ^ Arkin A, Ross J, McAdams HH (August 1998). „Stochastische kinetische Analyse der Entwicklungsweg-Bifurkation in mit Phagen Lambda infizierten Escherichia coli-Zellen“ . Genetics . 149 ( 4): 1633–1648 . doi : 10.1093/genetics/149.4.1633 . PMC 1460268. PMID 9691025 .
- ^ Raser JM, O'Shea EK (September 2005). „Rauschen in der Genexpression: Ursprünge, Folgen und Kontrolle“ . Science . 309 (5743): 2010–2013 . Bibcode : 2005Sci ... 309.2010R . doi : 10.1126/science.1105891 . PMC 1360161. PMID 16179466 .
- ^ Elowitz MB, Leibler S (Januar 2000). „Ein synthetisches oszillatorisches Netzwerk von Transkriptionsregulatoren“. Nature . 403 (6767): 335–338 . Bibcode : 2000Natur.403..335E . doi : 10.1038/35002125 . PMID 10659856. S2CID 41632754 .
- ^ Gardner TS, Cantor CR, Collins JJ (Januar 2000). „Konstruktion eines genetischen Kippschalters in Escherichia coli“. Nature . 403 ( 6767): 339–342 . Bibcode : 2000Natur.403..339G . doi : 10.1038/35002131 . PMID 10659857. S2CID 345059 .
- ^ Gillespie DT (1976). „Eine allgemeine Methode zur numerischen Simulation der stochastischen zeitlichen Entwicklung gekoppelter chemischer Reaktionen“. J. Comput. Phys . 22 (4): 403–34 . Bibcode : 1976JCoPh..22..403G . doi : 10.1016/0021-9991(76)90041-3 .
- ^ Roussel MR, Zhu R (Dezember 2006). „Validierung eines Algorithmus zur verzögerten stochastischen Simulation von Transkription und Translation in der prokaryotischen Genexpression“. Physical Biology . 3 (4): 274–284 . Bibcode : 2006PhBio...3..274R . doi : 10.1088/1478-3975/3/4/005 . PMID 17200603. S2CID 21456299 .
- ^ Ribeiro A, Zhu R, Kauffman SA (November 2006). „Eine allgemeine Modellierungsstrategie für Genregulationsnetzwerke mit stochastischer Dynamik“. Journal of Computational Biology . 13 (9): 1630–1639 . doi : 10.1089/cmb.2006.13.1630 . PMID 17147485. S2CID 6629364 .
- ^ Zabet NR, Chu DF (Juni 2010). „Rechnerische Grenzen binärer Gene“ . Journal of the Royal Society, Interface . 7 (47): 945–954 . doi : 10.1098 / rsif.2009.0474 . PMC 2871807. PMID 20007173 .
- ^ Chu DF, Zabet NR, Hone AN (Mai–Juni 2011). „Optimale Parametereinstellungen für die Informationsverarbeitung in Genregulationsnetzwerken“ (PDF) . Bio Systems . 104 ( 2–3 ): 99–108 . Bibcode : 2011BiSys.104...99C . doi : 10.1016/j.biosystems.2011.01.006 . PMID 21256918 .
- ^ Zabet NR (September 2011). „Negative feedback and physical limits of genes“. Journal of Theoretical Biology . 284 (1): 82–91 . arXiv : 1408.1869 . Bibcode : 2011JThBi.284...82Z . doi : 10.1016 / j.jtbi.2011.06.021 . PMID 21723295. S2CID 14274912 .
- ^ Ribeiro AS, Lloyd-Price J (März 2007). „SGN Sim, ein Simulator für stochastische genetische Netzwerke“ . Bioinformatics . 23 (6): 777–779 . doi : 10.1093/bioinformatics/btm004 . PMID 17267430 .
- ^ Kaznessis YN (November 2007). „Modelle für die synthetische Biologie“ . BMC Systems Biology . 1 47. doi : 10.1186/1752-0509-1-47 . PMC 2194732. PMID 17986347 .
- ^ „Das DREAM-Projekt“ . Columbia University Center for Multiscale Analysis Genomic and Cellular Networks (MAGNet).
- ^ Gustafsson M, Hörnquist M (Februar 2010). „Genexpressionsvorhersage durch Soft Integration und die Elastic-Net-Best-Performance der DREAM3-Genexpressions-Challenge“ . PLOS ONE . 5 (2) e9134. Bibcode : 2010PLoSO...5.9134G . doi : 10.1371/journal.pone.0009134 . PMC 2821917. PMID 20169069 .
- ^ Smith MR, Clement M, Martinez T, Snell Q (2010). „Vorhersage der Genexpression in Zeitreihen mittels neuronaler Netze mit verborgenen Schichten“ (PDF) . Proceedings of the 7th Biotechnology and Bioinformatics Symposium (BIOT 2010) . S. 67–69 .
- ^ Gnanakkumaar P, Murugesan R, Ahmed SS (September 2019). „Genregulatorische Netzwerke in peripheren mononukleären Zellen enthüllen kritische regulatorische Module und Regulatoren der Multiplen Sklerose“ . Scientific Reports . 9 (1) 12732. Bibcode : 2019NatSR...912732G . doi : 10.1038 / s41598-019-49124-x . PMC 6726613. PMID 31484947 .
Weiterführende Literatur
- Bolouri H, Bower JM (2001). Computergestützte Modellierung genetischer und biochemischer Netzwerke . Cambridge, Mass.: MIT Press. ISBN 978-0-262-02481-5Die
- Kauffman SA (März 1969). „Metabolische Stabilität und Epigenese in zufällig konstruierten genetischen Netzen“. Journal of Theoretical Biology . 22 (3): 437–467 . Bibcode : 1969JThBi..22..437K . doi : 10.1016/0022-5193(69)90015-0 . PMID 5803332 .
Externe Links
- Datenbank für pflanzliche Transkriptionsfaktoren und Plattform für Daten und Analysen zur pflanzlichen Transkriptionsregulation
- Open-Source-Webdienst für GRN-Analyse
- BIB: Browser für biologische Interaktionen von Hefen
- Grafische Gaußsche Modelle für Genomdaten – Inferenz von Genassoziationsnetzwerken mit GGMs
- Eine regelmäßig aktualisierte Bibliographie zum Erlernen kausaler Netzwerke von Geninteraktionen , die Hunderte von Links zu Artikeln aus den Bereichen Bioinformatik, Statistik und maschinelles Lernen enthält.
- https://web.archive.org/web/20060907074456/http://mips.gsf.de/proj/biorel/ BIOREL ist eine webbasierte Ressource zur quantitativen Abschätzung der Gennetzwerkverzerrung in Bezug auf verfügbare Datenbankinformationen über Genaktivität/-funktion/-eigenschaften/-assoziationen/-interaktionen.
- Entwicklung biologischer Uhren mithilfe genetischer regulatorischer Netzwerke – Informationsseite mit Modellquellcode und Java-Applet.
- Künstlich erzeugte Gennetzwerke
- Tutorial: Genetische Algorithmen und ihre Anwendung auf die künstliche Evolution genetischer Regulationsnetzwerke
- BEN: eine webbasierte Ressource zur Erforschung der Zusammenhänge zwischen Genen, Krankheiten und anderen biomedizinischen Entitäten
- Globales Protein-Protein-Interaktions- und Genregulationsnetzwerk von Arabidopsis thaliana (Archiviert am 16. März 2016 im Internet Archive).
- Zarnegar A, Vamplew P, Stranieri A, Jelinek HF (2016). „Ein heuristisches Genregulationsnetzwerkmodell für die Herzfunktion und -pathologie“ (PDF) . Computing in Cardiology . S. 101–135 .

