
Die Destillation , auch klassische Destillation genannt , ist das Verfahren zur Trennung der Bestandteile eines flüssigen Gemisches aus zwei oder mehr chemisch unterschiedlichen Substanzen durch selektives Sieden des Gemisches und Kondensation der Dämpfe in einer Destillationsanlage .
Die Destillation kann in einem breiten Druckbereich von 0,14 bar (z. B. Ethylbenzol / Styrol ) bis nahezu 21 bar (z. B. Propylen / Propan ) durchgeführt werden und ist in der Lage, Zulaufmengen mit hohen Volumenströmen und verschiedene Komponenten mit relativen Flüchtigkeiten von nur 1,17 ( o-Xylol / m-Xylol ) bis 81,2 (Wasser/ Ethylenglykol ) zu trennen. [ 2 ] Die Destillation bietet eine komfortable und bewährte Lösung zur kontinuierlichen und hochreinen Trennung verschiedenster Chemikalien. Allerdings hat die Destillation einen enormen ökologischen Fußabdruck und ist für etwa 25 % des gesamten industriellen Energieverbrauchs verantwortlich. [ 3 ] Das Hauptproblem besteht darin, dass die Destillation auf Phasenübergängen basiert und dieser Trennmechanismus einen hohen Energieaufwand erfordert.
Die Trockendestillation ( Thermolyse und Pyrolyse ) ist das Erhitzen fester Stoffe, um Gase zu erzeugen, die entweder zu flüssigen oder festen Produkten kondensieren. Der Begriff Trockendestillation umfasst die Trennverfahren der destruktiven Destillation und des chemischen Crackens , bei dem große Kohlenwasserstoffmoleküle in kleinere gespalten werden . Darüber hinaus ermöglicht die Teildestillation die teilweise Trennung der Komponenten eines Gemisches, wodurch nahezu reine Komponenten gewonnen werden. Die Teildestillation dient auch dazu, die Konzentrationen bestimmter Komponenten zu erhöhen. Bei beiden Verfahren nutzt die Destillation die Unterschiede in der relativen Flüchtigkeit der Komponenten des erhitzten Gemisches.
In den industriellen Anwendungen der klassischen Destillation wird der Begriff Destillation als Verfahrenseinheit verwendet , die einen physikalischen Trennprozess und keine chemische Reaktion kennzeichnet ; so ist eine Industrieanlage zur Herstellung destillierter Getränke eine Alkoholbrennerei . Dies sind einige Anwendungsbeispiele des Destillationsverfahrens:
- Destillieren von fermentierten Produkten zur Gewinnung alkoholischer Getränke mit einem hohen Volumenanteil an Ethylalkohol .
- Entsalzung zur Gewinnung von Trinkwasser und für medizinisch-industrielle Anwendungen.
- Die Stabilisierung von Rohöl ist eine Teildestillation zur Reduzierung des Dampfdrucks von Rohöl, wodurch dieses sicher gelagert und transportiert werden kann und somit das Volumen der atmosphärischen Emissionen flüchtiger Kohlenwasserstoffe verringert wird .
- Die fraktionierte Destillation wird im mittleren Produktionsbereich einer Ölraffinerie zur Herstellung von Kraftstoffen und chemischen Rohstoffen für Tierfutter eingesetzt. [ 4 ] [ 5 ] [ 6 ]
- Kryogene Luftzerlegung in die Komponentengase – Sauerstoff , Stickstoff und Argon – zur Verwendung als Industriegase .
- Chemische Synthese zur Abtrennung von Verunreinigungen und nicht umgesetzten Materialien.
Geschichte
Eisenzeit
Frühe Belege für die Destillation wurden auf akkadischen Tontafeln aus der Zeit um 1200 v . Chr. gefunden, die die Herstellung von Parfüms beschreiben. Die Tafeln liefern schriftliche Beweise dafür, dass den Babyloniern des alten Mesopotamiens eine frühe, primitive Form der Destillation bekannt war . [ 7 ]
Klassische Antike
Griechische und römische Terminologie
Laut dem britischen Chemiker T. Fairley kannten weder die Griechen noch die Römer einen Begriff für das moderne Konzept der Destillation. Wörter wie „destillieren“ hätten sich meist auf etwas anderes bezogen, nämlich auf einen Teil eines Prozesses, der nichts mit dem zu tun hatte, was wir heute als Destillation kennen. Fairley und der deutsche Chemieingenieur Norbert Kockmann formulierten es so:
Das lateinische „distillo“, abgeleitet von „de-stillo“, von „stilla“, Tropfen, bezeichnete das Tropfen einer Flüssigkeit durch menschliche oder künstliche Mittel und wurde auf jeden Vorgang angewendet, bei dem eine Flüssigkeit in Tropfen getrennt wurde. Destillieren im modernen Sinne konnte nur indirekt ausgedrückt werden. [ 8 ]
Destillation hatte in der Antike und im Mittelalter eine umfassendere Bedeutung, da nahezu alle Reinigungs- und Trennverfahren unter dem Begriff Destillation zusammengefasst wurden , wie beispielsweise Filtration, Kristallisation, Extraktion, Sublimation oder mechanisches Pressen von Öl. [ 9 ]
Laut dem niederländischen Chemiker und Historiker Robert J. Forbes wurde das Wort distillare (abtropfen lassen) bei den Römern, z. B. bei Seneca und Plinius dem Älteren , „nie in unserem heutigen Sinne verwendet“. [ 10 ]
Aristoteles
Aristoteles wusste, dass Wasser, das beim Verdunsten von Meerwasser kondensiert, Süßwasser ist: [ 11 ]
Ich habe experimentell bewiesen, dass aus verdunstetem Salzwasser Süßwasser entsteht und dass der Dampf beim Kondensieren nicht wieder zu Meerwasser kondensiert.
Das Verdampfen und Kondensieren von Meerwasser zu Süßwasser kann nicht als „Destillation“ bezeichnet werden, da Destillation das Sieden beinhaltet, aber das Experiment könnte ein wichtiger Schritt hin zur Destillation gewesen sein. [ 12 ]
Alexandrinische Chemiker

Frühe Belege für die Destillation wurden im Zusammenhang mit Alchemisten gefunden, die im 1. Jahrhundert n. Chr. in Alexandria im römischen Ägypten wirkten . [ 16 ] : 57, 89
Destilliertes Wasser wird mindestens seit etwa 200 n. Chr. verwendet , als Alexander von Aphrodisias das Verfahren beschrieb. [ 17 ] [ 18 ] Die Destillation anderer Flüssigkeiten wurde im frühen byzantinischen Ägypten unter Zosimus von Panopolis im 3. Jahrhundert fortgesetzt.
Klassisches Indien und das alte China
Die Destillation wurde bereits im alten indischen Subkontinent praktiziert , wie Funde gebrannter Tonretorten und -behälter in Taxila , Shaikhan Dheri und Charsadda ( Pakistan) sowie im Rang Mahal ( Indien) aus den ersten Jahrhunderten unserer Zeitrechnung belegen . [ 19 ] [ 20 ] [ 21 ] Frank Raymond Allchin erklärt, diese Terrakotta-Destillierrohre seien „nach dem Vorbild von Bambus gefertigt“ worden. [ 20 ] Diese „ Gandhara- Brennblasen“ konnten jedoch nur ein sehr schwaches Destillat erzeugen, da es keine effiziente Methode gab, die Dämpfe bei niedriger Temperatur aufzufangen. [ 22 ] In China begann die Destillation vermutlich frühestens während der Östlichen Han- Dynastie (1.–2. Jahrhundert n. Chr.). [ 23 ]
Islamisches Goldenes Zeitalter
Mittelalterliche muslimische Chemiker wie Abū Bakr al-Rāzī (lateinisch: Rhazes, ca. 865–925 v. Chr.) und die anonymen Chemiker unter dem Namen Jābir ibn Ḥayyān (lateinisch: Geber, 9. Jahrhundert v. Chr.) experimentierten ausgiebig mit der Destillation verschiedener Substanzen. Die fraktionierte Destillation organischer Substanzen spielt eine wichtige Rolle in den Jābir zugeschriebenen Werken, beispielsweise im Kitāb al-Sabʿīn („Das Buch der Siebzig“), das von Gerhard von Cremona ( ca. 1114–1187 v. Chr.) unter dem Titel Liber de septuaginta ins Lateinische übersetzt wurde . [ 24 ] Die Jabirischen Experimente mit der fraktionierten Destillation tierischer und pflanzlicher Substanzen und in geringerem Maße auch mineralischer Substanzen sind das Hauptthema von „ De anima in arte alkimiae“ , einem ursprünglich arabischen Werk, das fälschlicherweise Avicenna zugeschrieben wurde , ins Lateinische übersetzt wurde und später die wichtigste alchemistische Quelle für Roger Bacon ( ca. 1220–1292 ) werden sollte. [ 25 ]
Die Destillation von Wein ist in arabischen Werken belegt, die al-Kindī ( ca. 801–873 n. Chr. ) und al-Fārābī ( ca. 872–950 n. Chr .) zugeschrieben werden, sowie im 28. Buch von al-Zahrāwīs (lateinisch: Abulcasis, 936–1013) Kitāb al-Taṣrīf (später ins Lateinische übersetzt als Liber servatoris ). [ 26 ] Im 12. Jahrhundert tauchten in einer Reihe lateinischer Werke Rezepte zur Herstellung von Aqua ardens („brennendes Wasser“, d. h. Ethanol) durch Destillation von Wein mit Salz auf, und bis zum Ende des 13. Jahrhunderts war es unter westeuropäischen Chemikern weithin bekannt. [ 27 ] Die Werke von Taddeo Alderotti (1223–1296) beschreiben ein Verfahren zur Konzentration von Alkohol durch wiederholte Destillation in einer wassergekühlten Destillierapparatur, mit dem ein Alkoholgehalt von 90 % erreicht werden konnte. [ 28 ]
Mittelalterliches China
Die Destillation von Getränken begann laut archäologischen Funden in der Südlichen Song-Dynastie (10.–13. Jahrhundert) und der Jin- Dynastie (12.–13. Jahrhundert). [ 23 ] In einer archäologischen Stätte in Qinglong, Provinz Hebei , China, wurde eine Destillierapparatur aus dem 12. Jahrhundert gefunden . Destillierte Getränke waren während der Yuan-Dynastie (13.–14. Jahrhundert) weit verbreitet. [ 23 ]
Moderne Ära
Im Jahr 1500 veröffentlichte der deutsche Alchemist Hieronymus Brunschwig das „Liber de arte distillandi de simplicibus“ ( Das Buch von der Kunst der Destillation aus einfachen Zutaten ) [ 29 ] , das erste Buch, das sich ausschließlich dem Thema Destillation widmete. 1512 folgte eine stark erweiterte Fassung. Unmittelbar danach, im Jahr 1518, wurde die älteste noch existierende Destillerie Europas, die Green Tree Distillery , gegründet. [ 30 ]
1651 veröffentlichte John French „The Art of Distillation “ [ 31 ] , das erste umfassende englische Kompendium zu diesem Thema. Es wird jedoch behauptet [ 32 ] , dass vieles davon auf Brunschwigs Werk zurückgeht. Dies schließt Diagramme mit Personen ein, die den industriellen Maßstab des Destillationsprozesses veranschaulichen, im Gegensatz zum Labormaßstab.

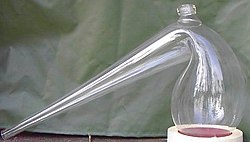


Mit der Entwicklung der Alchemie zur Chemie wurden Retorten für Destillationen eingesetzt. Sowohl Alambiks als auch Retorten sind Glasgefäße mit langen, seitlich nach unten geneigten Hälsen, die als luftgekühlte Kondensatoren dienen, um das Destillat zu kondensieren und zum Auffangen abzutropfen. Später kamen Kupferalambiks zum Einsatz. Vernietete Verbindungen wurden oft durch verschiedene Mischungen, beispielsweise einen Teig aus Roggenmehl, dicht gehalten. [ 33 ] Diese Alambiks nutzten häufig ein Kühlsystem um den Ausguss herum, beispielsweise mit kaltem Wasser, was die Alkoholkondensation effizienter machte. Sie wurden als Brennblasen bezeichnet . Heute sind Retorten und Brennblasen in den meisten industriellen Prozessen weitgehend durch effizientere Destillationsmethoden ersetzt worden. Die Brennblase wird jedoch weiterhin häufig zur Herstellung einiger edler alkoholischer Getränke wie Cognac , Whisky , Tequila , Rum , Cachaça und einiger Wodkasorten verwendet . Brennblasen aus verschiedenen Materialien (Holz, Ton, Edelstahl) werden auch von Schwarzbrennern in verschiedenen Ländern verwendet. Kleine Brennblasen werden auch für die heimische Herstellung von Blütenwasser oder ätherischen Ölen verkauft [ 34 ] .
Frühe Destillationsmethoden basierten auf Batch-Verfahren mit einer Verdampfung und einer Kondensation. Die Reinheit wurde durch weitere Destillation des Kondensats verbessert. Größere Volumina konnten durch einfaches Wiederholen der Destillation verarbeitet werden. Chemiker führten Berichten zufolge bis zu 500 bis 600 Destillationen durch, um eine reine Verbindung zu erhalten. [ 35 ]
Anfang des 19. Jahrhunderts wurden die Grundlagen moderner Destillationstechniken, darunter Vorwärmen und Rückfluss , entwickelt. [ 35 ] 1822 entwickelte Anthony Perrier eine der ersten kontinuierlichen Destillierapparaturen, und 1826 verbesserte Robert Stein diese Konstruktion und patentierte sie . 1830 erhielt Aeneas Coffey ein Patent für die weitere Verbesserung dieser Konstruktion. [ 36 ] Coffeys kontinuierliche Destillierapparatur gilt als Prototyp moderner petrochemischer Anlagen. Der französische Ingenieur Armand Savalle entwickelte um 1846 seinen Dampfregler. [ 16 ] : 323 1877 erhielt Ernest Solvay ein US-Patent für eine Bodenkolonne zur Ammoniakdestillation ; [ 37 ] ab diesem Jahr gab es weitere Entwicklungen bei der Destillation von Ölen und Spirituosen.
Mit dem Aufkommen der Chemieingenieurwissenschaften als eigenständige Disziplin Ende des 19. Jahrhunderts konnten wissenschaftliche statt empirischer Methoden angewendet werden. Die aufstrebende Erdölindustrie zu Beginn des 20. Jahrhunderts gab den Anstoß zur Entwicklung präziser Auslegungsmethoden, wie beispielsweise der McCabe-Thiele-Methode von Ernest Thiele und der Fenske-Gleichung . Die erste industrielle Anlage in den Vereinigten Staaten, die Destillation zur Meerwasserentsalzung nutzte, wurde 1961 in Freeport, Texas, eröffnet, mit dem Ziel, die Wasserversorgung der Region zu sichern. [ 38 ] Die Verfügbarkeit leistungsstarker Computer ermöglichte die numerische Simulation von Destillationskolonnen .
Anwendungen
Die Anwendung der Destillation lässt sich grob in vier Gruppen unterteilen: Destillation im Labormaßstab , industrielle Destillation , Destillation von Kräutern für Parfümerie und Medizin ( Kräuterdestillat ) und Lebensmittelverarbeitung . Die beiden letztgenannten unterscheiden sich von den ersten beiden dadurch, dass die Destillation nicht als reines Reinigungsverfahren dient, sondern vielmehr dazu, alle flüchtigen Bestandteile der Ausgangsmaterialien in das Destillat bei der Verarbeitung von Getränken und Kräutern zu überführen.
Der Hauptunterschied zwischen Labordestillation und industrieller Destillation besteht darin, dass Labordestillation häufig chargenweise, industrielle Destillation hingegen kontinuierlich durchgeführt wird. Bei der Chargendestillation verändern sich die Zusammensetzung des Ausgangsmaterials, die Dämpfe der zu destillierenden Verbindungen und das Destillat während des Destillationsprozesses. Dabei wird eine Destillationsanlage mit einer Charge des Ausgangsmaterials beschickt, die anschließend in ihre Bestandteile getrennt wird. Diese werden der Reihe nach, beginnend mit den flüchtigsten, aufgefangen, wobei der Sumpf – die am wenigsten flüchtige oder nicht flüchtige Fraktion – am Ende entfernt wird. Die Anlage kann dann wieder befüllt und der Prozess wiederholt werden.
Bei der kontinuierlichen Destillation wird die Zusammensetzung der Ausgangsmaterialien, der Dämpfe und des Destillats konstant gehalten, indem das Ausgangsmaterial sorgfältig nachgefüllt und Fraktionen sowohl aus der Dampf- als auch aus der Flüssigkeitsphase im System entfernt werden. Dies ermöglicht eine präzisere Steuerung des Trennprozesses.
Idealisiertes Modell
Der Siedepunkt einer Flüssigkeit ist die Temperatur, bei der der Dampfdruck der Flüssigkeit dem Umgebungsdruck entspricht, sodass sich Blasen bilden können, ohne zu zerplatzen. Ein Sonderfall ist der normale Siedepunkt , bei dem der Dampfdruck der Flüssigkeit dem Umgebungsdruck entspricht .
Es ist ein Irrglaube, dass in einem Flüssigkeitsgemisch bei einem gegebenen Druck jede Komponente an ihrem jeweiligen Siedepunkt siedet und sich die Dämpfe der einzelnen Komponenten somit getrennt und rein sammeln: Dies ist selbst in einem idealen System nicht der Fall. Idealisierte Destillationsmodelle basieren im Wesentlichen auf den Gesetzen von Raoult und Dalton und setzen voraus, dass sich ein Dampf-Flüssigkeits-Gleichgewicht einstellt.
Das Raoultsche Gesetz besagt, dass der Dampfdruck einer Lösung von zwei Faktoren abhängt: 1) dem Dampfdruck jeder chemischen Komponente in der Lösung und 2) dem jeweiligen Anteil jeder Komponente an der Lösung, dem Molenbruch . Dieses Gesetz gilt für ideale Lösungen , also Lösungen, die zwar verschiedene Komponenten enthalten, deren molekulare Wechselwirkungen aber mit denen reiner Lösungen übereinstimmen oder sehr ähnlich sind.
Das Daltonsche Gesetz besagt, dass der Gesamtdruck die Summe der Partialdrücke der einzelnen Komponenten eines Gemisches ist. Beim Erhitzen einer Mehrkomponentenflüssigkeit steigt der Dampfdruck jeder Komponente, wodurch auch der Gesamtdampfdruck ansteigt. Sobald der Gesamtdampfdruck den Umgebungsdruck der Flüssigkeit erreicht, siedet diese, und die Flüssigkeit geht vollständig in den gasförmigen Zustand über. Ein Gemisch mit einer bestimmten Zusammensetzung hat bei einem gegebenen Druck genau einen Siedepunkt, wenn die Komponenten ineinander löslich sind. Ein Gemisch mit konstanter Zusammensetzung hat keine mehreren Siedepunkte.
Eine Folge eines einzigen Siedepunkts ist, dass leichtere Komponenten nie vollständig „zuerst sieden“. Am Siedepunkt sieden zwar alle flüchtigen Komponenten, aber der prozentuale Anteil einer Komponente im Dampf entspricht ihrem prozentualen Anteil am gesamten Dampfdruck. Leichtere Komponenten haben einen höheren Partialdruck und sind daher im Dampf konzentrierter, aber auch schwerere flüchtige Komponenten haben einen (geringeren) Partialdruck und verdampfen zwangsläufig ebenfalls, wenn auch in geringerer Konzentration im Dampf. Tatsächlich funktionieren Chargendestillation und Fraktionierung durch die Veränderung der Zusammensetzung des Gemisches. Bei der Chargendestillation verdampft die Charge, wodurch sich ihre Zusammensetzung ändert; bei der Fraktionierung enthält die Flüssigkeit weiter oben in der Fraktionierkolonne mehr leichte Komponenten und siedet bei niedrigeren Temperaturen. Daher scheint ein gegebenes Gemisch, ausgehend von einem Siedepunkt, einen Siedebereich anstelle eines einzelnen Siedepunkts zu besitzen, obwohl dies daran liegt, dass sich seine Zusammensetzung ändert: Jedes Zwischengemisch hat seinen eigenen, spezifischen Siedepunkt.
Das idealisierte Modell ist bei chemisch ähnlichen Flüssigkeiten wie Benzol und Toluol zutreffend . In anderen Fällen treten jedoch deutliche Abweichungen vom Raoultschen und Daltonschen Gesetz auf, am bekanntesten beim Gemisch aus Ethanol und Wasser. Diese Verbindungen bilden beim gemeinsamen Erhitzen ein Azeotrop , dessen Dampf- und Flüssigphase die gleiche Zusammensetzung aufweisen. Obwohl es rechnergestützte Methoden zur Abschätzung des Verhaltens von Gemischen beliebiger Komponenten gibt, lassen sich genaue Daten zum Dampf-Flüssigkeits-Gleichgewicht nur durch Messung gewinnen .
Eine vollständige Reinigung eines Gemisches durch Destillation ist nicht möglich, da dies voraussetzen würde, dass jede Komponente im Gemisch einen Partialdruck von null aufweist . Sollen hochreine Produkte hergestellt werden, ist eine weitere chemische Trennung erforderlich. Wird ein binäres Gemisch verdampft und die andere Komponente, z. B. ein Salz, besitzt einen vernachlässigbaren Partialdruck (praktisch null), gestaltet sich das Verfahren einfacher.
Chargen- oder Differenzdestillation

Wird ein ideales Gemisch zweier flüchtiger Substanzen, A und B, wobei A die höhere Flüchtigkeit bzw. den niedrigeren Siedepunkt aufweist, in einer Batch-Destillationsapparatur (wie in der Abbildung am Anfang dargestellt) bis zum Sieden erhitzt, entsteht über der Flüssigkeit ein Dampf, der ein Gemisch aus A und B enthält. Das Verhältnis von A zu B im Dampf unterscheidet sich von dem in der Flüssigkeit. Das Verhältnis in der Flüssigkeit hängt von der Herstellung des Ausgangsgemisches ab, während das Verhältnis im Dampf (aufgrund des Raoultschen Gesetzes, siehe oben) mit der flüchtigeren Verbindung A angereichert ist. Der Dampf durchströmt den Kondensator und wird aus dem System entfernt. Dadurch ändert sich das Verhältnis der Verbindungen in der verbleibenden Flüssigkeit vom Ausgangsverhältnis (d. h. sie ist stärker mit B angereichert als in der Ausgangsflüssigkeit).
Das Ergebnis ist eine Änderung des Verhältnisses in der flüssigen Mischung, wobei der Anteil von Komponente B zunimmt. Dies führt zu einem Anstieg des Siedepunkts der Mischung, was wiederum einen Temperaturanstieg im Dampf zur Folge hat. Dadurch ändert sich das Verhältnis von A zu B in der Gasphase (mit fortschreitender Destillation steigt der Anteil von B in der Gasphase). Dies resultiert in einem sich langsam ändernden Verhältnis von A zu B im Destillat.
Ist der Unterschied im Dampfdruck zwischen den beiden Komponenten A und B groß – im Allgemeinen ausgedrückt als Unterschied in den Siedepunkten –, so ist das Gemisch zu Beginn der Destillation stark mit Komponente A angereichert, und wenn Komponente A abdestilliert ist, ist die siedende Flüssigkeit mit Komponente B angereichert.
Kontinuierliche Destillation
Die kontinuierliche Destillation ist ein fortlaufendes Destillationsverfahren, bei dem ein flüssiges Gemisch kontinuierlich (ohne Unterbrechung) zugeführt und die getrennten Fraktionen kontinuierlich als Produktströme entnommen werden. Die kontinuierliche Destillation liefert mindestens zwei Produktfraktionen, darunter mindestens eine flüchtige Destillatfraktion, die verdampft und anschließend kondensiert wurde. Es entsteht stets ein Sumpfprodukt (oder Rückstand), der den am wenigsten flüchtigen Rückstand darstellt, der nicht separat als kondensierter Dampf aufgefangen wurde.
Die kontinuierliche Destillation unterscheidet sich von der diskontinuierlichen Destillation dadurch, dass sich die Konzentrationen nicht mit der Zeit ändern dürfen. Sie kann über einen beliebigen Zeitraum im stationären Zustand betrieben werden . Bei jedem Ausgangsmaterial mit einer bestimmten Zusammensetzung sind die Hauptvariablen, die die Reinheit der Produkte in der kontinuierlichen Destillation beeinflussen, das Rücklaufverhältnis und die Anzahl der theoretischen Gleichgewichtsstufen. Letztere wird in der Praxis durch die Anzahl der Böden oder die Füllkörperhöhe bestimmt. Der Rücklauf ist ein vom Kondensator zurück in die Kolonne fließendes Medium, das einen Kreislauf erzeugt und so mit einer gegebenen Anzahl von Böden eine bessere Trennung ermöglicht. Gleichgewichtsstufen sind ideale Schritte, in denen sich ein Dampf-Flüssigkeits-Gleichgewicht einstellt. Dadurch wird der Trennprozess wiederholt und bei gegebenem Rücklaufverhältnis eine bessere Trennung erzielt. Eine Kolonne mit einem hohen Rücklaufverhältnis kann zwar weniger Böden aufweisen, führt aber eine große Flüssigkeitsmenge zurück, was zu einer breiten Kolonne mit hohem Füllstand führt. Umgekehrt muss eine Kolonne mit einem niedrigen Rücklaufverhältnis viele Böden haben und daher höher sein.
Allgemeine Verbesserungen
Sowohl diskontinuierliche als auch kontinuierliche Destillationen lassen sich durch den Einsatz einer Fraktionierkolonne auf dem Destillierkolben verbessern. Die Kolonne optimiert die Trennung, indem sie eine größere Oberfläche für den Kontakt von Dampf und Kondensat bietet. Dadurch bleibt das Gleichgewicht möglichst lange erhalten. Die Kolonne kann sogar aus kleinen Teilsystemen (Böden oder Schalen) bestehen, die jeweils ein angereichertes, siedendes Flüssigkeitsgemisch mit jeweils eigenem Dampf-Flüssigkeits-Gleichgewicht enthalten.
Es gibt Unterschiede zwischen Fraktionierkolonnen im Labormaßstab und solchen im industriellen Maßstab, die Funktionsprinzipien sind jedoch dieselben. Beispiele für Fraktionierkolonnen im Labormaßstab (in aufsteigender Reihenfolge ihrer Effizienz) sind:
- Luftkondensator
- Vigreux-Säule (üblicherweise nur im Labormaßstab)
- Gefüllte Säule (gefüllt mit Glasperlen, Metallstücken oder anderem chemisch inerten Material)
- Rotationsband- Destillationssystem.
Laborverfahren
Destillationen im Labormaßstab werden fast ausschließlich als Batch-Destillationen durchgeführt. Die Destillationsapparatur, auch Destillierapparatur genannt , besteht mindestens aus einem Verdampfer oder einer Destillierpfanne , in der das Ausgangsmaterial erhitzt wird, einem Kondensator, in dem der erhitzte Dampf wieder verflüssigt wird , und einem Auffangbehälter, in dem die konzentrierte oder gereinigte Flüssigkeit, das Destillat, gesammelt wird. Es existieren verschiedene Destillationsverfahren für den Labormaßstab (siehe auch …).
Eine vollständig abgedichtete Destillationsapparatur kann extremen und schnell wechselnden Innendrücken ausgesetzt sein, die zum Bersten an den Verbindungsstellen führen können. Daher bleibt üblicherweise ein Zugang offen (z. B. am Auffangkolben), um den Druckausgleich mit dem Atmosphärendruck zu ermöglichen. Alternativ kann eine Vakuumpumpe verwendet werden, um die Apparatur unter Druck zu halten. Sind die verwendeten Substanzen luft- oder feuchtigkeitsempfindlich, kann die Verbindung zur Atmosphäre über ein oder mehrere Trockenrohre, die mit luftabsorbierenden Materialien gefüllt sind, oder über Blasenbildner mit beweglicher Flüssigkeitsbarriere hergestellt werden. Schließlich lässt sich das Eindringen unerwünschter Luftbestandteile durch Einleiten eines geringen, aber stetigen Stroms eines geeigneten Inertgases, wie z. B. Stickstoff , in die Apparatur verhindern .
Einfache Destillation
Bei der einfachen Destillation wird der Dampf sofort in einen Kondensator geleitet. Folglich ist das Destillat nicht rein, sondern seine Zusammensetzung entspricht der Zusammensetzung des Dampfes bei der gegebenen Temperatur und dem gegebenen Druck. Diese Konzentration folgt dem Raoultschen Gesetz .
Daher ist die einfache Destillation nur dann effektiv, wenn sich die Siedepunkte der Flüssigkeiten stark unterscheiden (Faustregel: 25 °C) [ 39 ] oder wenn Flüssigkeiten von nichtflüchtigen Feststoffen oder Ölen getrennt werden sollen. In diesen Fällen unterscheiden sich die Dampfdrücke der Komponenten in der Regel so stark, dass das Destillat für den vorgesehenen Zweck ausreichend rein ist.
Rechts ist eine schematische Schnittdarstellung einer einfachen Destillationsanlage abgebildet. Die Ausgangsflüssigkeit 15 im Siedekolben 2 wird mittels einer kombinierten Heizplatte und einem Magnetrührer 13 über ein Silikonölbad (orange, 14) erhitzt. Der Dampf durchströmt eine kurze Vigreux-Kolonne 3, anschließend einen Liebig-Kühler 5 und wird durch Wasser (blau), das durch die Anschlüsse 6 und 7 zirkuliert, gekühlt. Die kondensierte Flüssigkeit tropft in den Auffangkolben 8, der in einem Kühlbad (blau, 16) steht. Der Adapter 10 verfügt über einen Anschluss 9 zum Anschluss einer Vakuumpumpe. Die Komponenten sind durch Schliffverbindungen aus Glas verbunden .
Fraktionierte Destillation
In vielen Fällen liegen die Siedepunkte der Komponenten im Gemisch so nahe beieinander, dass das Raoultsche Gesetz berücksichtigt werden muss. Daher ist eine fraktionierte Destillation erforderlich, um die Komponenten durch wiederholte Verdampfungs- und Kondensationszyklen in einer gepackten Fraktionierkolonne zu trennen. Diese Trennung durch aufeinanderfolgende Destillationen wird auch als Rektifikation bezeichnet. [ 40 ]
As the solution to be purified is heated, its vapors rise to the fractionating column. As it rises, it cools, condensing on the condenser walls and the surfaces of the packing material. Here, the condensate continues to be heated by the rising hot vapors; it vaporizes once more. However, the composition of the fresh vapors is determined once again by Raoult's law. Each vaporization-condensation cycle (called a theoretical plate) will yield a purer solution of the more volatile component.[41] In reality, each cycle at a given temperature does not occur at exactly the same position in the fractionating column; theoretical plate is thus a concept rather than an accurate description.
More theoretical plates lead to better separations. A spinning band distillation system uses a spinning band of PTFE or metal to force the rising vapors into close contact with the descending condensate, increasing the number of theoretical plates.[42]
Steam distillation
Like vacuum distillation, steam distillation is a method for distilling compounds which are heat-sensitive.[1]: 151–153 The temperature of the steam is easier to control than the surface of a heating element and allows a high rate of heat transfer without heating at a very high temperature. This process involves bubbling steam through a heated mixture of the raw material. By Raoult's law, some of the target compound will vaporize (in accordance with its partial pressure). The vapor mixture is cooled and condensed, usually yielding a layer of oil and a layer of water.
Steam distillation of various aromatic herbs and flowers can result in two products: an essential oil as well as a watery herbal distillate. The essential oils are often used in perfumery and aromatherapy while the watery distillates have many applications in aromatherapy, food processing and skin care.


- Stirrer bar/anti-bumping granules
- Still pot
- Fractionating column
- Thermometer/Boiling point temperature
- Teflon tap 1
- Cold finger
- Cooling water out
- Cooling water in
- Teflon tap 2
- Vacuum/gas inlet
- Teflon tap 3
- Still receiver
Vacuum distillation
Manche Verbindungen haben sehr hohe Siedepunkte. Um solche Verbindungen zu sieden, ist es oft besser, den Siededruck zu senken, anstatt die Temperatur zu erhöhen. Sobald der Druck auf den Dampfdruck der Verbindung (bei der gegebenen Temperatur) gesunken ist, kann der Siedevorgang und die weitere Destillation beginnen. Dieses Verfahren wird als Vakuumdestillation bezeichnet und findet sich im Labor üblicherweise in Form eines Rotationsverdampfers .
Diese Technik ist auch sehr nützlich für Verbindungen, die bei atmosphärischem Druck über ihre Zersetzungstemperatur sieden und die daher bei jedem Versuch, sie unter atmosphärischem Druck zu sieden, zersetzt würden.
Molekulardestillation
Die Molekulardestillation ist eine Vakuumdestillation unterhalb eines Drucks von 0,01 Torr . 0,01 Torr liegt eine Größenordnung über dem Hochvakuum , bei dem sich die Fluide im freien Molekularströmungsbereich befinden , d. h. die mittlere freie Weglänge der Moleküle ist vergleichbar mit der Größe der Apparatur. Die Gasphase übt keinen signifikanten Druck mehr auf die zu verdampfende Substanz aus, und folglich hängt die Verdampfungsrate nicht mehr vom Druck ab. Da die Kontinuumsannahmen der Fluiddynamik nicht mehr gelten, wird der Stofftransport durch die Molekulardynamik und nicht mehr durch die Fluiddynamik bestimmt. Daher ist ein kurzer Weg zwischen der heißen und der kalten Oberfläche erforderlich, typischerweise durch Aufhängen einer mit einem Film des Zufuhrmediums bedeckten Heizplatte neben einer kalten Platte mit Sichtverbindung dazwischen. Die Molekulardestillation wird industriell zur Ölreinigung eingesetzt.
Kurzwegdestillation

- Stilltopf mit Rührstab/Anti-Erschütterungsgranulat
- Kalter Finger – gebogen, um Kondensat abzuleiten
- Kühlwasser aus
- Kühlwasser in
- Vakuum-/Gaseinlass
- Destillatkolben/Destillat.
Die Kurzwegdestillation ist eine Destillationstechnik, bei der das Destillat nur eine kurze Strecke, oft nur wenige Zentimeter, zurücklegt und üblicherweise unter reduziertem Druck durchgeführt wird. [ 1 ] : 150 Ein klassisches Beispiel ist die Destillation von einem Glaskolben in einen anderen, ohne dass ein Kondensator die beiden Kammern trennt. Diese Technik wird häufig für Verbindungen eingesetzt, die bei hohen Temperaturen instabil sind, oder zur Reinigung kleiner Mengen einer Verbindung. Der Vorteil liegt darin, dass die Heiztemperatur (bei reduziertem Druck) deutlich niedriger sein kann als der Siedepunkt der Flüssigkeit bei Normaldruck, und das Destillat nur eine kurze Strecke zurücklegen muss, bevor es kondensiert. Der kurze Destillationsweg gewährleistet, dass nur wenig Substanz an den Wänden des Apparats verloren geht.
Während klassische Kurzwegdestillationssysteme im Labor mit einem statischen, beheizten Kolben arbeiten, in dem das Material als Flüssigkeitspool verdampft, gibt es auch Systeme, die die Vorteile der Dünnschichtdestillation mit denen der Kurzwegdestillation kombinieren. In diesem Fall handelt es sich um einen Dünnschichtverdampfer mit einem internen anstelle eines externen Kondensators. [ 43 ]
luftempfindliche Vakuumdestillation
Manche Verbindungen haben hohe Siedepunkte und sind zudem luftempfindlich . Ein einfaches Vakuumdestillationssystem, wie oben beschrieben, kann verwendet werden, wobei das Vakuum nach Abschluss der Destillation durch ein Inertgas ersetzt wird. Dieses System ist jedoch weniger geeignet, wenn Fraktionen unter reduziertem Druck aufgefangen werden sollen. Hierfür kann ein „Kuh“- oder „Schweine“-Adapter am Ende des Kondensators angebracht werden. Für bessere Ergebnisse oder besonders luftempfindliche Verbindungen kann ein Perkin-Dreieck- Apparat verwendet werden.
Das Perkin-Dreieck verfügt über eine Reihe von Glas- oder Teflonhähnen , mit denen Fraktionen vom restlichen Destillat getrennt werden können , ohne dass der Hauptteil der Destillation aus dem Vakuum oder der Wärmequelle entfernt wird. Dadurch kann er im Rückflusszustand verbleiben . Dazu wird die Probe zunächst mittels der Hähne vom Vakuum getrennt. Anschließend wird das Vakuum über der Probe durch ein Inertgas (wie Stickstoff oder Argon ) ersetzt, und das Gefäß kann verschlossen und entfernt werden. Ein neues Auffanggefäß kann dann in das System eingeführt, evakuiert und über die Hähne wieder mit dem Destillationssystem verbunden werden, um eine zweite Fraktion aufzufangen usw., bis alle Fraktionen gesammelt sind.
Die Zonendestillation ist das Destillationsanalogon der Zonenumkristallisation. Die Verunreinigungsverteilung im Kondensat wird durch bekannte Gleichungen der Zonenumkristallisation beschrieben, wobei der Trennfaktor α der Destillation anstelle des Kristallisationsverteilungskoeffizienten k verwendet wird. [ 44 ] [ 45 ] [ 46 ]
Vakuumdestillation im geschlossenen System (Kryovak)
Nicht kondensierbares Gas kann durch den Dampf eines relativ flüchtigen Co-Lösungsmittels aus der Apparatur entfernt werden, welches beim anfänglichen Pumpen spontan verdampft. Dies kann mit einer herkömmlichen Öl- oder Membranpumpe erreicht werden. [ 47 ] [ 48 ]
Andere Arten
- Bei der reaktiven Destillation dient der Reaktionsbehälter gleichzeitig als Destillierapparat. Das Produkt hat dabei üblicherweise einen deutlich niedrigeren Siedepunkt als die Reaktanten. Sobald das Produkt aus den Reaktanten entsteht, verdampft es und wird aus dem Reaktionsgemisch entfernt. Dieses Verfahren ist ein Beispiel für einen kontinuierlichen im Vergleich zu einem diskontinuierlichen Prozess. Zu den Vorteilen zählen geringere Stillstandszeiten beim Befüllen des Reaktionsbehälters mit Ausgangsmaterial und ein reduzierter Arbeitsaufwand. Auch die Destillation „über einen Reaktanten“ kann als reaktive Destillation bezeichnet werden. Sie wird typischerweise eingesetzt, um flüchtige Verunreinigungen aus dem Destillationszulauf zu entfernen. Beispielsweise kann etwas Kalk zugesetzt werden, um Kohlendioxid aus Wasser zu entfernen, gefolgt von einer zweiten Destillation mit etwas Schwefelsäure , um Spuren von Ammoniak zu entfernen.
- Die katalytische Destillation ist ein Verfahren, bei dem die Reaktanten während der Destillation katalysiert werden, um die Produkte kontinuierlich von den Reaktanten zu trennen. Diese Methode wird eingesetzt, um Gleichgewichtsreaktionen zum vollständigen Ablauf zu verhelfen.
- Die Pervaporation ist ein Verfahren zur Trennung von Flüssigkeitsgemischen durch partielle Verdampfung mittels einer nicht porösen Membran .
- Extraktivdestillation ist definiert als Destillation in Gegenwart einer mischbaren, hochsiedenden, relativ nicht flüchtigen Komponente, dem Lösungsmittel, das kein Azeotrop mit den anderen Komponenten im Gemisch bildet.
- Flash-Verdampfung (oder Teilverdampfung) ist die partielle Verdampfung , die auftritt, wenn ein gesättigter Flüssigkeitsstrom durch ein Drosselventil oder eine andere Drosselvorrichtung einem Druckabfall unterliegt. Dieses Verfahren zählt zu den einfachsten Verfahrenstechniken und ist mit einer Destillation mit nur einer Gleichgewichtsstufe vergleichbar.
- Die Co-Destillation ist eine Destillationsmethode, die bei Gemischen angewendet wird, deren zwei Komponenten nicht mischbar sind. Im Labor wird hierfür der Dean-Stark-Apparat verwendet, um Wasser aus Syntheseprodukten zu entfernen. Ein weiteres Beispiel ist der Bleidner-Apparat mit zwei siedenden Lösungsmitteln.
- Die Membrandestillation ist ein Destillationsverfahren, bei dem die Dämpfe eines zu trennenden Gemisches durch eine Membran geleitet werden, die selektiv eine Komponente des Gemisches durchlässt. Die treibende Kraft ist die Dampfdruckdifferenz. Sie bietet Anwendungsmöglichkeiten in der Meerwasserentsalzung und der Entfernung organischer und anorganischer Bestandteile.
Der Verfahrensschritt der Verdampfung kann auch als „Destillation“ bezeichnet werden:
- Bei der Rotationsverdampfung wird eine Vakuumdestillationsapparatur verwendet, um den Großteil des Lösungsmittels aus einer Probe zu entfernen. Typischerweise wird das Vakuum durch einen Wasserstrahlpumpenapparat oder eine Membranpumpe erzeugt .
- In a Kugelrohr apparatus a short-path distillation apparatus is typically used (generally in combination with a (high) vacuum) to distill high boiling (> 300 °C) compounds. The apparatus consists of an oven in which the compound to be distilled is placed, a receiving portion which is outside of the oven, and a means of rotating the sample. The vacuum is normally generated by using a high vacuum pump.
Other uses:
- Dry distillation or destructive distillation, despite the name, is not truly distillation, but rather a chemical reaction known as pyrolysis in which solid substances are heated in an inert or reducing atmosphere and any volatile fractions, containing high-boiling liquids and products of pyrolysis, are collected. The destructive distillation of wood to give methanol is the root of its common name – wood alcohol.
- Freeze distillation is an analogous method of purification using freezing instead of evaporation. It is not truly distillation, but a recrystallization where the product is the mother liquor, and does not produce products equivalent to distillation. This process is used in the production of ice beer and ice wine to increase ethanol and sugar content, respectively. It is also used to produce applejack. Unlike distillation, freeze distillation concentrates poisonous congeners rather than removing them; As a result, many countries prohibit such applejack as a health measure. Also, distillation by evaporation can separate these since they have different boiling points.
- Distillation by filtration: In early alchemy and chemistry, otherwise known as natural philosophy, a form of "distillation" by capillary filtration was known as a form of distillation at the time. In this, a series of cups or bowls were set upon a stepped support with a "wick" of cotton or felt-like material, which had been wetted with water or a clear liquid with each step dripping down through the wetted cloth through capillary action in succeeding steps, creating a "purification" of the liquid, leaving solid materials behind in the upper bowls and purifying the succeeding product through capillary action through the moistened cloth. This was called "distillatio" by filtration by those using the method.
Azeotropic process
Wechselwirkungen zwischen den Komponenten einer Lösung erzeugen einzigartige Eigenschaften, da die meisten Prozesse nichtideale Gemische betreffen, für die das Raoultsche Gesetz nicht gilt. Solche Wechselwirkungen können zu einem Azeotrop mit konstantem Siedepunkt führen , das sich wie eine reine Verbindung verhält (d. h. es siedet bei einer einzigen Temperatur anstatt in einem Siedebereich). In einem Azeotrop enthält die Lösung die jeweilige Komponente im gleichen Verhältnis wie der Dampf, sodass Verdampfung die Reinheit nicht verändert und Destillation keine Trennung bewirkt. Beispielsweise bildet 95,6% iges Ethanol (Massenanteil) in Wasser ein Azeotrop bei 78,1 °C.
Ist das Azeotrop für die Verwendung nicht ausreichend rein, gibt es verschiedene Verfahren, um es aufzubrechen und ein reineres Destillat zu erhalten. Diese Verfahren werden als azeotrope Destillation bezeichnet . Einige Verfahren erreichen dies durch „Überspringen“ der azeotropen Zusammensetzung (durch Zugabe einer weiteren Komponente zur Bildung eines neuen Azeotrops oder durch Variation des Drucks). Andere Verfahren basieren auf der chemischen oder physikalischen Entfernung oder Abtrennung der Verunreinigung. Um beispielsweise Ethanol auf über 95 % zu reinigen, kann ein Trockenmittel ( z . B. Kaliumcarbonat ) zugesetzt werden, um das lösliche Wasser in unlösliches Kristallwasser umzuwandeln . Auch Molekularsiebe werden häufig zu diesem Zweck eingesetzt.
Nicht mischbare Flüssigkeiten wie Wasser und Toluol bilden leicht Azeotrope. Diese Azeotrope werden üblicherweise als niedrigsiedende Azeotrope bezeichnet, da ihr Siedepunkt unter dem der reinen Komponenten liegt. Temperatur und Zusammensetzung des Azeotrops lassen sich ohne Anwendung des Raoultschen Gesetzes leicht aus dem Dampfdruck der reinen Komponenten vorhersagen. In einer Destillationsapparatur kann das Azeotrop leicht durch einen Flüssig-Flüssig-Abscheider (Dekanter) getrennt werden, der die beiden über Kopf kondensierten Flüssigkeitsschichten trennt. Nur eine der beiden Flüssigkeitsschichten wird in die Destillationsapparatur zurückgeführt.
Es existieren auch hochsiedende Azeotrope, wie beispielsweise eine 20-prozentige (Gew.-%) Mischung aus Salzsäure und Wasser. Wie der Name schon sagt, ist der Siedepunkt des Azeotrops höher als der Siedepunkt einer der reinen Komponenten.
Aufbrechen eines Azeotrops durch unidirektionale Druckmanipulation
Die Siedepunkte der Komponenten eines Azeotrops überlappen sich und bilden ein Band. Durch Anlegen eines Vakuums oder Überdrucks an ein Azeotrop lässt sich der Siedepunkt einer Komponente gegenüber der anderen verschieben, indem man die unterschiedlichen Dampfdruckkurven der beiden Komponenten ausnutzt. Die Kurven können sich zwar am azeotropen Punkt überlappen, bleiben aber entlang der Druckachse beidseits des azeotropen Punktes wahrscheinlich nicht identisch. Ist die Verschiebung groß genug, überlappen sich die beiden Siedepunkte nicht mehr, und das azeotrope Band verschwindet.
Mit dieser Methode kann auf die Zugabe anderer Chemikalien bei einer Destillation verzichtet werden, allerdings gibt es zwei mögliche Nachteile.
Bei Unterdruck wird Energie für eine Vakuumquelle benötigt, und die reduzierten Siedepunkte der Destillate erfordern einen kühleren Kondensatorbetrieb, um den Verlust von Destillatdämpfen an die Vakuumquelle zu verhindern. Ein erhöhter Kühlbedarf erfordert häufig zusätzliche Energie und gegebenenfalls neue Geräte oder einen Wechsel des Kühlmittels.
Alternativ dazu, wenn Überdrücke erforderlich sind, können keine Standard-Glaswaren verwendet werden, Energie muss für die Druckerzeugung aufgewendet werden und es besteht eine höhere Wahrscheinlichkeit für das Auftreten von Nebenreaktionen bei der Destillation, wie z. B. Zersetzung, aufgrund der höheren Temperaturen, die zum Erreichen des Siedepunkts erforderlich sind.
Bei einer unidirektionalen Destillation ist eine Druckänderung in eine Richtung erforderlich, entweder positiv oder negativ.
Druckwechseldestillation
Die Druckwechseldestillation ist im Wesentlichen die gleiche wie die unidirektionale Destillation, die zum Aufbrechen azeotroper Gemische verwendet wird, jedoch können hier sowohl positive als auch negative Drücke eingesetzt werden .
Dies verbessert die Selektivität der Destillation und ermöglicht es Chemikern, die Destillation zu optimieren, indem sie extreme Druck- und Temperaturverhältnisse vermeiden, die Energie verschwenden. Dies ist insbesondere für kommerzielle Anwendungen von Bedeutung.
Ein Beispiel für die Anwendung der Druckwechseldestillation ist die industrielle Reinigung von Ethylacetat nach dessen katalytischer Synthese aus Ethanol .
Industrieller Prozess
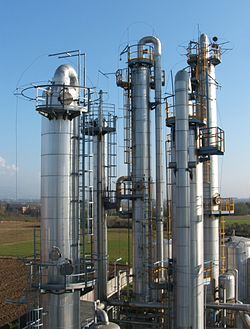
Zu den großtechnischen industriellen Destillationsanwendungen zählen sowohl diskontinuierliche als auch kontinuierliche fraktionierte Destillation, Vakuumdestillation, azeotrope Destillation, Extraktionsdestillation und Wasserdampfdestillation. Die am weitesten verbreiteten industriellen Anwendungen der kontinuierlichen, stationären fraktionierten Destillation finden sich in Erdölraffinerien , petrochemischen und chemischen Anlagen sowie Erdgasaufbereitungsanlagen .
Zur Kontrolle und Optimierung der industriellen Destillation wurde ein standardisiertes Laborverfahren, ASTM D86, etabliert. Dieses Prüfverfahren erstreckt sich auf die atmosphärische Destillation von Erdölprodukten mithilfe einer Labor-Batch-Destillationsanlage, um die Siedebereichseigenschaften von Erdölprodukten quantitativ zu bestimmen.
Die industrielle Destillation [ 40 ] [ 49 ] erfolgt typischerweise in großen, vertikalen, zylindrischen Kolonnen, sogenannten Destillationstürmen oder Destillationskolonnen. Deren Durchmesser reichen von etwa 0,65 bis 16 Metern (2 Fuß 2 Zoll bis 52 Fuß 6 Zoll), die Höhe von etwa 6 bis 90 Metern (20 bis 295 Fuß) oder mehr. Bei Prozesszulauf mit unterschiedlicher Zusammensetzung, wie beispielsweise bei der Rohöldestillation , ermöglichen Flüssigkeitsauslässe in regelmäßigen Abständen entlang der Kolonne die Entnahme verschiedener Fraktionen oder Produkte mit unterschiedlichen Siedepunkten oder Siedebereichen. Die „leichtesten“ Produkte (mit dem niedrigsten Siedepunkt) verlassen die Kolonne oben, die „schwersten“ Produkte (mit dem höchsten Siedepunkt) unten und werden oft als Sumpfprodukt bezeichnet.

Industrielle Destillationskolonnen nutzen den Rückfluss, um eine vollständigere Produkttrennung zu erreichen. Der Rückfluss bezeichnet den Anteil des kondensierten Kopfprodukts einer Destillations- oder Fraktionierungskolonne, der in den oberen Teil der Kolonne zurückgeführt wird, wie im schematischen Diagramm einer typischen, großtechnischen industriellen Destillationskolonne dargestellt. Innerhalb der Kolonne sorgt die abwärts strömende Rückflussflüssigkeit für die Kühlung und Kondensation der aufwärts strömenden Dämpfe und erhöht so die Effizienz der Destillationskolonne. Je mehr Rückfluss bei einer gegebenen Anzahl theoretischer Trennstufen zur Verfügung steht , desto besser trennt die Kolonne niedrigsiedende von hochsiedenden Stoffen. Umgekehrt gilt: Je mehr Rückfluss für eine gewünschte Trennung zur Verfügung steht, desto weniger theoretische Trennstufen sind erforderlich. Chemieingenieure müssen die Kombination aus Rückflussrate und Trennstufenzahl wählen, die für die in der Destillationskolonne zu reinigenden Produkte sowohl wirtschaftlich als auch physikalisch realisierbar ist.
Derartige industrielle Fraktionierkolonnen werden auch in der kryogenen Luftzerlegung eingesetzt , um flüssigen Sauerstoff , flüssigen Stickstoff und hochreines Argon zu erzeugen . Die Destillation von Chlorsilanen ermöglicht zudem die Herstellung von hochreinem Silizium für die Verwendung in Halbleitern .
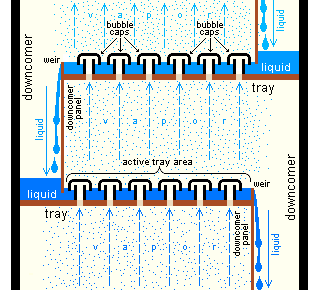
Die Auslegung und der Betrieb einer Destillationskolonne hängen von der Zulaufmenge und den gewünschten Produkten ab. Bei einer einfachen, binären Zulaufmenge können analytische Methoden wie die McCabe-Thiele-Methode [ 40 ] [ 50 ] oder die Fenske-Gleichung [ 40 ] angewendet werden. Bei einer Mehrkomponenten-Zulaufmenge werden Simulationsmodelle sowohl für die Auslegung als auch für den Betrieb verwendet. Darüber hinaus ist der Wirkungsgrad der Dampf-Flüssigkeits-Kontaktvorrichtungen (auch „Böden“ genannt) in Destillationskolonnen typischerweise geringer als der einer theoretischen, 100 % effizienten Gleichgewichtsstufe . Daher benötigt eine Destillationskolonne mehr Böden als die Anzahl der theoretischen Dampf-Flüssigkeits-Gleichgewichtsstufen. Zur Abschätzung der Bodenwirkungsgrade wurden verschiedene Modelle entwickelt.
In modernen industriellen Anwendungen wird in Kolonnen anstelle von Böden ein Füllmaterial verwendet, wenn geringe Druckverluste erforderlich sind. Weitere Faktoren, die für Füllkörper sprechen, sind: Vakuumsysteme, Kolonnen mit kleinem Durchmesser, korrosive Systeme, Systeme mit Schaumbildungsneigung, Systeme mit geringem Flüssigkeitsgehalt und Batch-Destillation. Umgekehrt sprechen folgende Faktoren für Kolonnen mit Böden : Feststoffe im Zulauf, hohe Flüssigkeitsdurchsätze, große Kolonnendurchmesser, komplexe Kolonnen, Kolonnen mit stark variierender Zulaufzusammensetzung, Kolonnen mit chemischer Reaktion, Absorptionskolonnen, Kolonnen mit begrenzter Tragfähigkeit des Fundaments, niedriger Flüssigkeitsdurchsatz, großes Regelverhältnis und Prozesse mit Druckstößen.
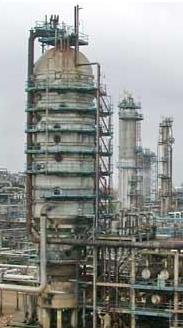
Das Packungsmaterial kann entweder zufällig verteilt oder als Schüttpackung (25–76 mm breit) wie Raschig-Ringe oder strukturiertes Blech vorliegen . Flüssigkeiten benetzen die Oberfläche der Packung, und die Dämpfe strömen über diese benetzte Oberfläche, wo der Stoffaustausch stattfindet. Im Gegensatz zur herkömmlichen Bodendestillation, bei der jeder Boden einen separaten Punkt des Dampf-Flüssigkeits-Gleichgewichts darstellt, ist die Dampf-Flüssigkeits-Gleichgewichtskurve in einer Füllkörperkolonne stetig. Bei der Modellierung von Füllkörperkolonnen ist es jedoch hilfreich, eine Anzahl „theoretischer Stufen“ zu berechnen, um die Trenneffizienz der Füllkörperkolonne im Vergleich zu herkömmlichen Böden zu beschreiben. Unterschiedlich geformte Packungen weisen unterschiedliche Oberflächen und Hohlräume zwischen den Packungselementen auf. Beide Faktoren beeinflussen die Leistung der Packung.
Neben der Form und Oberfläche der Packung beeinflusst auch die Verteilung von Flüssigkeit und Dampf beim Eintritt in das Schüttbett die Leistung von Schütt- oder Strukturpackungen. Die Anzahl der theoretischen Trennstufen, die für eine bestimmte Trennung erforderlich sind, wird anhand eines spezifischen Dampf-Flüssigkeits-Verhältnisses berechnet. Sind Flüssigkeit und Dampf beim Eintritt in das Schüttbett nicht gleichmäßig über die Oberfläche des Turms verteilt, stimmt das Flüssigkeit-Flüssigkeits-Dampf-Verhältnis im Schüttbett nicht, und die gewünschte Trennung wird nicht erreicht. Die Packung scheint nicht ordnungsgemäß zu funktionieren. Die Höhe, die einem theoretischen Boden entspricht (HETP), ist größer als erwartet. Das Problem liegt nicht in der Packung selbst, sondern in der ungleichmäßigen Verteilung der Fluide beim Eintritt in das Schüttbett. Flüssigkeitsungleichverteilungen sind häufiger die Ursache als Dampfungleichverteilungen. Die Auslegung der Flüssigkeitsverteiler für die Zufuhr von Zulauf und Rücklauf in ein Schüttbett ist entscheidend für die maximale Effizienz der Packung. Methoden zur Bewertung der Effektivität eines Flüssigkeitsverteilers hinsichtlich der gleichmäßigen Verteilung der Flüssigkeit beim Eintritt in ein Schüttbett sind in der Fachliteratur beschrieben. [ 52 ] [ 53 ] Zu diesem Thema wurden umfangreiche Arbeiten von Fractionation Research, Inc. (allgemein bekannt als FRI) durchgeführt. [ 54 ]
Mehrfacheffekt-Destillation
Ziel der Mehrfacheffektverdampfung ist die Steigerung der Energieeffizienz des Verfahrens, beispielsweise bei der Entsalzung oder in einigen Fällen als eine Stufe der Reinstwasserherstellung . Die Anzahl der Stufen ist umgekehrt proportional zur Ausbeute an gewonnenem Wasser (kWh/m³) und bezieht sich auf das pro Energieeinheit gewonnene Wasservolumen im Vergleich zur Einfacheffektverdampfung. Eine Stufe entspricht etwa 636 kWh/ m³ .
- Wie im Artikel erwähnt, können durch mehrstufige Flash-Destillation mit thermischer Energiezufuhr mehr als 20 Effekte erzielt werden.
- Dampfkompressionsverdampfung – Laut Herstellern können kommerzielle Großanlagen mit elektrischer Energiezufuhr rund 72 Verdampfungsstufen erreichen.
Es gibt viele weitere Arten von Mehrfacheffektverdampfungsverfahren, darunter eines, das einfach als Mehrfacheffektverdampfung (MED) bezeichnet wird und bei dem mehrere Kammern mit dazwischenliegenden Wärmetauschern eingesetzt werden.
In der Lebensmittelverarbeitung
Getränke
Kohlenhydrathaltige Pflanzenmaterialien werden fermentiert, wodurch eine verdünnte Ethanol-Lösung entsteht. Spirituosen wie Whisky und Rum werden durch Destillation dieser Ethanol-Lösungen hergestellt. Im Kondensat sammeln sich neben Ethanol weitere Bestandteile wie Wasser, Ester und andere Alkohole, die für den Geschmack des Getränks verantwortlich sind. Einige dieser Getränke werden anschließend in Holzfässern oder anderen Behältern gelagert, wodurch sie weitere Aromastoffe und charakteristische Aromen aufnehmen.
Galerie
 In den Anfängen der Chemie wurden Retorten als Laborgeräte ausschließlich für Destillationsprozesse verwendet.
 Eine einfache Vorrichtung zur Destillation von trockenem und sauerstofffreiem Toluol .
 Diagramm einer Vakuumdestillationskolonne im industriellen Maßstab, wie sie üblicherweise in Ölraffinerien verwendet wird
 Ein Rotationsverdampfer ist durch die Anwendung eines Vakuums in der Lage, Lösungsmittel bei niedrigeren Temperaturen schneller zu destillieren .
 Destillation mit einer Apparatur im Halbmikromaßstab. Die nahtlose Konstruktion macht das Zusammenfügen von Teilen überflüssig. Der birnenförmige Kolben ermöglicht die vollständige Destillation des Destillats, im Vergleich zu einem gleich großen Rundkolben . Das geringe Rückstandsvolumen verhindert Verluste. Ein Destillierkolben leitet die verschiedenen Destillate in drei Auffangkolben. Bei Bedarf kann die Destillation mithilfe des Vakuumadapters am Destillierkolben unter Vakuum durchgeführt werden.
Siehe auch
- Atmosphärische Destillation von Rohöl
- Klyssus
- Duftextraktion
- Niedertemperaturdestillation
- Mikrodestillerie
- Sublimation
- Dixon-Ringe
- Zufällige Säulenpackung
Referenzen
- ^ a b c Harwood, Laurence M.; Moody, Christopher J. (1. Januar 1990), Experimental Organic Chemistry: Principles and Practice (Illustrated ed.), Blackwell Scientific Publications, OL 1854286W , Wikidata Q107313989 , abgerufen am 22. Juni 2021 – via Internet Archive
- ^ JD Seader, EJ Henley und DK Roper, Separation Process Principles, Wiley, 3. Auflage, 2011.
- ^ DS Sholl und RP Lively, Nature, 2016, 532, 435–437.
- ^ Schaschke, C., 2014. A Dictionary of Chemical Engineering. Oxford University Press.
- ^ 2019. Destillation: Das historische Symbol der Chemieingenieurwissenschaften. Universität Toledo. URL: https://www.utoledo.edu/engineering/chemical-engineering/distillation.html (Archiviert am 14. April 2021 im Internet Archive).
- ^ 2017. Produkte aus Erdöl. Ranken Energy Corporation. URL https://www.ranken-energy.com/index.php/products-made-from-petroleum/ Archiviert am 16. April 2021 im Internet Archive (Wayback Machine).
- ^ Levey, Martin (1959). Chemie und chemische Technologie im alten Mesopotamien . Elsevier . S. 36.
Wie bereits erwähnt, finden sich die schriftlichen Belege für die sumerisch-babylonische Destillation in einer Gruppe akkadischer Tontafeln, die Parfümherstellungsprozesse beschreiben und auf ca. 1200 v. Chr. datiert sind.
- ^ Fairley, T. (1907). „Die Frühgeschichte der Destillation“ . Journal of the Institute of Brewing . 13 (6): 559–582 . doi : 10.1002/j.2050-0416.1907.tb02205.x .
- ^ Kockmann, Norbert (2014). „Geschichte der Destillation“. In: Andrzej, Górak; Sorensen, Eva (Hrsg.). Destillation: Grundlagen und Prinzipien . Academic Press. S. 1–43 . doi : 10.1016/B978-0-12-386547-2.00001-6 . ISBN 978-0-12-386547-2Die
- ^ Forbes, RJ (1948) [Nachdruck 1970]. Eine kurze Geschichte der Destillationskunst: Von den Anfängen bis zum Tod von Cellier Blumenthal . BRILL . S. 15. ISBN 978-90-04-00617-1Die
{{cite book}}: ISBN / Date incompatibility (help) - ^ Aristoteles. (1952) [ca. 340 v. Chr.]. Meteorologica (in Altgriechisch und Englisch). Übersetzt von Lee, HDP. Harvard University Press. S. 2.3, 358b.
- ^ Forbes, RJ (1948) [Nachdruck 1970]. Eine kurze Geschichte der Destillationskunst: Von den Anfängen bis zum Tod von Cellier Blumenthal . BRILL . S. 14. ISBN 978-90-04-00617-1Die
{{cite book}}: ISBN / Date incompatibility (help) - ^ Gildemeister, E.; Hoffman, Fr.; übersetzt von Edward Kremers (1913). Die flüchtigen Öle . Band 1. New York: Wiley. S. 203.
- ^ Bryan H. Bunch; Alexander Hellemans (2004). Die Geschichte der Wissenschaft und Technik . Houghton Mifflin Harcourt. S. 88. ISBN 978-0-618-22123-3Die
- ^ Berthelot, Marcelin (1887–1888) Collection des anciens alchimistes grecs . 3 Bd., Paris, S. 161
- ^ a b Forbes, Robert J. (1. Dezember 1970). Eine kurze Geschichte der Destillationskunst: Von den Anfängen bis zum Tod von Cellier Blumenthal (2. Aufl.). Leiden: Brill Publishers . ISBN 978-90-04-00617-1. LCCN 71879886 . OCLC 1060799375 . OL 13686623M . Wikidata Q107312970 – über Google Books .
- ^ Taylor, F. (1945). „Die Entwicklung der Destille“. Annals of Science . 5 (3): 185. doi : 10.1080/00033794500201451 .
- ^ Berthelot, MPEM (1893). „Die Entdeckung des Alkohols und der Destillation“ . The Popular Science Monthly . XLIII : 85–94 . Archiviert vom Original am 29. November 2017.
- ^ John Marshall , Taxila , 2 : 420 (Archiviert am 13. Dezember 2022 in der Wayback Machine , 1951)
- ^ a b Allchin, Frank Raymond (1979). "Indien: Die uralte Heimat der Destillation?". Man . 14 (1): 55– 63. doi : 10.2307/2801640 .
- ^ Javed Husain, „Die sogenannte ‚Destillerie‘ in Shaikhan Dheri – Eine Fallstudie“, Journal of the Pakistan Historical Society 41 :3:289-314 (1. Juli 1993)
- ^ Habib, Irfan (2011), Wirtschaftsgeschichte des mittelalterlichen Indiens, 1200–1500 . Pearson Education . S. 55. ISBN 9788131727911
- ^ a b c Haw, Stephen G. (2012). „Wein, Weib und Gift“ . Marco Polo in China . Routledge. S. 147–148 . ISBN 978-1-134-27542-7Die frühestmögliche Periode scheint die Östliche Han-Dynastie zu sein ...
die wahrscheinlichste Periode für den Beginn der eigentlichen Destillation von Spirituosen zum Trinken in China ist die Jin- und Südliche Song-Dynastie.
- ^ Kraus, Paul (1942–1943). Jâbir ibn Hayyân: Beitrag zur Geschichte der wissenschaftlichen Ideen im Islam. I. Le corpus des écrits jâbiriens. II. Jâbir und die griechische Wissenschaft . Kairo: Institut Français d'Archéologie Orientale. ISBN 9783487091150OCLC 468740510 .
{{cite book}}: ISBN / Date incompatibility (help)Band II, S. 5. Zur Zuschreibung der lateinischen Übersetzung an Gerhard von Cremona siehe Burnett, Charles (2001). „The Coherence of the Arabic-Latin Translation Program in Toledo in the Twelfth Century“. Science in Context . 14 ( 1–2 ): 249–288 . doi : 10.1017/S0269889701000096 . S2CID 143006568 . S. 280; Moureau, Sébastien (2020). „Min al-kīmiyāʾ ad alchimiam. Die Überlieferung der Alchemie von der arabisch-muslimischen Welt in den lateinischen Westen im Mittelalter“ . Micrologus . 28 : 87–141 . hdl : 2078.1/211340 .S. 106, 111. - ^ Newman, William R. (2000). „Alchemie, Analyse und Experiment“ . In: Holmes, Frederic L.; Levere, Trevor H. (Hrsg.). Instrumente und Experimente in der Geschichte der Chemie . Cambridge: MIT Press. S. 35–54 . ISBN 9780262082822DieP. 44. Zum De anima in arte alkimiae siehe weiter Moureau, Sébastien (2016). Le De anima alchimique du pseudo-Avicenne. Bd. 1: Etüde. Bd. 2: Édition critique et traduction annotée . Micrologus-Bibliothek. Bd. 76. Florenz: SISMEL/Edizioni del Galluzzo. ISBN 978-88-8450-716-7Die
- ^ al-Hassan, Ahmad Y. (2009). „Alkohol und die Destillation von Wein in arabischen Quellen aus dem 8. Jahrhundert“. Studien zur al-Kimya': Kritische Fragen der lateinischen und arabischen Alchemie und Chemie . Hildesheim: Georg Olms Verlag. S. 283–298 .(Derselbe Inhalt ist auch auf der Website des Autors verfügbar. Archiviert am 29. Dezember 2015 bei Wayback Machine ); vgl. Berthelot, Marcellin ; Houdas, Octave V. (1893). La Chimie au Moyen Âge . Bd. I– III. Paris: Imprimerie nationale.Band I, S. 141, 143.
- ^ Multhauf, Robert P. (1966). Die Ursprünge der Chemie . London: Oldbourne. ISBN 9782881245947DieS. 204–206.
- ^ Holmyard, Eric John (1957). Alchemie . Harmondsworth: Penguin Books. ISBN 978-0-486-26298-7Die
{{cite book}}: ISBN / Date incompatibility (help)S. 51–52. - ^ Braunschweig, Hieronymus (1500). Liber de arte destillandi de simplicibus [ Das Buch der Destillationskunst aus einfachen Zutaten ] (auf Deutsch).
- „ Das sind die 5 ältesten Unternehmen Europas. Schon mal von einem davon gehört?“ Bored Panda . 28. Dezember 2018. Abgerufen am 28. Juli 2024 .
- ^ French, John (1651). Die Kunst der Destillation . London: Richard Cotes.
- ^ „Destillation“. Industrial & Engineering Chemistry . 28 (6): 677. 1936. doi : 10.1021/ie50318a015 .
- ^ „Versiegelungstechnik“ . Kupfer-Alembic . Archiviert vom Original am 4. November 2012.
- ^ Traditionelle Alembic Pot Still, archiviert am 21. November 2006 in der Wayback Machine , abgerufen am 16. November 2006.
- ^ a b Othmer, DF (1982) „Destillation – Some Steps in its Development“, in WF Furter (Hrsg.) A Century of Chemical Engineering . ISBN 0-306-40895-3
- ^ GB 5974 , Coffey, A. , „Apparatus for Brewing and Distilling“, veröffentlicht am 5. August 1830, herausgegeben am 5. Februar 1831 ; Bild archiviert am 4. Februar 2017 im Internet Archive.
- ^ US 198699 , Solvay, Ernest , "Verbesserung der Ammoniak-Soda-Herstellung", veröffentlicht am 2. Juni 1876, herausgegeben am 25. Dezember 1877
- ^ „Die Wüsten zum Blühen bringen: Die Natur nutzen, um uns von der Dürre zu befreien“, Podcast und Transkript von Distillations, Folge 239. Science History Institute . 19. März 2019. Abgerufen am 27. August 2019 .
- ^ ST07 Trennung von Flüssig-Flüssig-Gemischen (Lösungen) , DIDAC von IUPAC
- ^ a b c d Perry, Robert H.; Green, Don W. (1984). Perry's Chemical Engineers' Handbook (6. Aufl.). McGraw-Hill. ISBN 978-0-07-049479-4Die
- ^ Fraktionierte Destillation . fandm.edu
- ^ Spinning Band Distillation ( Archiviert am 25. August 2006 im Internet Archive ). B/R Instrument Corporation (abgerufen am 8. September 2006).
- ^ GmbH, UIC „Kurzwegdestillatoren“ . uic-gmbh.de . Abgerufen am 6. Februar 2026 .
- ^ Kravchenko, AI (2011). „Зонная дистилляция: новый METOD рафинирования“ [Zonendestillation: eine neue Methode der Raffination]. Probleme der Atomwissenschaft und -technologie (auf Russisch). 6 (19): 24–26 .
- ^ Kravchenko, AI (2014). „Zonendestillation: Begründung“ . Probleme der Atomwissenschaft und -technik . 1 (20): 64–65 .
- ^ Kravchenko, AI (2014). „Разработка перспективных схем зонной дистилляции“ [Entwurf fortgeschrittener Prozesse der Zonendestillation]. Perspectivenye Materialy (auf Russisch) (7): 68–72 .
- ^ Kolesnichenko, IV; Goloverda, GZ; Kolesnichenko, VL (2020). „Eine vielseitige Methode zur Lösungsmittelentfernung bei Umgebungstemperatur“ . Organic Process Research & Development . 24 (1): 25–31 . doi : 10.1021/acs.oprd.9b00368 . PMC 8174813. PMID 34092997 .
- ^ Kolesnichenko, VL; Goloverda, GZ; Kolesnichenko, IV; Wang, G. „Verfahren zur Lösungsmittelentfernung bei Umgebungstemperaturen – Kryovap“ . US-Patent . 2021/0178287 Al.
- ^ Kister, Henry Z. (1992). Destillationsdesign (1. Aufl.). McGraw-Hill. ISBN 978-0-07-034909-4Die
- ^ Seader, JD; Henley, Ernest J. (1998). Trennverfahrensprinzipien . New York: Wiley. ISBN 978-0-471-58626-5Die
- ^ Webseite des Energy Institute, archiviert am 12. Oktober 2007 im Internetarchiv (Wayback Machine) . Resources.schoolscience.co.uk. Abgerufen am 20. April 2014.
- ^ Moore, F., Rukovena, F. (August 1987) Random Packing, Vapor and Liquid Distribution: Liquid and gas distribution in commercial packed towers , Chemical Plants & Processing, Edition Europe, pp. 11–15
- ^ Spiegel, L. (2006). „Eine neue Methode zur Beurteilung der Qualität von Flüssigkeitsverteilern“. Chemical Engineering and Processing . 45 (11): 1011. Bibcode : 2006CEPPI..45.1011S . doi : 10.1016/j.cep.2006.05.003 .
- ^ Kunesh, John G.; Lahm, Lawrence; Yanagi, Takashi (1987). „Experimente im kommerziellen Maßstab, die Einblicke in Füllkörperkolonnenverteiler liefern“. Industrial & Engineering Chemistry Research . 26 (9): 1845. doi : 10.1021/ie00069a021 .
Weiterführende Literatur
- Allchin, FR (März 1979). „Indien: Die uralte Heimat der Destillation?“. Man . 14 (1): 55–63 . doi : 10.2307/2801640 . JSTOR 2801640 .
- Geankoplis, Christie John (2003). Transportprozesse und Trennverfahrensprinzipien (4. Aufl.). Prentice Hall. ISBN 978-0-13-101367-4Die
- Needham, Joseph (1980). Wissenschaft und Zivilisation in China . Cambridge University Press. ISBN 0-521-08573-XDie
Externe Links
- Alkoholdestillation
- Fallstudie: Erdöldestillation
- „Daten zum binären Dampf-Flüssigkeits-Gleichgewicht“ (durchsuchbare Datenbank) . Chemical Engineering Research Information Center . Abgerufen am 5. Mai 2007 .