Die organische Photochemie umfasst organische Reaktionen , die durch Lichteinwirkung induziert werden. [ 1 ] [ 2 ] Die Absorption von ultraviolettem Licht durch organische Moleküle führt häufig zu Reaktionen. Anfänglich nutzte man Sonnenlicht, heute kommen UV-Lampen oder alternativ Lampen für sichtbares Licht in Kombination mit einem Photokatalysator zum Einsatz. Die organische Photochemie hat sich als äußerst nützliches Synthesewerkzeug erwiesen. Komplexe organische Produkte lassen sich auf einfache Weise gewinnen. Die Entwicklung von LEDs hat die Durchführung und Zugänglichkeit organischer photochemischer Reaktionen deutlich verbessert.
Geschichte
Frühe Beispiele wurden oft durch die Beobachtung von Ausfällungen oder Farbveränderungen in Proben entdeckt, die Sonnenlicht ausgesetzt waren. Der erste beschriebene Fall wurde von Ciamician dokumentiert , der berichtete, dass Sonnenlicht Santonin in ein gelbes Photoprodukt umwandelte: [ 3 ]

Ein frühes Beispiel für ein Präzipitat war die Photodimerisierung von Anthracen , die von Yulii Fedorovich Fritzsche charakterisiert und von Elbs bestätigt wurde. [ 4 ] Ähnliche Beobachtungen konzentrierten sich auf die Dimerisierung von Zimtsäure zu Truxillsäure . Viele Photodimere sind inzwischen bekannt, z. B. Pyrimidindimer , Thiophosgen und Diamantan .
Ein weiteres Beispiel wurde 1956 von Egbert Havinga entdeckt. [ 5 ] Das kuriose Ergebnis war die Aktivierung bei der Photolyse durch eine meta-Nitrogruppe im Gegensatz zur üblichen Aktivierung durch ortho- und para-Gruppen.

Die organische Photochemie erfuhr mit der Entwicklung der Woodward-Hoffmann-Regeln einen Aufschwung . [ 6 ] [ 7 ] Diese Regeln helfen beispielsweise, den photochemisch induzierten elektrocyclischen Ringschluss von Hexa-2,4-dien zu erklären, der disrotatorisch abläuft.

Organische Reaktionen, die diesen Regeln gehorchen, werden als symmetrieerlaubt bezeichnet. Reaktionen, die den umgekehrten Verlauf nehmen, sind symmetrieverboten und benötigen, falls sie überhaupt stattfinden, wesentlich mehr Energie.
Wichtigste Reaktionen
Organische photochemische Reaktionen werden im Kontext der relevanten angeregten Zustände erklärt . [ 8 ] [ 9 ]
Parallel zu den oben beschriebenen Strukturuntersuchungen wurde der Einfluss der Spinmultiplizität – Singulett vs. Triplett – auf die Reaktivität untersucht. Die Bedeutung angeregter Triplettzustände wurde hervorgehoben. Tripletts sind tendenziell langlebiger als Singuletts und weisen eine niedrigere Energie als Singuletts gleicher Konfiguration auf. Tripletts können entstehen durch (A) Umwandlung der anfänglich gebildeten Singuletts oder durch (B) Wechselwirkung mit einem energiereicheren Triplett (Sensibilisierung).
Triplettreaktionen können unterdrückt werden. [ 10 ]
Zu den gängigen organischen photochemischen Reaktionen gehören: Norrish Typ I , Norrish Typ II , die Racemisierung optisch aktiver Biphenyle, die Cyclohexadienon-Umlagerung Typ A, die Cyclohexenon-Umlagerung Typ B, die Di- π -Methan-Umlagerung , die Bicyclo[3.1.0]hexanon-Umlagerung Typ B zu Phenolen, photochemische elektrocyclische Prozesse, die Umlagerung von Epoxyketonen zu β-Diketonen, die Ringöffnung von Cyclopropylketonen, die Heterolyse von 3,5-Dimethoxybenzylderivaten und photochemische Cyclisierungen von Dienen.
Praktische Überlegungen

Die Reaktanten der Photoreaktionen können sowohl gasförmig als auch flüssig sein. [ 11 ] Im Allgemeinen ist es notwendig, die Reaktanten nahe an die Lichtquelle zu bringen, um eine möglichst hohe Lichtausbeute zu erzielen . Zu diesem Zweck kann das Reaktionsgemisch entweder direkt oder in einem Durchfluss-Seitenarm eines Reaktors mit einer geeigneten Lichtquelle bestrahlt werden. [ 12 ]
Ein Nachteil photochemischer Prozesse ist die geringe Effizienz der Umwandlung elektrischer Energie in Strahlungsenergie der benötigten Wellenlänge . Zusätzlich zur Strahlung erzeugen Lichtquellen viel Wärme, die wiederum Kühlenergie erfordert. Darüber hinaus emittieren die meisten Lichtquellen polychromatisches Licht, obwohl nur monochromatisches Licht benötigt wird. [ 13 ] Eine hohe Quantenausbeute kompensiert diese Nachteile jedoch.
Das Arbeiten bei niedrigen Temperaturen ist vorteilhaft, da Nebenreaktionen vermieden werden (da die Selektivität erhöht wird) und die Ausbeute erhöht wird (da gasförmige Reaktanten weniger aus dem Lösungsmittel ausgetrieben werden).
Die Ausgangsmaterialien können vor der Reaktion mitunter so weit abgekühlt werden, dass die Reaktionswärme ohne weitere Kühlung des Gemisches absorbiert wird. Bei gasförmigen oder niedrigsiedenden Ausgangsmaterialien ist das Arbeiten unter Überdruck erforderlich. Aufgrund der Vielzahl möglicher Rohstoffe wurden zahlreiche Verfahren beschrieben. [ 14 ] [ 15 ] Großtechnische Reaktionen werden üblicherweise in Rührkesselreaktoren , Blasensäulenreaktoren oder Rohrreaktoren durchgeführt, gefolgt von einer Weiterverarbeitung je nach Zielprodukt. [ 16 ] Im Rührkesselreaktor ist die Lampe (meist länglich-zylindrisch geformt) mit einem Kühlmantel versehen und in die Reaktionslösung eingetaucht. Rohrreaktoren bestehen aus Quarz- oder Glasrohren, die von außen bestrahlt werden. Die Verwendung eines Rührkesselreaktors hat den Vorteil, dass kein Licht an die Umgebung verloren geht. Allerdings nimmt die Lichtintensität mit zunehmendem Abstand von der Lichtquelle aufgrund der Absorption durch die Reaktanten rasch ab. [ 12 ]
Der Einfluss der Strahlung auf die Reaktionsgeschwindigkeit lässt sich häufig durch ein Potenzgesetz darstellen, das auf der Quantenstromdichte basiert, d. h. dem Mol Lichtquant (früher in der Einheit Einstein gemessen ) pro Fläche und Zeit. Ein Ziel bei der Auslegung von Reaktoren ist daher die Bestimmung der wirtschaftlich günstigsten Dimensionierung im Hinblick auf eine Optimierung der Quantenstromdichte. [ 17 ]
Fallstudien
[2+2] Cycloadditionen
Olefine dimerisieren bei UV-Bestrahlung. [ 18 ]
4,4-Diphenylcyclohexadienon-Umlagerung
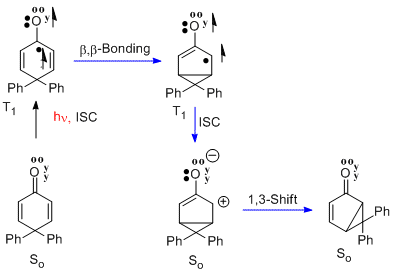
Eine ähnliche Reaktion wie die Umwandlung von Santonin zu Lumisantonin verläuft bei der Umlagerung von 4,4-Diphenylcyclohexadienon [ 9 ]. Hierbei durchläuft der n-π* -Triplett -Anregungszustand dieselbe β-β-Bindung. Anschließend erfolgt ein Intersystem Crossing (ISC) zum Singulett-Grundzustand, der als Zwitterion vorliegt . Im letzten Schritt lagert sich das Molekül zum bicyclischen Photoprodukt um. Diese Reaktion wird als Cyclohexadienon-Umlagerung vom Typ A bezeichnet.
4,4-Diphenylcyclohexenon
Um weitere Belege für den Mechanismus des Dienons mit Bindung zwischen den beiden Doppelbindungen zu liefern, wird hier der Fall von 4,4-Diphenylcyclohexenon vorgestellt. Es zeigt sich, dass die Umlagerung deutlich anders verläuft; demnach sind für eine Umlagerung vom Typ A zwei Doppelbindungen erforderlich. Bei nur einer Doppelbindung wandert eine der Phenylgruppen, ursprünglich an C-4, zu C-3 (d. h. zum β-Kohlenstoffatom). [ 19 ]
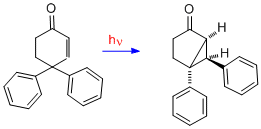
Trägt eine der Arylgruppen eine para-Cyano- oder para-Methoxygruppe, wandert diese substituierte Arylgruppe bevorzugt. [ 20 ] Die Untersuchung der alternativen Phenonium-artigen Spezies, bei der eine Arylgruppe begonnen hat, zum β-Kohlenstoffatom zu wandern, zeigt die stärkere Elektronendelokalisierung bei einem para-substituierten Arylrest und somit einen stabileren Wanderungsweg.

π - π * Reaktivität
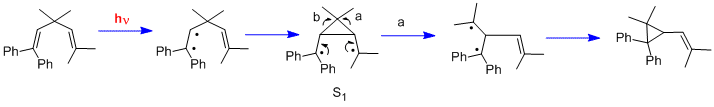
Eine weitere Art photochemischer Reaktion ist die Di- π -Methan-Umlagerung . [ 21 ] Zwei weitere frühe Beispiele waren die Umlagerung von 1,1,5,5-Tetraphenyl-3,3-dimethyl-1,4-pentadien (dem „Mariano“-Molekül) [ 22 ] und die Umlagerung von Barrelen zu Semibullvalen . [ 23 ] Im Gegensatz zu den Cyclohexadienon-Reaktionen, die n- π *-angeregte Zustände nutzen, verwenden die Di- π -Methan-Umlagerungen π - π *-angeregte Zustände.
Verwandte Themen
Photoredoxkatalyse
Bei der Photoredoxkatalyse wird ein Photon von einem Sensibilisator (Antennenmolekül oder -ion) absorbiert, der anschließend Redoxreaktionen am organischen Substrat auslöst. Ein häufig verwendeter Sensibilisator ist Ruthenium(II)-tris(bipyridin) . Beispiele für Photoredoxkatalyse sind einige Aminotrifluormethylierungsreaktionen. [ 24 ]

Photochlorierung
Die Photochlorierung ist eine der wichtigsten Anwendungen der Photochemie in der organischen Synthese. Das Photon wird jedoch nicht von der organischen Verbindung, sondern von Chlor absorbiert . Bei der Photolyse von Cl₂ entstehen Chloratome, die Wasserstoffatome von Kohlenwasserstoffen abstrahieren und so zur Chlorierung führen.


Referenzen
- ^ P. Klán, J. Wirz Photochemie organischer Verbindungen: Von den Grundlagen zur Praxis . Wiley, Chichester, 2009, ISBN 978-1405190886Die
- ^ NJ Turro, V. Ramamurthy, JC Scaiano: Moderne molekulare Photochemie organischer Moleküle . University Science Books, Sausalito, 2010, ISBN 978-1891389252Die
- ^ Roth, Heinz D. (1989). „Die Anfänge der organischen Photochemie“. Angewandte Chemie International Edition in English . 28 (9): 1193–1207 . doi : 10.1002/anie.198911931 .
- ^ Elbs, Karl (1891-06-30). „Über Paranthracen“ . Zeitschrift für Praktische Chemie . 44 (1): 467–469 . doi : 10.1002/prac.18910440140 . ISSN 0021-8383 .
- ^ Gettinga, E.; De Jongh, RO; Dorst, W. (1956). „Photochemische Beschleunigung der Hydrolyse von Nitrophenylphosphaten und Nitrophenylsulfaten“. Recueil des Travaux Chimiques des Pays-Bas . 75 (4): 378–383 . doi : 10.1002/recl.19560750403 .
- ^ Woodward, RB; Hoffmann, Roald (1969). „Die Erhaltung der Orbitalsymmetrie“. Angew. Chem. Int. Ed . 8 (11): 781–853 . doi : 10.1002/anie.196907811 .
- ^ Woodward, R. B.; Hoffmann, Roald (1971). Die Erhaltung der Orbitalsymmetrie (3. Auflage, 1. Aufl.). Weinheim, BRD: Verlag Chemie GmbH (BRD) und Academic Press (USA). S. 1–178 . ISBN 978-1483256153Die
- ^ „Die photochemische Umlagerung von 4,4-Diphenylcyclohexadienon. Abhandlung I über eine allgemeine Theorie photochemischer Reaktionen“, Zimmerman, HE; Schuster, DIJ Am. Chem. Soc., 1961, 83, 4486–4487.
- ^ a b Zimmerman, Howard E.; David I. Schuster (1962). „Ein neuer Ansatz zur mechanistischen organischen Photochemie. IV. Photochemische Umlagerungen von 4,4-Diphenylcyclohexadienon“. Journal of the American Chemical Society . 84 (23). ACS: 4527–4540 . doi : 10.1021/ja00882a032 .
- ^ "Terenin, A.; Ermolaev, V. Sensibilisierte Phosphoreszenz in organischen Lösungen bei niedriger Temperatur; Energietransfer zwischen Triplettzuständen", Trans. Faraday Soc., 1956, 52, 1042–1052.
- ^ Mario Schiavello (Hrsg.): Photoelektrochemie, Photokatalyse und Photoreaktoren – Grundlagen und Entwicklungen . Springer Netherlands, 2009, ISBN 978-90-481-8414-9, S. 564.
- ^ a b Martin Fischer: Industrielle Anwendungen photochemischer Synthesen. In: Angewandte Chemie International Edition in English. 17, 1978, S. 16–26, doi:10.1002/anie.197800161 .
- ↑ Dieter Wöhrle, Michael W. Tausch, Wolf-Dieter Stohrer: Photochemie: Konzepte, Methoden, Experimente . Wiley & Sons, 1998, ISBN 978-3-527-29545-6, S. 271–275.
- ^ US-Patent 1379367 , F. Sparre & W. E. Masland, „Verfahren der Chlorierung“, erteilt am 24.05.1921, zugewiesen an Du Pont
- ^ US-Patent 1459777 , R. Leiser & F. Ziffer, „Verfahren und Vorrichtung zur Chlorierung von Methan“, erteilt am 14.02.1920, zugewiesen an Ziffer Fritz und Leiser Richard
- ^ David A. Mixon, Michael P. Bohrer, Patricia A. O'Hara: Ultrareinigung von SiCl4 durch Photochlorierung in einem Blasensäulenreaktor. In: AIChE Journal. 36, 1990, S. 216–226, doi:10.1002/aic.690360207 .
- ↑ H. Hartig: Einfache Dimensionierung, photochemischer Reaktoren . In: Chemie Ingenieur Technik – CIT . 42, 1970, S. 1241–1245, doi : 10.1002/cite.330422002 .
- ^ Cargill1, RL; Dalton, JR; Morton, GH; Caldwell1, WE (1984). „Photocyclisierung eines Enons zu einem Alken: 6-Methylbicyclo[4.2.0]octan-2-on“. Organic Syntheses . 62 : 118. doi : 10.15227/orgsyn.062.0118 .
{{cite journal}}: CS1 Wartung: numerische Namen: Autorenliste ( Link ) - ^ „Mechanistische und explorative organische Photochemie, IX. Phenylwanderung bei der Bestrahlung von 4,4-Diphenylcyclohexenon“, Zimmerman, HE; Wilson, JWJ Am. Chem. Soc., 1964, 86, 4036–4042.
- ^ „Photochemische Migrationsfähigkeiten in Cyclohexenonen. Mechanistische und explorative organische Photochemie. XXIII“, Zimmerman, HE; Rieke, RD; Scheffer, JRJ Am. Chem. Soc., 1967, 89, 2033–2047.
- ^ „Unsymmetrische Substitution und die Richtung der Di-pi-Methan-Umlagerung; Mechanistische und explorative organische Photochemie. LVI“, Zimmerman, HE; Pratt, ACJ Am. Chem. Soc., 1970, 92, 6259–6267
- ^ „Die Di-pi-Methan-Umlagerung. Wechselwirkung elektronisch angeregter Vinylchromophore.“ Zimmerman, HE; Mariano, PSJ Am. Chem. Soc., 1969, 91, 1718–1727.
- ^ Zimmerman, HE; Grunewald, GL (1966). „Die Chemie des Barrelens. III. Eine einzigartige Photoisomerisierung zu Semibullvalen“. J. Am. Chem. Soc. 88 (1): 183–184. doi : 10.1021/ja009
- ^ Yasu, Yusuke; Koike, Takashi; Akita, Munetaka (17. September 2012). „Dreikomponenten-Oxytrifluormethylierung von Alkenen: Hocheffiziente und regioselektive Difunktionalisierung von C=C-Bindungen mittels Photoredoxkatalysatoren“. Angewandte Chemie International Edition . 51 (38): 9567–9571 . doi : 10.1002/anie.201205071 . PMID 22936394 .


