

Die Proteinquartärstruktur [ a ] ist die vierte (und höchste) Klassifizierungsebene der Proteinstruktur . Sie beschreibt die Struktur von Proteinen, die aus zwei oder mehr kleineren Proteinketten (auch Untereinheiten genannt) bestehen. Die Proteinquartärstruktur beschreibt die Anzahl und Anordnung mehrerer gefalteter Proteinuntereinheiten in einem Multiuntereinheitenkomplex . Sie umfasst Organisationen von einfachen Dimeren bis hin zu großen Homooligomeren und Komplexen mit definierter oder variabler Anzahl von Untereinheiten. [ 1 ] Im Gegensatz zu den ersten drei Ebenen der Proteinstruktur besitzen nicht alle Proteine eine Quartärstruktur, da manche Proteine als einzelne Einheiten fungieren. Die Proteinquartärstruktur kann sich auch auf biomolekulare Komplexe von Proteinen mit Nukleinsäuren und anderen Cofaktoren beziehen .
Beschreibung und Beispiele
Viele Proteine sind eigentlich Komplexe aus mehreren Polypeptidketten . Die Quartärstruktur beschreibt die Anzahl und Anordnung der Proteinuntereinheiten zueinander. [ 2 ] Beispiele für Proteine mit Quartärstruktur sind Hämoglobin , DNA-Polymerase , Ribosomen , Antikörper und Ionenkanäle .
Enzyme, die aus Untereinheiten mit unterschiedlichen Funktionen bestehen, werden mitunter als Holoenzyme bezeichnet . Dabei können einige Teile als regulatorische Untereinheiten und der funktionelle Kern als katalytische Untereinheit bekannt sein. Andere Komplexe, die als Multiproteinkomplexe bezeichnet werden , besitzen ebenfalls eine Quartärstruktur. Beispiele hierfür sind Nukleosomen und Mikrotubuli . Veränderungen der Quartärstruktur können durch Konformationsänderungen innerhalb einzelner Untereinheiten oder durch eine Neuorientierung der Untereinheiten zueinander erfolgen. Durch solche Veränderungen, die der Kooperativität und Allosterie in multimeren Enzymen zugrunde liegen, werden viele Proteine reguliert und erfüllen ihre physiologische Funktion.
Die obige Definition folgt einem klassischen Ansatz der Biochemie, der in Zeiten entstand, als die Unterscheidung zwischen einem Protein und einer funktionellen, proteinhaltigen Einheit schwierig war. In jüngerer Zeit spricht man bei der Diskussion der Quartärstruktur von Proteinen von Protein-Protein-Interaktionen und betrachtet alle Proteinverbände als Proteinkomplexe .
Nomenklatur
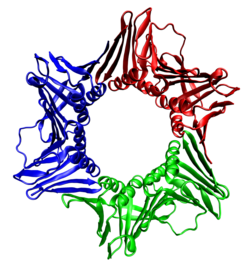
Die Anzahl der Untereinheiten in einem oligomeren Komplex wird durch Namen beschrieben, die auf -mer (griechisch für „Teil, Untereinheit“) enden. Formale und griechisch-lateinische Namen werden üblicherweise für die ersten zehn Typen verwendet und können für bis zu zwanzig Untereinheiten genutzt werden, während höhermolekulare Komplexe in der Regel durch die Anzahl der Untereinheiten gefolgt von -mer beschrieben werden.
|
|
- * Keine bekannten Beispiele
Die kleinste Einheit eines Homo-Oligomers, d. h. eine Proteinkette oder Untereinheit , wird als Monomer, Untereinheit oder Protomer bezeichnet . Letzterer Begriff wurde ursprünglich für die kleinste Einheit hetero-oligomerer Proteine eingeführt, wird aber in der aktuellen Literatur auch für homo-oligomere Proteine verwendet. Die Untereinheiten ordnen sich üblicherweise zyklisch an und bilden so geschlossene Punktgruppen .
Obwohl Komplexe mit mehr als acht Proteinen selten vorkommen, gibt es einige wichtige Ausnahmen. Viruskapside bestehen oft aus Vielfachen von 60 Proteinen. In der Zelle finden sich außerdem verschiedene molekulare Maschinen , wie das Proteasom (vier heptamere Ringe = 28 Untereinheiten), der Transkriptionskomplex und das Spleißosom . Das Ribosom ist wahrscheinlich die größte molekulare Maschine und besteht aus vielen RNA- und Proteinmolekülen.
In manchen Fällen bilden Proteine Komplexe, die sich anschließend zu noch größeren Komplexen zusammenlagern. In solchen Fällen verwendet man Bezeichnungen wie z. B. „Dimer von Dimeren“ oder „Trimer von Dimeren“. Dies kann darauf hindeuten, dass der Komplex in kleinere Subkomplexe dissoziiert, bevor er in Monomere zerfällt. Dies impliziert üblicherweise, dass der Komplex aus verschiedenen Oligomerisierungsschnittstellen besteht. Beispielsweise kann ein tetrameres Protein eine vierzählige Drehachse besitzen, d. h. die Punktgruppensymmetrie 4 oder C₄ . In diesem Fall sind die vier Schnittstellen zwischen den Untereinheiten identisch. Es kann aber auch die Punktgruppensymmetrie 222 oder D₂ aufweisen. Dieses Tetramer besitzt unterschiedliche Schnittstellen und kann in zwei identische Homodimere dissoziieren. Tetramere mit der Punktgruppensymmetrie 222 werden als „Dimer von Dimeren“ bezeichnet. Hexamere mit der Punktgruppensymmetrie 32 werden als „Trimer von Dimeren“ oder „Dimer von Trimeren“ bezeichnet. Daher wird die Nomenklatur „Dimer von Dimeren“ verwendet, um die Punktgruppensymmetrie oder Anordnung des Oligomers unabhängig von Informationen über seine Dissoziationseigenschaften anzugeben.
Ein weiteres Unterscheidungsmerkmal von Oligomeren ist die Frage, ob sie homomer oder heteromer sind. Dies bezieht sich darauf, ob die kleineren Proteinuntereinheiten, aus denen sich der Proteinkomplex zusammensetzt, gleich (homomer) oder verschieden (heteromer) sind. Beispielsweise bilden zwei identische Proteinmonomere ein Homodimer, während zwei verschiedene Proteinmonomere ein Heterodimer bilden.
Strukturbestimmung
Die Quartärstruktur von Proteinen lässt sich mithilfe verschiedener experimenteller Techniken bestimmen, die eine Proteinprobe unter unterschiedlichen Versuchsbedingungen erfordern. Die Experimente liefern häufig eine Schätzung der Masse des nativen Proteins und ermöglichen zusammen mit Kenntnissen über die Massen und/oder die Stöchiometrie der Untereinheiten die Vorhersage der Quartärstruktur mit einer bestimmten Genauigkeit. Aus verschiedenen Gründen ist es nicht immer möglich, die genaue Zusammensetzung der Untereinheiten zu bestimmen.
Die Anzahl der Untereinheiten eines Proteinkomplexes lässt sich häufig durch Messung des hydrodynamischen Molekülvolumens oder der Masse des intakten Komplexes bestimmen, was native Lösungsbedingungen erfordert. Bei gefalteten Proteinen kann die Masse aus ihrem Volumen mithilfe des partiellen spezifischen Volumens von 0,73 ml/g abgeleitet werden. Volumenmessungen sind jedoch weniger zuverlässig als Massenmessungen, da ungefaltete Proteine ein deutlich größeres Volumen aufweisen als gefaltete Proteine. Um festzustellen, ob ein Protein ungefaltet ist oder ein Oligomer gebildet hat, sind zusätzliche Experimente erforderlich.
Gängige Lerntechniken
- Ultrazentrifugation
- Oberflächeninduzierte Dissoziations-Massenspektrometrie [ 3 ]
- Coimmunpräzipitation [ 4 ]
- FRET [ 4 ] [ 5 ]
- Kernspinresonanz (NMR) [ 6 ] [ 7 ]
Direkte Massenmessung intakter Komplexe
- Sedimentationsgleichgewichts- Analysen-Ultrazentrifugation
- Elektrospray- Massenspektrometrie
- Massenspektrometrischer Immunassay (MSIA)
Direkte Größenmessung intakter Komplexe
- Statische Lichtstreuung
- Größenausschlusschromatographie (Kalibrierung erforderlich)
- Dualpolarisationsinterferometrie
Indirekte Größenmessung intakter Komplexe
- Sedimentationsgeschwindigkeits- Analytische Ultrazentrifugation (misst die Translationsdiffusionskonstante )
- Dynamische Lichtstreuung (misst die Translationsdiffusionskonstante )
- Gepulste Gradienten- Protein-Kernspinresonanz (misst die Translationsdiffusionskonstante )
- Fluoreszenzpolarisation (misst die Rotationsdiffusionskonstante )
- Dielektrische Relaxation (misst die Rotationsdiffusionskonstante )
- Dualpolarisationsinterferometrie (misst die Größe und Dichte des Komplexes)
Methoden, die die Masse oder das Volumen unter Entfaltungsbedingungen messen ( wie MALDI-TOF- Massenspektrometrie und SDS-PAGE ), sind im Allgemeinen nicht praktikabel, da nicht-native Bedingungen üblicherweise zur Dissoziation des Komplexes in Monomere führen. Sie können jedoch unter bestimmten Umständen anwendbar sein; beispielsweise kann der Experimentator eine SDS-PAGE durchführen, nachdem er den intakten Komplex zuvor mit chemischen Vernetzungsmitteln behandelt hat .
Strukturvorhersage
Zur Vorhersage der Quartärstrukturmerkmale von Proteinen wurden auf Basis ihrer Sequenzinformationen mithilfe verschiedener Modelle der Pseudo-Aminosäurezusammensetzung bioinformatische Methoden entwickelt . [ 2 ] [ 8 ] [ 9 ]
Programme zur Vorhersage der Proteinfaltung, die zur Bestimmung der Proteintertiärstruktur eingesetzt werden, wurden weiterentwickelt, um auch die Proteinquartärstruktur besser vorhersagen zu können. Eine solche Entwicklung ist AlphaFold-Multimer [ 10 ] , das auf dem AlphaFold- Modell zur Vorhersage der Proteintertiärstruktur basiert.
Rolle bei der Zellsignalisierung
Die Quartärstruktur von Proteinen spielt auch in bestimmten zellulären Signalwegen eine wichtige Rolle. Der G-Protein-gekoppelte Rezeptor- Signalweg involviert ein heterotrimeres Protein, das als G-Protein bekannt ist . G-Proteine bestehen aus drei verschiedenen Untereinheiten: G-α, G-β und G-γ. Bei Aktivierung bindet das G-Protein an den G-Protein-gekoppelten Rezeptor und der zelluläre Signalweg wird initiiert. Ein weiteres Beispiel ist der Rezeptor-Tyrosinkinase-(RTK)-Signalweg, der durch die Dimerisierung zweier Rezeptor-Tyrosinkinase-Monomere initiiert wird. Nach der Dimerisierung können die beiden Kinasen sich gegenseitig phosphorylieren und so einen zellulären Signalweg auslösen. [ 11 ]
Protein-Protein-Interaktionen
Proteine können sehr stabile, aber nur vorübergehende Komplexe bilden. Beispielsweise bindet der Ribonuklease-Inhibitor mit einer Dissoziationskonstante von etwa 20 fM an Ribonuklease A. Andere Proteine haben im Laufe der Evolution spezifische Bindungen an ungewöhnliche Bereiche anderer Proteine entwickelt, z. B. an Biotin-Gruppen (Avidin), phosphorylierte Tyrosine ( SH2-Domänen ) oder prolinreiche Segmente ( SH3-Domänen ). Protein-Protein-Interaktionen lassen sich so gestalten, dass bestimmte Oligomerisierungszustände begünstigt werden. [ 12 ]
Intragenische Komplementation
Wenn mehrere Kopien eines von einem Gen kodierten Polypeptids einen quartären Komplex bilden, wird diese Proteinstruktur als Multimer bezeichnet. [ 13 ] Wenn ein Multimer aus Polypeptiden gebildet wird, die von zwei verschiedenen mutierten Allelen eines bestimmten Gens produziert werden, kann das gemischte Multimer eine höhere funktionelle Aktivität aufweisen als die ungemischten Multimere, die von den einzelnen Mutanten gebildet werden. In diesem Fall wird das Phänomen als intragenische Komplementation (auch interallele Komplementation genannt) bezeichnet. Intragenische Komplementation scheint häufig vorzukommen und wurde in vielen verschiedenen Genen in einer Vielzahl von Organismen untersucht, darunter die Pilze Neurospora crassa , Saccharomyces cerevisiae und Schizosaccharomyces pombe ; das Bakterium Salmonella typhimurium ; der Bakteriophage T4 [ 14 ] , ein RNA-Virus [ 15 ] und der Mensch. [ 16 ] Die intermolekularen Kräfte, die wahrscheinlich für die Selbsterkennung und die Multimerbildung verantwortlich sind, wurden von Jehle diskutiert. [ 17 ]
Montage
Direct interaction of two nascent proteins emerging from nearby ribosomes appears to be a general mechanism for oligomer formation.[18] Hundreds of protein oligomers were identified that assemble in human cells by such an interaction.[18] The most prevalent form of interaction was between the N-terminal regions of the interacting proteins. Dimer formation appears to be able to occur independently of dedicated assembly machines.
See also
- Biomolecular complex
- Multiprotein complex
- Nucleic acid quaternary structure
- Oligomers
- Structural biology
Notes
- ^Here quaternary means "fourth-level structure", not "four-way interaction". Etymologically quartary is correct: quaternary is derived from Latin distributive numbers, and follows binary and ternary; while quartary is derived from Latin ordinal numbers, and follows secondary and tertiary. However, quaternary is standard in biology.
References
- ^Berg JM, Tymoczko JL, Stryer L (2002). "Section 3.5Quaternary Structure: Polypeptide Chains Can Assemble Into Multisubunit Structures". Biochemistry (5. ed., 4. print. ed.). New York, NY [u.a.]: W. H. Freeman. ISBN 0-7167-3051-0.
- ^ abChou KC, Cai YD (November 2003). "Predicting protein quaternary structure by pseudo amino acid composition". Proteins. 53 (2): 282–289. doi:10.1002/prot.10500. PMID 14517979. S2CID 23979933.
- ^Stiving AQ, VanAernum ZL, Busch F, Harvey SR, Sarni SH, Wysocki VH (January 2019). "Surface-Induced Dissociation: An Effective Method for Characterization of Protein Quaternary Structure". review. Analytical Chemistry. 91 (1): 190–209. Bibcode:2019AnaCh..91..190S. doi:10.1021/acs.analchem.8b05071. PMC 6571034. PMID 30412666.
- ^ a b Milligan G, Bouvier M (Juni 2005). „Methoden zur Überwachung der Quartärstruktur von G-Protein-gekoppelten Rezeptoren“. Übersichtsarbeit. The FEBS Journal . 272 (12): 2914–2925 . doi : 10.1111/j.1742-4658.2005.04731.x . PMID 15955052. S2CID 23274563 .
- Raicu V, Singh DR (November 2013). „FRET-Spektrometrie: Ein neues Werkzeug zur Bestimmung der Proteinquartärstruktur in lebenden Zellen“ . Biophysical Journal . 105 (9): 1937–1945 . Bibcode : 2013BpJ...105.1937R . doi : 10.1016/j.bpj.2013.09.015 . PMC 3824708. PMID 24209838 .
- ^ Prischi F, Pastore A (2016). „Anwendung von Kernspinresonanz und Hybridmethoden zur Strukturaufklärung komplexer Systeme“. Advanced Technologies for Protein Complex Production and Characterization . Übersichtsarbeit. Advances in Experimental Medicine and Biology. Band 896. S. 351–368 . doi : 10.1007/978-3-319-27216-0_22 . ISBN 978-3-319-27214-6PMID 27165336 .
- ^ Wells JN, Marsh JA (2018). „Experimentelle Charakterisierung von Struktur, Dynamik und Assemblierung von Proteinkomplexen“. Protein Complex Assembly . Übersichtsarbeit. Methods in Molecular Biology. Band 1764. S. 3–27 . doi : 10.1007/978-1-4939-7759-8_1 . ISBN 978-1-4939-7758-1PMID 29605905. Abschnitt 4
: Kernspinresonanzspektroskopie
- ^ Zhang SW, Chen W, Yang F, Pan Q (Oktober 2008). „Vorhersage der Proteinquartärstruktur mithilfe der Pseudo-Aminosäurezusammensetzung nach Chou: ein sequenzsegmentierter PseAAC-Ansatz“. Amino Acids . 35 (3): 591–598 . doi : 10.1007/s00726-008-0086-x . PMID 18427713. S2CID 689955 .
- ^ Xiao X, Wang P, Chou KC (2009). „Vorhersage von quartären Strukturmerkmalen von Proteinen durch Hybridisierung der Zusammensetzung funktioneller Domänen und der Pseudo-Aminosäurezusammensetzung“. Journal of Applied Crystallography . 42 : 169–173 . doi : 10.1107/S0021889809002751 .
- ^Evans R, O'Neill M, Pritzel A, Antropova N, Senior AW, Green T, et al. (4 October 2021). "Protein complex prediction with AlphaFold-Multimer". bioRxiv 10.1101/2021.10.04.463034.
- ^Heldin CH (January 1995). "Dimerization of cell surface receptors in signal transduction". Cell. 80 (2): 213–223. Bibcode:1995Cell...80..213H. doi:10.1016/0092-8674(95)90404-2. PMID 7834741. S2CID 18925209.
- ^Ardejani MS, Chok XL, Foo CJ, Orner BP (May 2013). "Complete shift of ferritin oligomerization toward nanocage assembly via engineered protein-protein interactions". Chemical Communications. 49 (34): 3528–3530. doi:10.1039/C3CC40886H. PMID 23511498.
- ^Crick FH, Orgel LE (January 1964). "The theory of inter-allelic complementation". Journal of Molecular Biology. 8: 161–165. doi:10.1016/s0022-2836(64)80156-x. PMID 14149958.
- ^Bernstein H, Edgar RS, Denhardt GH (June 1965). "Intragenic complementation among temperature sensitive mutants of bacteriophage T4D". Genetics. 51 (6): 987–1002. doi:10.1093/genetics/51.6.987. PMC 1210828. PMID 14337770.
- ^Smallwood S, Cevik B, Moyer SA (December 2002). "Intragenic complementation and oligomerization of the L subunit of the sendai virus RNA polymerase". Virology. 304 (2): 235–245. doi:10.1006/viro.2002.1720. PMID 12504565.
- ^Rodríguez-Pombo P, Pérez-Cerdá C, Pérez B, Desviat LR, Sánchez-Pulido L, Ugarte M (June 2005). "Towards a model to explain the intragenic complementation in the heteromultimeric protein propionyl-CoA carboxylase". Biochimica et Biophysica Acta (BBA) - Molecular Basis of Disease. 1740 (3): 489–498. doi:10.1016/j.bbadis.2004.10.009. PMID 15949719.
- ^ Jehle H (September 1963). „Intermolekulare Kräfte und biologische Spezifität“ . Proceedings of the National Academy of Sciences of the United States of America . 50 (3): 516–524 . Bibcode : 1963PNAS...50..516J . doi : 10.1073 / pnas.50.3.516 . PMC 221211. PMID 16578546 .
- Bertolini M, Fenzl K, Kats I, Wruck F, Tippmann F, Schmitt J, et al. (Januar 2021). „ Interaktionen zwischen neu synthetisierten Proteinen, die von benachbarten Ribosomen translatiert werden , treiben die Homomerbildung an“ . Science . 371 (6524): 57–64 . Bibcode : 2021Sci...371...57B . doi : 10.1126/ science.abc7151 . PMC 7613021. PMID 33384371. S2CID 229935047 .
Externe Links
- Die Macromolecular Structure Database (MSD) des European Bioinformatics Institute (EBI) – bietet eine Liste der wahrscheinlichen Quartärstrukturen (Probable Quartary Structure, PQS) für jedes Protein in der Protein Data Bank (PDB).
- PQS-Server – PQS wurde seit August 2009 nicht mehr aktualisiert.
- PISA – Der Server für Proteinschnittstellen, Oberflächen und Komplexe bei MSD .
- EPPIC – Evolutionäre Protein-Protein-Interaktionsflächenklassifizierung: evolutionäre Bewertung von Interaktionsflächen in Kristallstrukturen
- 3D-Komplex – Strukturelle Klassifizierung von Proteinkomplexen
- Proteopedia – Proteopedia-Startseite Die kollaborative 3D-Enzyklopädie der Proteine und anderer Moleküle.
- PDBWiki – PDBWiki Homepage – eine Website zur gemeinschaftlichen Annotation von PDB-Strukturen.
- ProtCID – ProtCID —eine Datenbank ähnlicher Protein-Protein-Wechselwirkungen in Kristallstrukturen homologer Proteine.