


In der organischen Chemie ist ein Amid [ 1 ] [ 2 ] [ 3 ], auch bekannt als organisches Amid oder Carboxamid , eine Verbindung mit der allgemeinen Formel R−C(=O)−NR′R″ , wobei R, R′ und R″ beliebige Gruppen, typischerweise Organylgruppen oder Wasserstoffatome , darstellen . [ 4 ] [ 5 ] Die Amid-Funktionsgruppe spielt eine wichtige Rolle in der Chemie des Lebens, wo sie als Peptidbindung Aminosäuren zu Proteinen verknüpft .
Amide können als Derivat einer Carbonsäure ( R−C(=O)−OH ) betrachtet werden, bei der die Hydroxylgruppe ( −OH ) durch eine Aminogruppe ( −NR′R″ ) ersetzt ist; oder, äquivalent dazu, als eine Acyl- (Alkanoyl-)Gruppe ( R−C(=O)− ), die mit einer Aminogruppe verbunden ist.
Gängige Amide sind Formamid ( H−C(=O)−NH 2 ), Acetamid ( H 3 C−C(=O)−NH 2 ), Benzamid ( C 6 H 5 −C(=O)−NH 2 ) und Dimethylformamid ( H−C(=O)−N(−CH 3 ) 2 ).
Amide werden je nach Anzahl der an das Stickstoffatom gebundenen Acylgruppen als primäre , sekundäre und tertiäre Amide klassifiziert. [ 5 ] [ 6 ]
Nomenklatur
Der Kern −C(=O)−(N) von Amiden wird als Amidgruppe (genauer: Carboxamidgruppe ) bezeichnet .
In der üblichen Nomenklatur wird der Begriff „Amid“ an den Stammnamen der Stammsäure angehängt. Beispielsweise heißt das von Essigsäure abgeleitete Amid Acetamid ( CH₃CONH₂ ). Die IUPAC empfiehlt Ethanamid , aber diese und verwandte formale Bezeichnungen sind selten anzutreffen. Wenn das Amid von einem primären oder sekundären Amin abgeleitet ist, werden die Substituenten am Stickstoffatom im Namen zuerst genannt. So heißt das aus Dimethylamin und Essigsäure gebildete Amid N , N - Dimethylacetamid (CH₃CONMe₂ , wobei Me = CH₃ ) . Üblicherweise wird auch diese Bezeichnung zu Dimethylacetamid vereinfacht . Cyclische Amide werden Lactame genannt ; sie sind notwendigerweise sekundäre oder tertiäre Amide. [ 5 ] [ 7 ]
Anwendungen
Amide sind in Natur und Technik allgegenwärtig. Proteine und wichtige Kunststoffe wie Nylon , Aramid , Twaron und Kevlar sind Polymere , deren Einheiten durch Amidgruppen ( Polyamide ) verbunden sind; diese Bindungen bilden sich leicht, verleihen Strukturstabilität und sind hydrolysebeständig . Zu den Amiden gehören viele weitere wichtige biologische Verbindungen sowie zahlreiche Arzneimittel wie Paracetamol , Penicillin und LSD . [ 8 ] Niedermolekulare Amide wie Dimethylformamid sind gängige Lösungsmittel.
Struktur und Bindung

Das freie Elektronenpaar des Stickstoffatoms ist in die Carbonylgruppe delokalisiert und bildet so eine partielle Doppelbindung zwischen Stickstoff und Kohlenstoff. Tatsächlich sind die Molekülorbitale der O-, C- und N-Atome mit delokalisierten Elektronen besetzt , wodurch ein konjugiertes System entsteht . Folglich ist die Dreibindung des Stickstoffs in Amiden nicht pyramidal (wie in Aminen ), sondern planar. Diese planare Anordnung verhindert Rotationen um die N-Bindung und hat somit wichtige Konsequenzen für die mechanischen Eigenschaften des Materials sowie für die Konfigurationseigenschaften von Makromolekülen, die aus solchen Bindungen aufgebaut sind. Die fehlende Rotationsfähigkeit unterscheidet Amidgruppen von Estergruppen , die Rotationen ermöglichen, und führt zu einem flexibleren Material.
Der CC(O)NR₂ - Kern von Amiden ist planar. Der C=O-Abstand ist um fast 10 % kürzer als der CN-Abstand. Die Struktur eines Amids kann auch als Resonanz zwischen zwei alternativen Strukturen beschrieben werden: neutral (A) und zwitterionisch (B).
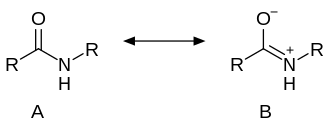
Es wird geschätzt, dass Struktur A bei Acetamid einen Anteil von 62 % an der Gesamtstruktur hat, während Struktur B einen Anteil von 28 % beiträgt (die Summe dieser Werte beträgt nicht 100 %, da weitere, weniger wichtige Resonanzformen existieren, die oben nicht dargestellt sind). [ 10 ] Im stark gespannten Chinuclidon ist die Resonanz weitgehend unterdrückt .
In ihren IR-Spektren weisen Amide eine mäßig intensive νCO - Bande bei etwa 1650 cm⁻¹ auf . Die Energie dieser Bande liegt etwa 60 cm⁻¹ niedriger als die der νCO -Bande von Estern und Ketonen. Dieser Unterschied spiegelt den Beitrag der zwitterionischen Resonanzstruktur wider.
Grundheit
Im Vergleich zu Aminen sind Amide sehr schwache Basen . Während die konjugierte Säure eines Amins einen pK <sub> a</sub> -Wert von etwa 9,5 aufweist, liegt der pK<sub> a </sub>-Wert der konjugierten Säure eines Amids bei etwa −0,5. Daher sind die Säure-Base- Eigenschaften von Amiden im Vergleich zu Aminen in Wasser nicht so ausgeprägt . Diese relative Basizitätsschwäche lässt sich durch den Elektronenzug der Carbonylgruppe vom Amin erklären. Andererseits sind Amide deutlich stärkere Basen als Carbonsäuren , Ester , Aldehyde und Ketone (deren konjugierte Säuren pK <sub> a </sub>-Werte zwischen −6 und −10 aufweisen).
Das Proton eines primären oder sekundären Amids dissoziiert nicht leicht; sein pK <sub> a</sub>-Wert liegt üblicherweise deutlich über 15. Umgekehrt kann der Carbonylsauerstoff unter extrem sauren Bedingungen mit einem pK<sub> a</sub>-Wert von etwa −1 protoniert werden. Dies liegt nicht nur an der positiven Ladung des Stickstoffs, sondern auch an der negativen Ladung des Sauerstoffs, die durch Resonanz entsteht.
Wasserstoffbrückenbindungen und Löslichkeit
Aufgrund der höheren Elektronegativität von Sauerstoff im Vergleich zu Stickstoff ist die Carbonylgruppe (C=O) ein stärkeres Dipolmoment als das N–C-Dipolmoment. Das Vorhandensein eines C=O-Dipolmoments und, in geringerem Maße, eines N–C-Dipolmoments ermöglicht es Amiden, als Wasserstoffbrückenakzeptoren zu fungieren. Primäre und sekundäre Amide können aufgrund der N–H-Dipolmomente zusätzlich als Wasserstoffbrückendonatoren wirken. Dadurch können Amide Wasserstoffbrückenbindungen mit Wasser und anderen protischen Lösungsmitteln eingehen; das Sauerstoffatom kann Wasserstoffbrückenbindungen von Wasser aufnehmen, und die N–H-Wasserstoffatome können Wasserstoffbrückenbindungen ausbilden. Aufgrund solcher Wechselwirkungen ist die Wasserlöslichkeit von Amiden höher als die der entsprechenden Kohlenwasserstoffe. Diese Wasserstoffbrückenbindungen spielen auch eine wichtige Rolle in der Sekundärstruktur von Proteinen.
Die Löslichkeiten von Amiden und Estern sind annähernd vergleichbar. Amide sind typischerweise weniger löslich als vergleichbare Amine und Carbonsäuren, da diese Verbindungen sowohl Wasserstoffbrückenbindungen ausbilden als auch aufnehmen können. Tertiäre Amide, mit der wichtigen Ausnahme von N , N -Dimethylformamid , weisen eine geringe Wasserlöslichkeit auf.
Reaktionen
Amide nehmen nur schwer an nukleophilen Substitutionsreaktionen teil. Sie sind in Wasser stabil und etwa 100-mal hydrolysebeständiger als Ester. Allerdings können Amide in Gegenwart von Säuren oder Basen zu Carbonsäuren hydrolysiert werden. Die Stabilität von Amidbindungen ist biologisch relevant, da die Aminosäuren, aus denen Proteine bestehen, über Amidbindungen verknüpft sind. Amidbindungen sind hydrolysebeständig genug, um die Proteinstruktur in wässrigen Umgebungen zu erhalten, können aber durch katalysierte Hydrolyse gespalten werden.
Primäre und sekundäre Amide reagieren nicht effektiv mit Kohlenstoff-Nukleophilen. Stattdessen deprotonieren Grignard-Reagenzien und Organolithiumverbindungen die Amid-NH-Bindung. Tertiäre Amide weisen dieses Problem nicht auf und reagieren mit Kohlenstoff-Nukleophilen zu Ketonen ; das Amid- Anion (NR²⁻ ) ist eine sehr starke Base und daher eine sehr schlechte Abgangsgruppe, sodass der nukleophile Angriff nur einmal erfolgt. Bei der Reaktion mit Kohlenstoff-Nukleophilen kann N , N -Dimethylformamid (DMF) zur Einführung einer Formylgruppe verwendet werden . [ 11 ]

Hier greift Phenyllithium 1 die Carbonylgruppe von DMF 2 an , wodurch das tetraedrische Zwischenprodukt 3 entsteht . Da das Dimethylamid-Anion eine schlechte Abgangsgruppe ist, zerfällt das Zwischenprodukt nicht, und eine weitere nukleophile Addition findet nicht statt. Nach saurer Aufarbeitung wird das Alkoxid protoniert, wodurch 4 entsteht. Anschließend wird das Amin protoniert, wodurch 5 gebildet wird . Die Abspaltung eines neutralen Dimethylaminmoleküls und eines Protons führt zu Benzaldehyd 6 .
Im Jahr 2015 entdeckten die Forschungsteams von Neil Garg und Ken Houk eine neue Klasse von Amidreaktionen , die zeigten, dass Amide mithilfe von Nickelkatalyse in Ester umgewandelt werden können. [ 12 ] Der Nickelkatalysator spaltet die normalerweise starke Amid-CN-Bindung durch oxidative Addition. In der Folge wurden zahlreiche weitere Amid-Kreuzkupplungen unter Verwendung von Nickel- oder Palladiumkatalyse entwickelt, [ 13 ] [ 14 ] darunter Suzuki-Miyaura -Kupplungen, [ 15 ] wodurch Amide auf einfache Weise in zahlreiche andere funktionelle Gruppen überführt werden können.

Mechanismus der säurekatalysierten Hydrolyse eines Amids. [ 16 ]
Hydrolyse
Amide hydrolysieren sowohl in heißen Laugen als auch in stark sauren Lösungen. Unter sauren Bedingungen entstehen Carbonsäure und Ammoniumionen, während basische Hydrolyse Carboxylat-Ionen und Ammoniak liefert. Die Protonierung des zunächst gebildeten Amins unter sauren und die Deprotonierung der zunächst gebildeten Carbonsäure unter basischen Bedingungen machen diese Prozesse nicht-katalytisch und irreversibel. Elektrophile, die keine Protonen sind, reagieren mit dem Carbonylsauerstoff . Dieser Schritt geht häufig der Hydrolyse voraus, die sowohl durch Brønsted- als auch durch Lewis-Säuren katalysiert wird . Peptidasen und einige synthetische Katalysatoren wirken oft durch die Anlagerung von Elektrophilen an den Carbonylsauerstoff.
| Reaktionsname | Produkt | Kommentar |
|---|---|---|
| Dehydrierung | Nitril | Reagenz: Phosphorpentoxid ; Benzolsulfonylchlorid ; TFAA / py [ 17 ] |
| Hofmann-Umlagerung | Amin mit einem Kohlenstoffatom weniger | Reagenzien: Brom und Natriumhydroxid |
| Amidreduktion | Amine, Aldehyde | Reagenz: Lithiumaluminiumhydrid, gefolgt von Hydrolyse |
| Vilsmeier-Haack-Reaktion | Aldehyd (über Imin ) | POCl 3 , aromatisches Substrat, Formamid |
| Bischler-Napieralski-Reaktion | Cyclisches Arylimin | POCl 3 , SOCl 2 , etc. |
| Tautomerie | Imidoylchlorid | Oxophile Halogenierungsmittel, z . B. COCl₂ oder SOCl₂ |
Synthese
Aus Carbonsäuren und verwandten Verbindungen
Amide werden üblicherweise durch Kupplung einer Carbonsäure mit einem Amin hergestellt . Die direkte Reaktion erfordert im Allgemeinen hohe Temperaturen, um das Wasser zu entfernen:
- RCO 2 H + R' 2 NH → RCO − 2 + R' 2 NH + 2
- RCO − 2 + R' 2 NH + 2 → RC(O)NR' 2 + H 2 O
Ester sind im Vergleich zu Carbonsäuren weitaus bessere Substrate. [ 18 ] [ 19 ] [ 20 ]
Durch weitere „Aktivierung“ reagieren sowohl Säurechloride ( Schotten-Baumann-Reaktion ) als auch Anhydride ( Lumière-Barbier-Methode ) mit Aminen zu Amiden:
- RCO 2 R" + R' 2 NH → RC(O)NR' 2 + R"OH
- RCOCl + 2R' 2 NH → RC(O)NR' 2 + R' 2 NH + 2 Cl −
- (RCO) ₂O + R'₂NH → RC ( O)NR'₂ + RCO₂H
Für die Peptidsynthese werden Kupplungsreagenzien wie HATU , HOBt oder PyBOP verwendet . [ 21 ]
Aus Nitrilen
Die Hydrolyse von Nitrilen wird industriell zur Herstellung von Fettsäureamiden durchgeführt. [ 22 ] Es sind auch Laborverfahren verfügbar. [ 23 ]
Spezialrouten
Viele Spezialmethoden liefern ebenfalls Amide. [ 24 ] Für spezielle Anwendungen wurden verschiedene Reagenzien, z. B. Tris(2,2,2-trifluorethyl)borat, entwickelt. [ 25 ] [ 26 ]
| Reaktionsname | Substrat | Details |
|---|---|---|
| Beckmann-Umlagerung | cyclisches Keton | Reagenz: Hydroxylamin und Säure |
| Schmidt-Reaktion | Ketone | Reagenz: Stickstoffwasserstoffsäure |
| Willgerodt-Kindler-Reaktion | Arylalkylketone | Schwefel und Morpholin |
| Passerini-Reaktion | Carbonsäure, Keton oder Aldehyd | |
| Ugi-Reaktion | Isocyanid, Carbonsäure, Keton, primäres Amin | |
| Bodroux-Reaktion [ 27 ] [ 28 ] | Carbonsäure , Grignard-Reagenz mit einem Anilinderivat ArNHR' |  |
| Chapman-Umlagerung [ 29 ] [ 30 ] | Aryl -Iminoether | Für N , N -Diarylamide. Der Reaktionsmechanismus basiert auf einer nukleophilen aromatischen Substitution . [ 31 ] |
| Leuckart-Amidsynthese [ 32 ] | Isocyanat | Reaktion von Aren mit Isocyanat, katalysiert durch Aluminiumtrichlorid , Bildung von aromatischem Amid. |
| Ritter-Reaktion [ 33 ] | Alkene , Alkohole oder andere Carbeniumionenquellen | Sekundäre Amide durch eine Additionsreaktion zwischen einem Nitril und einem Carbeniumion in Gegenwart konzentrierter Säuren. |
| Photolytische Addition von Formamid an Olefine [ 34 ] | Terminale Alkene | Eine radikalische Homologisierungsreaktion zwischen einem terminalen Alken und Formamid. |
| Dehydrogenative Kupplung [ 35 ] | Alkohol, Amin | benötigt einen Ruthenium-Dehydrierungskatalysator |
| Transamidierung [ 36 ] [ 37 ] | Amid | typischerweise langsam |
Siehe auch
Referenzen
- ^ „Amide Definition und Bedeutung – Collins English Dictionary“ . www.collinsdictionary.com . Abgerufen am 15. April 2018 .
- ^ „amid“ . The American Heritage Dictionary of the English Language (5. Aufl.). HarperCollins.
- ^ „Amid – Definition von Amid im Englischen von den Oxford Dictionaries“ . Oxford Dictionaries – Englisch . Archiviert vom Original am 2. April 2015. Abgerufen am 15. April 2018 .
- ^ IUPAC , Kompendium der chemischen Terminologie , 5. Aufl. (das „Goldene Buch“) (2025). Online-Version: (2006–) „ Amide “. doi : 10.1351/goldbook.A00266
- Fletcher , John H. (1974). „ Kapitel 21: Amide und Imide“ . Nomenklatur organischer Verbindungen: Prinzipien und Praxis . Band 126. Washington, DC: American Chemical Society . S. 166–173 . doi : 10.1021/ ba -1974-0126.ch021 . ISBN 978-0-8412-0191-0Die
- ^ IUPAC , Kompendium der chemischen Terminologie , 5. Aufl. (das „Goldene Buch“) (2025). Online-Version: (2006–) „ Amide “. doi : 10.1351/goldbook.A00266
- ^ IUPAC, Abteilung für Chemische Nomenklatur und Strukturdarstellung (27. Oktober 2004). „Entwurf der Regel P-66.1“ . Nomenklatur der Organischen Chemie (Vorläufige Empfehlungen) . IUPAC .Vollständiger Text (PDF) des Entwurfs der Regel P-66: Amide, Imide, Hydrazide, Nitrile, Aldehyde, deren Chalkogenanaloga und Derivate
- ^ Boonen, Jente; Bronselaer, Antoon; Nielandt, Joachim; Veryser, Lieselotte; De Tré, Guy; De Spiegeleer, Bart (2012). „Alkamid-Datenbank: Chemie, Vorkommen und Funktionalität pflanzlicher N -Alkylamide“ (PDF) . Zeitschrift für Ethnopharmakologie . 142 (3): 563– 590. Bibcode : 2012JEthn.142..563B . doi : 10.1016/j.jep.2012.05.038 . hdl : 1854/LU-2133714 . PMID 22659196 . Archiviert (PDF) vom Original am 9. Oktober 2022.
- ^ Bats, Jan W.; Haberecht, Monika C.; Wagner, Matthias (2003). „Eine neue Verfeinerung des orthorhombischen Polymorphs von Acetamid“. Acta Crystallographica Section E. 59 ( 10): o1483 –o1485. doi : 10.1107/S1600536803019494 .
- ^ Kemnitz, Carl R.; Loewen, Mark J. (2007). "„Amidresonanz korreliert mit einer Breite von C−N-Rotationsbarrieren“. Journal of the American Chemical Society . 129 (9): 2521–8 . Bibcode : 2007JAChS.129.2521K . doi : 10.1021/ja0663024 . PMID 17295481 .
- ^ Alan R. Katritzky ; Otto Meth-Cohn; Charles Rees (Hrsg.) (1995). Comprehensive Organic Functional Group Transformations . Band 3 (1. Aufl.). Oxford: Pergamon Press. S. 90. ISBN 0-08-042324-8Die
- ^ Hie, Liana; Fine Nathel, Noah F.; Shah, Tejas K.; Baker, Emma L.; Hong, Xin; Yang, Yun-Fang; Liu, Peng; Houk, KN; Garg, Neil K. (August 2015). „Umwandlung von Amiden in Ester durch nickelkatalysierte Aktivierung von Amid-C–N-Bindungen“ . Nature . 524 ( 7563): 79–83 . Bibcode : 2015Natur.524...79H . doi : 10.1038/nature14615 . ISSN 1476-4687 . PMC 4529356. PMID 26200342 .
- ^ Dander, Jacob E.; Garg, Neil K. (3. Februar 2017). „Breaking Amides using Nickel Catalysis“ . ACS Catalysis . 7 (2): 1413–1423 . doi : 10.1021/acscatal.6b03277 . PMC 5473294. PMID 28626599 .
- ^ Meng, Guangrong; Szostak, Michal (15. Juni 2016). „Palladium-katalysierte Suzuki-Miyaura-Kupplung von Amiden durch Kohlenstoff-Stickstoff-Spaltung: Allgemeine Strategie zur Aktivierung der Amid-N-C-Bindung“ . Organic & Biomolecular Chemistry . 14 (24): 5690–5707 . doi : 10.1039/C6OB00084C . ISSN 1477-0539 . PMID 26864384 .
- ^ Weires, Nicholas A.; Baker, Emma L.; Garg, Neil K. (Januar 2016). „Nickel-katalysierte Suzuki-Miyaura-Kupplung von Amiden“ . Nature Chemistry . 8 (1): 75–79 . Bibcode : 2016NatCh...8...75W . doi : 10.1038/nchem.2388 . ISSN 1755-4349 . PMID 26673267 .
- ^ Smith, Michael B.; March, Jerry (2007), Advanced Organic Chemistry: Reactions, Mechanisms, and Structure (6. Aufl.), New York: Wiley-Interscience, ISBN 978-0-471-72091-1
- ^ US-Patent 5,935,953
- ^ Corson, BB; Scott, RW; Vose, CE (1941). "Cyanoacetamid". Organic Syntheses . 1 : 179. doi : 10.15227/orgsyn.009.0036 .
- ^ Jacobs, WA (1941). "Chloracetamid". Organic Syntheses . 1 : 153. doi : 10.15227/orgsyn.007.0016 .
- ^ Kleinberg, J.; Audrieth, LF (1955). "Lactamid". Organic Syntheses . 3 : 516. doi : 10.15227/orgsyn.021.0071 .
- Valeur , Eric; Bradley, Mark (2009). „Amidbindungsbildung: Jenseits des Mythos der Kupplungsreagenzien“. Chem. Soc. Rev. 38 ( 2): 606–631 . Bibcode : 2009CSRev..38..606V . doi : 10.1039/ B701677H . PMID 19169468. S2CID 14950926 .
- ^ Eller, Karsten; Henkes, Erhard; Roßbacher, Roland; Höke, Hartmut (2000). „Amine, Aliphatisch“. Ullmanns Enzyklopädie der industriellen Chemie . Weinheim: Wiley-VCH. doi : 10.1002/14356007.a02_001.pub2 . ISBN 978-3-527-30673-2Die
- ^ Wenner, Wilhelm (1952). "Phenylacetamid". Organic Syntheses . 32 : 92. doi : 10.15227/orgsyn.032.0092 .
- ^ De Figueiredo, Renata Marcia; Suppo, Jean-Simon; Campagne, Jean-Marc (2016). „Nichtklassische Wege zur Amidbindungsbildung“. Chemical Reviews . 116 (19): 12029–12122 . Bibcode : 2016ChRv..11612029D . doi : 10.1021/acs.chemrev.6b00237 . PMID 27673596 .
- ^ „Tris(2,2,2-trifluorethyl)borat 97 % | Sigma-Aldrich“ . www.sigmaaldrich.com . Abgerufen am 22. September 2016 .
- ^ Sabatini, Marco T.; Boulton, Lee T.; Sheppard, Tom D. (1. September 2017). „Boratester: Einfache Katalysatoren für die nachhaltige Synthese komplexer Amide“ . Science Advances . 3 (9) e1701028. Bibcode : 2017SciA....3E1028S . doi : 10.1126/sciadv.1701028 . PMC 5609808. PMID 28948222 .
- ^ Bodroux F. (1905). Bull. Soc. Chim. France . 33 : 831.
{{cite journal}}: CS1 Wartung: unbetitelte Zeitschrift ( Link ) - ^ „Bodroux-Reaktion“ . Institut für Chemie, Skopje, Mazedonien. Archiviert vom Original am 24. September 2015. Abgerufen am 23. Mai 2007 .
- ^ Schulenberg, JW; Archer, S. (1965). „Die Chapman-Neuordnung“. Org. React. 14 : 1–51 . doi : 10.1002/0471264180.or014.01 . ISBN 978-0-471-26418-7Die
- ^ Chapman, Arthur William (1925). „CCLXIX.—Imino-aryl-ether. Teil III. Die molekulare Umlagerung von N- Phenylbenziminophenylether“. Journal of the Chemical Society, Transactions . 127 : 1992–1998 . doi : 10.1039/CT9252701992 .
- ^ March, Jerry (1966). Fortgeschrittene organische Chemie, Reaktionen, Mechanismen und Struktur (3. Aufl.). Wiley. ISBN 978-0-471-85472-2Die
- ^ Leuckart, R. (1885). „Über einige Reaktionen der aromatischen Cyanate“ . Berichte der deutschen chemischen Gesellschaft . 18 : 873–877 . doi : 10.1002/cber.188501801182 .
- ^ Adams, Rodger; Krimen, L. I.; Cota, Donald J. (1969). Organic Reaction Volume 17. London: John Wiley & Sons, Inc. S. 213–326 . doi : 10.1002/0471264180 . ISBN 978-0-471-19615-0Die
- ^ Monson, Richard (1971). Advanced Organic Synthesis: Methods and Techniques (PDF) . New York: Academic Press. S. 141. ISBN 978-0-12-433680-3Archiviert ( PDF) vom Original am 9. Oktober 2022.
- Gunanathan , C.; Ben-David, Y.; Milstein, D. (2007). „Direkte Synthese von Amiden aus Alkoholen und Aminen unter Freisetzung von H₂ “ . Science . 317 ( 5839): 790–792 . Bibcode : 2007Sci...317..790G . doi : 10.1126/science.1145295 . PMID 17690291. S2CID 43671648 .
- ^ TA Dineen; MA Zajac; AG Myers (2006). „Effiziente Transamidierung primärer Carboxamide durch In-situ -Aktivierung mit N,N-Dialkylformamid-Dimethylacetalen“. J. Am. Chem. Soc . 128 (50): 16406–16409 . Bibcode : 2006JAChS.12816406D . doi : 10.1021/ja066728i . PMID 17165798 .
- Emma L. Baker, Michael M. Yamano, Yujing Zhou, Sarah M. Anthony und Neil K. Garg (2016). „Ein zweistufiger Ansatz zur Transamidierung sekundärer Amide mittels Nickelkatalyse“ . Nature Communications . 7, 11554. Bibcode : 2016NatCo...711554B . doi : 10.1038/ncomms11554 . PMC 4876455. PMID 27199089 .