Kongenitale hämolytische Anämie ist eine heterogene Gruppe erblicher Erkrankungen, die durch den vorzeitigen Abbau roter Blutkörperchen ( Hämolyse ) gekennzeichnet sind und häufig zu schwerer Anämie und verkürzter Lebenserwartung führen. Ursachen können Defekte der Membranproteine der roten Blutkörperchen, Störungen des Blutstoffwechsels oder ein Mangel an Hämoglobin sein.
Subtypen
Hereditäre Sphärozytose
Die hereditäre Sphärozytose ist eine häufige hämolytische Erkrankung, die durch einen Defekt oder Mangel eines oder mehrerer Proteine der Erythrozytenmembran gekennzeichnet ist . Dadurch weisen die Erythrozyten eine abnorme Form auf, benötigen mehr Stoffwechselenergie und werden vorzeitig in der Milz abgebaut . Mit einer Prävalenz von etwa 1 zu 2000 ist die hereditäre Sphärozytose, einschließlich sehr milder oder subklinischer Formen, die häufigste Ursache nicht-immunologischer hämolytischer Anämie bei Menschen nordeuropäischer Abstammung. Sehr milde Verlaufsformen der Erkrankung sind jedoch wahrscheinlich weitaus häufiger. In 75 % der Fälle wird die hereditäre Sphärozytose dominant vererbt, die übrigen Fälle sind rezessiv oder beruhen auf Neumutationen . [ 1 ] Das Hauptmerkmal der hereditären Sphärozytose ist die chronische Hämolyse . Die meisten Betroffenen weisen einen milden Verlauf auf, der keiner Behandlung bedarf. In extremen Fällen kann es zu Gelbsucht , Splenomegalie und schwerer Anämie kommen . [ 2 ] Bei schwerer und mittelschwerer HS wird eine Folsäure- Supplementierung empfohlen, ist aber bei leichter HS nicht erforderlich. [ 3 ] In schweren Fällen kann eine Splenektomie als Therapie empfohlen werden und zur Verbesserung des Zustands beitragen. [ 2 ]
Hereditäre Elliptozytose
Hereditary elliptocytosis is a group of red blood cell membrane disorders characterized by elliptical erythrocytes and decreased RBC survival. Defects in the cytoskeletal proteins that keep red blood cells in their biconcave shape can cause hereditary elliptocytosis. These defects can be either in quantity or structure. Since most patients have compensated hemolysis even in the presence of hemolysis, symptoms are generally uncommon. Patients with significant clinical hemolysis, on the other hand, may experience anemia-related symptoms. Hereditary elliptocytosis is diagnosed by identifying abnormal red blood cell morphology on a peripheral blood smear and identifying characteristic membrane biomechanical properties with osmotic gradient ektacytometry. Hereditary elliptocytosis (HE) rarely causes symptoms and requires no treatment. Splenectomy significantly improves the condition of patients with clinically significant hemolytic anemia.[4]
Glucose-6-phosphate dehydrogenase deficiency
Glucose-6-phosphate dehydrogenase deficiency is the most common enzyme deficiency worldwide,[5] is an inborn error of metabolism that predisposes to red blood cell breakdown.[6] Most of the time, those who are affected have no symptoms.[7] Following a specific trigger, symptoms such as yellowish skin, dark urine, shortness of breath, and feeling tired may develop.[6][8] Complications can include anemia and newborn jaundice.[8] The most important measure is prevention – avoidance of the drugs and foods that cause hemolysis. Vaccination against some common pathogens (e.g. hepatitis A and hepatitis B) may prevent infection-induced attacks.[9]
Pyruvate kinase deficiency
Pyruvatkinasemangel ist eine vererbte Stoffwechselstörung des Enzyms Pyruvatkinase , die die Überlebensfähigkeit roter Blutkörperchen beeinträchtigt . [ 10 ] [ 11 ] Es wurden sowohl autosomal- dominante als auch autosomal-rezessive Vererbungsformen beobachtet; klassischerweise und häufiger ist die Vererbung autosomal-rezessiv . Pyruvatkinasemangel ist nach G6PD-Mangel die zweithäufigste Ursache für enzymbedingte hämolytische Anämie . [ 12 ] Zu den Symptomen des Pyruvatkinasemangels zählen leichte bis schwere hämolytische Anämie , Cholezystolithiasis , Tachykardie , Hämochromatose , Sklerenikterus, Splenomegalie , Beingeschwüre , Gelbsucht , Müdigkeit und Kurzatmigkeit . [ 13 ] Die Diagnose eines Pyruvatkinasemangels kann durch ein komplettes Blutbild ( Differenzialblutbild) und die Bestimmung der Retikulozytenzahl gestellt werden . [ 14 ] Die häufigste Behandlungsmethode sind Bluttransfusionen , insbesondere bei Säuglingen und Kleinkindern. Diese werden durchgeführt, wenn die Anzahl der roten Blutkörperchen auf ein kritisches Niveau gesunken ist. [ 15 ]
Aldolase-A-Mangel
Der Aldolase-A-Mangel ist eine autosomal-rezessive Stoffwechselstörung, die zu einem Mangel des Enzyms Aldolase A führt ; dieses Enzym kommt vorwiegend in roten Blutkörperchen und im Muskelgewebe vor. Der Mangel kann zu hämolytischer Anämie sowie zu Myopathie mit Belastungsintoleranz und in einigen Fällen zu Rhabdomyolyse führen . [ 16 ]
Sichelzellenanämie
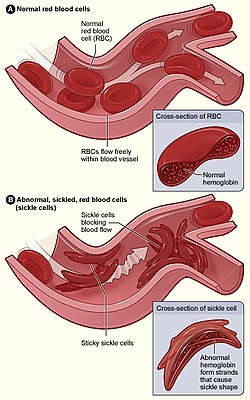
Die Sichelzellanämie entsteht durch eine Mutation des Beta-Hämoglobin-Gens, die zu einem abnormalen Hämoglobin führt . Unter Bedingungen wie Sauerstoffmangel, Dehydratation oder Stress kann dieses abnormale Hämoglobin polymerisieren. Dadurch verformt sich das rote Blutkörperchen und nimmt die charakteristische Sichelform an. [ 17 ] Symptome der Sichelzellanämie treten meist im Alter von etwa sechs Monaten auf. Sie können sich im Laufe der Zeit verändern und sind individuell verschieden. Zu den Anzeichen und Symptomen gehören Anämie , sporadische Episoden starker Schmerzen, Ödeme an Händen und Füßen , wiederkehrende Infektionen , verzögerte Pubertät oder Wachstumsstörungen sowie Sehstörungen . [ 18 ] Ziel der Behandlung der Sichelzellanämie ist es in der Regel, Schmerzepisoden zu vermeiden, die Symptome zu lindern und Komplikationen vorzubeugen. Die Behandlung kann Infektionsprophylaxe durch Impfungen und Antibiotika , eine hohe Flüssigkeitszufuhr, Folsäure- Supplementierung und Schmerzmittel umfassen . [ 19 ] [ 20 ] Weitere Maßnahmen können Bluttransfusionen und die Gabe von Hydroxycarbamid (Hydroxyharnstoff) sein . [ 20 ] Im Jahr 2023 wurden neue Gentherapien zugelassen, die die genetische Modifizierung und den Ersatz blutbildender Stammzellen im Knochenmark beinhalten. [ 21 ] [ 22 ] [ 23 ]
Kongenitale dyserythropoetische Anämie
Die kongenitale dyserythropoetische Anämie (CDA) ist eine seltene Blutkrankheit, ähnlich den Thalassämien . CDA ist eine von vielen Anämieformen , die durch eine ineffektive Erythropoese gekennzeichnet ist und auf einer verminderten Anzahl roter Blutkörperchen (Erythrozyten) sowie einem unterdurchschnittlichen Hämoglobinwert im Blut beruht. [ 24 ] Symptome der kongenitalen dyserythropoetischen Anämie sind anhaltende Müdigkeit, Schwäche und blasse Haut. [ 24 ] Die Diagnose der kongenitalen dyserythropoetischen Anämie kann durch Sequenzanalyse der gesamten kodierenden Region erfolgen ; es werden die Typen I, [ 25 ] II, [ 26 ] III [ 27 ] und IV unterschieden. Die Behandlung von Patienten mit CDA besteht in der Regel aus häufigen Bluttransfusionen , wobei die Häufigkeit je nach Typ variieren kann. [ 28 ]
Thalassämie
Die Thalassämie ist eine Gruppe erblicher Anämien, bei denen die Hämoglobinsynthese stark reduziert oder sogar vollständig unterbrochen ist. [ 29 ] Die Symptome hängen vom Ausmaß der Beeinträchtigung der Hämoglobinproduktion ab und können von gar keinen bis hin zu schweren Beschwerden reichen. Häufig tritt eine leichte bis schwere Anämie (niedrige Anzahl roter Blutkörperchen oder Hämoglobin) auf, da die Thalassämie sowohl die Produktion roter Blutkörperchen als auch deren Lebensdauer beeinflussen kann. Zu den Symptomen der Anämie gehören Müdigkeit und blasse Haut . Weitere Symptome der Thalassämie sind Knochenprobleme, eine vergrößerte Milz , gelbliche Haut , pulmonale Hypertonie und dunkler Urin. Bei Kindern kann es zu Wachstumsverzögerungen kommen. [ 30 ] Die Behandlung richtet sich nach Art und Schweregrad der Erkrankung. [ 31 ] Bei schwereren Verläufen umfasst die Therapie häufig regelmäßige Bluttransfusionen , Eisenchelattherapie und Folsäure . [ 31 ] Gentherapie oder Knochenmarktransplantation sind Behandlungsoptionen für schwere Fälle. [ 31 ] [ 32 ]
Siehe auch
Referenzen
- ^ Iolascon, A.; Avvisati, RA; Piscopo, C. (2010). „Hereditäre Sphärozytose“. Transfusionsklinik und Biologique . 17 (3). Elsevier BV: 138–142 . doi : 10.1016/j.tracli.2010.05.006 . ISSN 1246-7820 . PMID 20655264 .
- ^ a b Shafqat, Shah; Roger, Vega (Mai 2004). „Hereditäre Sphärozytose“ . Pediatrics in Review . 25 (5): 168–172 . doi : 10.1542/pir.25-5-168 . ISSN 0191-9601 . PMID 15121908. Abgerufen am 20. November 2023 .
- ^ Bolton-Maggs, Paula HB; Langer, Jacob C.; Iolascon, Achille; Tittensor, Paul; King, May-Jean (5. November 2011). „Leitlinien für die Diagnose und Behandlung der hereditären Sphärozytose – Aktualisierung 2011“ . British Journal of Haematology . 156 (1). Wiley: 37–49 . doi : 10.1111/j.1365-2141.2011.08921.x . ISSN 0007-1048 . PMID 22055020 .
- ^ Kim, Daniel J (31. Juli 2023). „Hereditäre Elliptozytose: Grundlagen für die Praxis, Pathophysiologie, Ätiologie“ . Medscape Reference . Abgerufen am 20. November 2023 .
- ^ Frank, Jennifer E. (01.10.2005). „Diagnose und Management des G6PD-Mangels“ . American Family Physician . 72 (7): 1277–1282 . ISSN 0002-838X . PMID 16225031 .
- ^ a b „Glucose-6-phosphat-Dehydrogenase-Mangel“ . Genetics Home Reference . 6. Dezember 2017. Abgerufen am 20. November 2023 .
- ^ „Glucose-6-phosphat-Dehydrogenase-Mangel“ . Informationszentrum für genetische und seltene Krankheiten (GARD) . 2017. Archiviert vom Original am 27. April 2021. Abgerufen am 20. November 2023 .
- ^ a b „Glucose-6-Phosphate Dehydrogenase Deficiency“ . NORD (National Organization for Rare Disorders) . 2017. Abgerufen am 20. November 2023 .
- ^ Monga A, Makkar RP, Arora A, Mukhopadhyay S, Gupta AK (Juli 2003). „Fallbericht: Akute Hepatitis-E-Infektion mit gleichzeitigem Glukose-6-Phosphat-Dehydrogenase-Mangel“ . Can J Infect Dis . 14 (4): 230–1 . doi : 10.1155/2003/913679 . PMC 2094938. PMID 18159462 .
- ^ „Pyruvatkinasemangel: MedlinePlus Medizinische Enzyklopädie“ . www.nlm.nih.gov . Abgerufen am 20.11.2023 .
- ^ „Pyruvatkinasemangel | Krankheit | Übersicht | Informationszentrum für genetische und seltene Erkrankungen (GARD) – ein NCATS-Programm“ . rarediseases.info.nih.gov . Archiviert vom Original am 05.09.2015 . Abgerufen am 20.11.2023 .
- ^ Gallagher, Patrick G.; Glader, Bertil (01.05.2016). „Diagnose des Pyruvatkinasemangels“. Pediatric Blood & Cancer . 63 (5): 771–772 . doi : 10.1002/pbc.25922 . ISSN 1545-5017 . PMID 26836632. S2CID 42964783 .
- ^ „Pyruvatkinasemangel – Klinische Präsentation: Anamnese und körperliche Untersuchung“ . emedicine.medscape.com . Abgerufen am 20.11.2023 .
- ^ National Organization for Rare Disorders (2003-01-01). NORD Guide to Rare Disorders . Lippincott Williams & Wilkins. S. 496. ISBN 9780781730631Die
- ^ Zanella, A.; Bianchi, P.; Fermo, E. (01.06.2007). „Pyruvatkinase-Mangel“ . Haematologica . 92 (6): 721–723 . doi : 10.3324/haematol.11469 . ISSN 0390-6078 . PMID 17550841 .
- ^ Kishi H, Mukai T, Hirono A, Fujii H, Miwa S, Hori K (1987). „Humaner Aldolase-A-Mangel in Verbindung mit einer hämolytischen Anämie: Thermolabile Aldolase aufgrund einer Einzelbasenmutation“ . Proc. Natl. Acad. Sci . 84 (23): 8623–7 . Bibcode : 1987PNAS...84.8623K . doi : 10.1073 / pnas.84.23.8623 . PMC 299598. PMID 2825199 .
- ^ „Sichelzellanämie“ . medlineplus.gov . Abgerufen am 19.09.2025 .
- ^ „Sichelzellenanämie – Sichelzellenanämie“ . Mayo Clinic . 9. März 2022. Abgerufen am 20. November 2023 .
- ^ „Sichelzellanämie und andere Hämoglobinopathien – Informationsblatt Nr. 308“ . Januar 2011. Archiviert vom Original am 9. März 2016. Abgerufen am 8. März 2016 .
- ^ a b „Sichelzellanämie – Behandlung“ . Nationales Herz-, Lungen- und Blutinstitut . 30. September 2024. Abgerufen am 26. Oktober 2024 .
- ^ „FDA genehmigt erste Gentherapien zur Behandlung von Patienten mit Sichelzellanämie“ . US-amerikanische Arzneimittelbehörde (FDA) . 8. Dezember 2023. Archiviert vom Original am 8. Dezember 2023. Abgerufen am 8. Dezember 2023 .
 Dieser Artikel enthält Text aus dieser Quelle, die gemeinfrei ist .
- ^ Wilkinson, Emma (16. November 2023). „Britische Zulassungsbehörde genehmigt bahnbrechende Gentherapie für Sichelzellanämie und β-Thalassämie“ . BMJ . 383 : 2706. doi : 10.1136/bmj.p2706 . ISSN 1756-1833 . PMID 37973171. S2CID 265264939 .
- ^ Singh, Ajeet; Irfan, Hamza; Fatima, Eeshal; Nazir, Zainab; Verma, Amogh; Akilimali, Aymar (15.05.2024). „ Revolutionärer Durchbruch: FDA genehmigt CASGEVY, die erste CRISPR/Cas9-Gentherapie für Sichelzellanämie“ . Annals of Medicine and Surgery . 86 (8): 4555–4559 . doi : 10.1097/MS9.0000000000002146 . PMC 11305803. PMID 39118728 .
- ^ a b "CDA" . Genetics Home Reference . 2016-01-25 . Abgerufen am 2023-11-20 .
- ^ „Kongenitale dyserythropoetische Anämie Typ I — Erkrankungen — GTR — NCBI“ . www.ncbi.nlm.nih.gov . Abgerufen am 20.11.2023 .
- ^ „Kongenitale dyserythropoetische Anämie Typ II — Erkrankungen — GTR — NCBI“ . www.ncbi.nlm.nih.gov . Abgerufen am 20.11.2023 .
- ^ „Kongenitale dyserythropoetische Anämie Typ III — Erkrankungen — GTR — NCBI“ . www.ncbi.nlm.nih.gov . Abgerufen am 20.11.2023 .
- ^ Greer, John P.; Arber, Daniel A.; Glader, Bertil; List, Alan F.; Means, Robert T.; Paraskevas, Frixos; Rodgers, George M. (29.08.2013). Wintrobe's Clinical Hematology . Lippincott Williams & Wilkins. S. 994. ISBN 9781469846224Die
- ^ „Thalassämie – Was ist Thalassämie? | NHLBI, NIH“ . www.nhlbi.nih.gov . 31.05.2022 . Abgerufen am 19.09.2025 .
- ^ „Was sind die Anzeichen und Symptome von Thalassämien?“ . NHLBI . 3. Juli 2012. Archiviert vom Original am 16. September 2016. Abgerufen am 5. September 2016 .
- ^ a b c „Wie werden Thalassämien behandelt?“ . NHLBI . 3. Juli 2012. Archiviert vom Original am 16. September 2016 . Abgerufen am 5. September 2016 .
- ^ Kommissar, Büro der (16. Januar 2024). „FDA-Rundschau: 16. Januar 2024“ . FDA . Archiviert vom Original am 16. Januar 2024. Abgerufen am 19. Januar 2024 .
Weiterführende Literatur
- Haley, Kristina (2017). „Kongenitale hämolytische Anämie“. Medical Clinics of North America . 101 (2). Elsevier BV: 361–374 . doi : 10.1016/j.mcna.2016.09.008 . ISSN 0025-7125 . PMID 28189176 .
- Fattizzo, Bruno; Giannotta, Juri Alessandro; Cecchi, Nicola; Barcellini, Wilma (9. Oktober 2021). „Störfaktoren bei der Diagnose und dem klinischen Verlauf seltener angeborener hämolytischer Anämien“ . Orphanet Journal of Rare Diseases . 16 (1). Springer Science and Business Media LLC: 415. doi : 10.1186/s13023-021-02036-4 . HDL : 2434/904967 . ISSN 1750-1172 . PMC 8501562 . PMID 34627331 .