
In der Kristallographie beschreibt die Kristallstruktur die geordnete Anordnung von Atomen , Ionen oder Molekülen in einem kristallinen Material . [ 1 ] Geordnete Strukturen entstehen durch die intrinsische Natur der Bestandteile und bilden symmetrische Muster, die sich entlang der Hauptrichtungen des dreidimensionalen Raums in der Materie wiederholen.
Die kleinste Teilchengruppe eines Materials, die dieses sich wiederholende Muster bildet, ist die Elementarzelle der Struktur. Die Elementarzelle spiegelt vollständig die Symmetrie und Struktur des gesamten Kristalls wider, der durch wiederholte Translation der Elementarzelle entlang ihrer Hauptachsen aufgebaut ist. Die Translationsvektoren definieren die Knoten des Bravais-Gitters .
Die Längen der Hauptachsen/Kanten der Elementarzelle und die Winkel zwischen ihnen sind Gitterkonstanten , auch Gitterparameter oder Zellparameter genannt . Die Symmetrieeigenschaften eines Kristalls werden durch das Konzept der Raumgruppen beschrieben . [ 1 ] Alle möglichen symmetrischen Anordnungen von Teilchen im dreidimensionalen Raum lassen sich durch 230 Raumgruppen beschreiben.
Die Kristallstruktur und -symmetrie spielen eine entscheidende Rolle bei der Bestimmung vieler physikalischer Eigenschaften, wie z. B. Spaltbarkeit , elektronische Bandstruktur und optische Transparenz .
Einheitszelle
Die Kristallstruktur wird durch die Geometrie der Anordnung der Teilchen in den Elementarzellen beschrieben. Die Elementarzelle ist die kleinste sich wiederholende Einheit mit der vollen Symmetrie der Kristallstruktur. [ 2 ] Ihre Geometrie ist ein Parallelepiped mit sechs Gitterparametern: den Kantenlängen ( a , b , c ) und den Winkeln zwischen ihnen (α, β, γ). Die Positionen der Teilchen innerhalb der Elementarzelle werden durch die fraktionalen Koordinaten ( x <sub>i </sub> , y<sub> i</sub> , z <sub> i </sub> ) entlang der Kanten, gemessen von einem Referenzpunkt, beschrieben. Daher genügt es, die Koordinaten einer kleinsten asymmetrischen Teilmenge von Teilchen, der sogenannten kristallographischen asymmetrischen Einheit, anzugeben. Die asymmetrische Einheit kann so gewählt werden, dass sie den kleinsten physikalischen Raum einnimmt. Das bedeutet, dass sich nicht alle Teilchen innerhalb der durch die Gitterparameter gegebenen Grenzen befinden müssen . Alle übrigen Teilchen der Elementarzelle werden durch die Symmetrieoperationen erzeugt, die die Symmetrie der Elementarzelle charakterisieren. Die Gesamtheit der Symmetrieoperationen der Elementarzelle wird formal als Raumgruppe der Kristallstruktur ausgedrückt. [ 3 ]
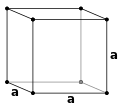 Einfach kubisch (P)
 kubisch-raumzentriert (I)
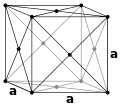 Flächenzentriertes kubisches Gitter (F)
Miller-Indizes

Vektoren und Ebenen in einem Kristallgitter werden durch die dreiwertige Miller-Indexnotation beschrieben . Diese Syntax verwendet die Indizes h , k und ℓ als Richtungsparameter. [ 4 ]
Die Syntax ( hkℓ ) bezeichnet definitionsgemäß eine Ebene , die die drei Punkte a₁/h, a₂/k und a₃/ℓ oder ein Vielfaches davon schneidet . Die Miller - Indizes sind also proportional zu den Kehrwerten der Schnittpunkte der Ebene mit der Einheitszelle (in der Basis der Gittervektoren). Ist einer oder mehrere der Indizes null, schneiden die Ebenen diese Achse nicht (d. h. der Schnittpunkt liegt im Unendlichen). Eine Ebene, die eine Koordinatenachse enthält, wird vor der Bestimmung ihrer Miller-Indizes so verschoben, dass sie diese Achse nicht mehr enthält. Die Miller-Indizes einer Ebene sind ganze Zahlen ohne gemeinsame Teiler. Negative Indizes werden mit horizontalen Strichen gekennzeichnet, z. B. (1 2 3). In einem orthogonalen Koordinatensystem für eine kubische Zelle sind die Miller-Indizes einer Ebene die kartesischen Komponenten eines Normalenvektors der Ebene.
Betrachtet man nur ( hkℓ )-Ebenen, die einen oder mehrere Gitterpunkte schneiden (die Gitterebenen ), so ist der Abstand d zwischen benachbarten Gitterebenen mit dem (kürzesten) reziproken Gittervektor, der orthogonal zu den Ebenen ist, durch die Formel verknüpft.

Ebenen und Richtungen
Die kristallographischen Richtungen sind geometrische Linien, die Knoten ( Atome , Ionen oder Moleküle ) eines Kristalls verbinden . Ebenso sind die kristallographischen Ebenen geometrische Ebenen , die Knoten verbinden. Einige Richtungen und Ebenen weisen eine höhere Knotendichte auf. Diese Ebenen hoher Knotendichte beeinflussen das Verhalten des Kristalls wie folgt: [ 1 ]
- Optische Eigenschaften : Der Brechungsindex steht in direktem Zusammenhang mit der Dichte (bzw. periodischen Dichteschwankungen).
- Adsorption und Reaktivität : Physikalische Adsorption und chemische Reaktionen finden an oder in der Nähe von Oberflächenatomen oder -molekülen statt. Diese Phänomene reagieren daher empfindlich auf die Knotendichte.
- Oberflächenspannung : Die Kondensation eines Materials bedeutet, dass Atome, Ionen oder Moleküle stabiler sind, wenn sie von anderen ähnlichen Teilchen umgeben sind. Die Oberflächenspannung einer Grenzfläche variiert daher mit der Dichte an der Oberfläche.

- Mikrostrukturelle Defekte : Poren und Kristallite weisen tendenziell gerade Korngrenzen entlang von Ebenen höherer Dichte auf.
- Spaltung : Diese erfolgt typischerweise bevorzugt parallel zu Ebenen höherer Dichte.
- Plastische Verformung : Versetzungsgleitung erfolgt bevorzugt parallel zu Ebenen höherer Dichte. Die von der Versetzung übertragene Störung ( Burgers-Vektor ) verläuft in Richtung höherer Dichte. Die Verschiebung eines Knotens in Richtung höherer Dichte erfordert eine geringere Verzerrung des Kristallgitters.
Einige Richtungen und Ebenen werden durch die Symmetrie des Kristallsystems definiert. In monoklinen, trigonalen, tetragonalen und hexagonalen Systemen gibt es eine eindeutige Achse (manchmal auch Hauptachse genannt ), die eine höhere Rotationssymmetrie als die beiden anderen Achsen aufweist. Die Basisebene ist in diesen Kristallsystemen die Ebene, die senkrecht zur Hauptachse steht. In triklinen, orthorhombischen und kubischen Kristallsystemen ist die Achsenbezeichnung willkürlich, und es gibt keine Hauptachse.
Kubische Strukturen
Im Spezialfall einfacher kubischer Kristalle sind die Gittervektoren orthogonal und gleich lang (üblicherweise mit a bezeichnet ); analog gilt dies für das reziproke Gitter. In diesem häufigen Fall bezeichnen die Miller-Indizes ( ℓmn ) und [ ℓmn ] daher einfach Normalen/Richtungen in kartesischen Koordinaten . Für kubische Kristalle mit der Gitterkonstante a ist der Abstand d zwischen benachbarten (ℓmn)-Gitterebenen (wie oben beschrieben):

Aufgrund der Symmetrie kubischer Kristalle ist es möglich, die Position und das Vorzeichen der ganzen Zahlen zu ändern und dennoch äquivalente Richtungen und Ebenen zu erhalten:
- Koordinaten in spitzen Klammern wie ⟨100⟩ bezeichnen eine Familie von Richtungen, die aufgrund von Symmetrieoperationen äquivalent sind, wie z. B. [100], [010], [001] oder das Negative einer dieser Richtungen.
- Koordinaten in geschweiften Klammern wie {100} bezeichnen eine Familie von Ebenennormalen , die aufgrund von Symmetrieoperationen äquivalent sind, ähnlich wie spitze Klammern eine Familie von Richtungen bezeichnen.
Bei kubisch-flächenzentrierten (kfz) und kubisch-raumzentrierten (krz) Gittern sind die primitiven Gittervektoren nicht orthogonal. In diesen Fällen werden die Miller-Indizes jedoch üblicherweise relativ zu den Gittervektoren der kubischen Superzelle definiert und entsprechen somit wiederum den kartesischen Richtungen .
Interplanarer Abstand

Der senkrechte Abstand d zwischen benachbarten ( hkℓ ) Gitterebenen ist gegeben durch: [ 5 ] [ 6 ]
- Kubisch:
- Tetragonal:
- Sechseckig:
- Rhomboedrisch ( primitive Einstellung ):
- Orthorhombisch:
- Monoklin:
- Triclinic:


Klassifizierung nach Symmetrie
Die bestimmende Eigenschaft eines Kristalls ist seine inhärente Symmetrie. Bestimmte Symmetrieoperationen am Kristallgitter lassen dieses unverändert. Alle Kristalle besitzen Translationssymmetrie in drei Richtungen, einige weisen jedoch auch weitere Symmetrieelemente auf. Beispielsweise kann eine Drehung des Kristalls um 180° um eine bestimmte Achse zu einer Atomkonfiguration führen, die mit der ursprünglichen Konfiguration identisch ist; der Kristall besitzt in diesem Fall eine zweifache Rotationssymmetrie um diese Achse. Neben der Rotationssymmetrie kann ein Kristall auch Symmetrien in Form von Spiegelebenen sowie sogenannte zusammengesetzte Symmetrien aufweisen, die eine Kombination aus Translations- und Rotations- oder Spiegelsymmetrien darstellen. Eine vollständige Klassifizierung eines Kristalls ist erreicht, wenn alle inhärenten Symmetrien des Kristalls identifiziert sind. [ 7 ]
Gittersysteme
Kristallgittersysteme sind eine Gruppierung von Kristallstrukturen anhand der Punktgruppen ihres Gitters. Alle Kristalle gehören zu einem der sieben Kristallgittersysteme. Sie sind mit den sieben Kristallsystemen verwandt, aber nicht identisch .
| Kristallfamilie | Gittersystem | Punktgruppe ( Schönflies-Notation ) | 14 Bravais-Gitter | |||
|---|---|---|---|---|---|---|
| Primitiv (P) | Basiszentriert (S) | Körperzentriert (I) | gesichtszentriert (F) | |||
| Triklinisch (a) | C i |  aP | ||||
| Monoklin (m) | C 2h | 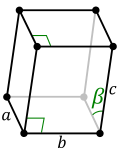 mP | 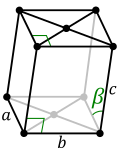 MS | |||
| Orthorhombisch (o) | D 2h |  oP |  oS |  oI |  von | |
| Tetragonal (t) | D 4h |  tP |  Ich | |||
| Hexagonal (h) | Rhomboedrisch | D 3d |  hR | |||
| Sechseckig | D 6h | 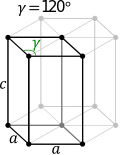 hP | ||||
| Kubisch (c) | Oh | 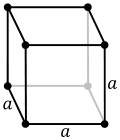 cP | 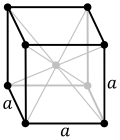 cI |  cF | ||
Das symmetrischste Kristallsystem, das kubische oder isometrische System, besitzt die Symmetrie eines Würfels , d. h., es weist vier dreizählige Drehachsen auf, die um 109,5° (den Tetraederwinkel ) zueinander geneigt sind. Diese dreizähligen Achsen verlaufen entlang der Raumdiagonalen des Würfels. Die anderen sechs Gittersysteme sind hexagonal , tetragonal , rhomboedrisch (oft verwechselt mit dem trigonalen Kristallsystem ), orthorhombisch , monoklin und triklin, welches das am wenigsten symmetrische ist, da es nur die Einheitsmatrix (E) besitzt.
Bravais-Gitter
Bravais-Gitter , auch Raumgitter genannt , beschreiben die geometrische Anordnung der Gitterpunkte [ 4 ] und damit die Translationssymmetrie des Kristalls. Die drei Raumdimensionen ermöglichen 14 verschiedene Bravais-Gitter, die die Translationssymmetrie beschreiben. Alle heute bekannten kristallinen Materialien, mit Ausnahme von Quasikristallen , lassen sich einem dieser Gitter zuordnen. Die vierzehn dreidimensionalen Gitter, klassifiziert nach Gittersystem, sind oben dargestellt.
Die Kristallstruktur besteht aus derselben Atomgruppe, der Basis , die um jeden Gitterpunkt angeordnet ist. Diese Atomgruppe wiederholt sich daher gemäß der Anordnung eines der Bravais-Gitter unendlich oft in drei Dimensionen. Die charakteristischen Dreh- und Spiegelsymmetrien der Elementarzelle werden durch ihre kristallographische Punktgruppe beschrieben .
Dualistische atomare Ordnung in ternären intermetallischen Verbindungen
Jüngste Entwicklungen in der Kristallographie und der intermetallischen Materialwissenschaft haben zur Identifizierung einer neuen Familie ternärer Verbindungen, den sogenannten ZIP-Phasen, geführt. Diese Strukturen zeichnen sich durch eine dualistische Atomordnung aus, bei der verschiedene Atomteilgitter innerhalb eines einzigen Kristallgitters unterschiedliches Ordnungsverhalten zeigen. ZIP-Phasen kristallisieren sowohl in kubisch-flächenzentrierten als auch in hexagonalen Strukturvarianten. Dies erweitert das bekannte Spektrum komplexer Kristallarchitekturen in intermetallischen Systemen und verdeutlicht die wachsende Vielfalt an Atomanordnungen, die in Mehrkomponentenmaterialien möglich sind. [ 8 ]
Kristallsysteme
Ein Kristallsystem ist eine Menge von Punktgruppen, wobei die Punktgruppen selbst und ihre zugehörigen Raumgruppen einem Gittersystem zugeordnet sind. Von den 32 existierenden Punktgruppen im dreidimensionalen Raum gehören die meisten nur einem Gittersystem an; in diesem Fall tragen Kristallsystem und Gittersystem denselben Namen. Fünf Punktgruppen hingegen gehören zu zwei Gittersystemen, dem rhomboedrischen und dem hexagonalen, da beide Gittersysteme dreizählige Rotationssymmetrie aufweisen. Diese Punktgruppen gehören zum trigonalen Kristallsystem.
| Kristallfamilie | Kristallsystem | Punktgruppe / Kristallklasse | Schönflies | Punktsymmetrie | Befehl | Abstrakte Gruppe |
|---|---|---|---|---|---|---|
| triklin | Pedal | C 1 | enantiomorphe polare | 1 | trivial | |
| pinakoidal | C i (S 2 ) | zentrosymmetrisch | 2 | zyklisch | ||
| monoklin | Keilbein | C 2 | enantiomorphe polare | 2 | zyklisch | |
| domatic | C s (C 1h ) | Polar- | 2 | zyklisch | ||
| prismatisch | C 2h | zentrosymmetrisch | 4 | Klein vier | ||
| orthorhombisch | rhombisch-disphenoidal | D 2 (V) | enantiomorph | 4 | Klein vier | |
| rhombisch- pyramidal | C 2v | Polar- | 4 | Klein vier | ||
| rhombisch- dipyramidal | D 2h (V h ) | zentrosymmetrisch | 8 | |||
| tetragonal | tetragonal-pyramidal | C 4 | enantiomorphe polare | 4 | zyklisch | |
| tetragonal-disphenoidal | S 4 | nicht-zentrosymmetrisch | 4 | zyklisch | ||
| tetragonal-dipyramidal | C 4h | zentrosymmetrisch | 8 | |||
| tetragonal-trapezoedrisch | D 4 | enantiomorph | 8 | Diederwinkel | ||
| ditetragonal-pyramidal | C 4V | Polar- | 8 | Diederwinkel | ||
| tetragonal-skalenoedrisch | D 2d (V d ) | nicht-zentrosymmetrisch | 8 | Diederwinkel | ||
| ditetragonal-dipyramidal | D 4h | zentrosymmetrisch | 16 | |||
| sechseckig | trigonal | trigonal-pyramidal | C 3 | enantiomorphe polare | 3 | zyklisch |
| rhomboedrisch | C 3i (S 6 ) | zentrosymmetrisch | 6 | zyklisch | ||
| trigonal-trapezoedrisch | D 3 | enantiomorph | 6 | Diederwinkel | ||
| ditrigonal-pyramidal | C 3V | Polar- | 6 | Diederwinkel | ||
| ditrigonal-scalenoedrisch | D 3d | zentrosymmetrisch | 12 | Diederwinkel | ||
| sechseckig | hexagonal-pyramidal | C 6 | enantiomorphe polare | 6 | zyklisch | |
| trigonal-dipyramidal | C 3h | nicht-zentrosymmetrisch | 6 | zyklisch | ||
| hexagonal-dipyramidal | C 6h | zentrosymmetrisch | 12 | |||
| hexagonal-trapezoedrisch | D 6 | enantiomorph | 12 | Diederwinkel | ||
| dihexagonal-pyramidal | C 6V | Polar- | 12 | Diederwinkel | ||
| ditrigonal-dipyramidal | D 3h | nicht-zentrosymmetrisch | 12 | Diederwinkel | ||
| dihexagonal-dipyramidal | D 6h | zentrosymmetrisch | 24 | |||
| Kubik | tetratroidal | T | enantiomorph | 12 | abwechselnd | |
| diploid | T h | zentrosymmetrisch | 24 | |||
| gyroidal | O | enantiomorph | 24 | symmetrisch | ||
| Hextetraedrisch | T d | nicht-zentrosymmetrisch | 24 | symmetrisch | ||
| hexoktaedrisch | Oh | zentrosymmetrisch | 48 | |||


Insgesamt gibt es sieben Kristallsysteme: triklin, monoklin, orthorhombisch, tetragonal, trigonal, hexagonal und kubisch.
Punktgruppen
Die kristallographische Punktgruppe oder Kristallklasse ist die mathematische Gruppe, die die Symmetrieoperationen umfasst, welche mindestens einen Punkt unverändert lassen und das Erscheinungsbild der Kristallstruktur nicht verändern. Zu diesen Symmetrieoperationen gehören:
- Reflexion , bei der die Struktur an einer Reflexionsebene abgebildet wird.
- Rotation , bei der die Struktur um einen bestimmten Kreisabschnitt um eine Rotationsachse gedreht wird.
- Inversion , bei der das Vorzeichen der Koordinate jedes Punktes in Bezug auf ein Symmetriezentrum oder einen Inversionspunkt geändert wird.
- Uneigentliche Rotation , die aus einer Rotation um eine Achse mit anschließender Inversion besteht.
Rotationsachsen (echte und unechte), Spiegelebenen und Symmetriezentren werden zusammenfassend als Symmetrieelemente bezeichnet . Es gibt 32 mögliche Kristallklassen. Jede lässt sich einem der sieben Kristallsysteme zuordnen.
Weltraumgruppen
Zusätzlich zu den Operationen der Punktgruppe enthält die Raumgruppe der Kristallstruktur Translationssymmetrieoperationen. Dazu gehören:
- Reine Translationen , die einen Punkt entlang eines Vektors verschieben
- Schraubenachsen , die einen Punkt um eine Achse drehen, während er sich parallel zur Achse verschiebt. [ 9 ]
- Gleitebenen , die einen Punkt an einer Ebene spiegeln und ihn dabei parallel zur Ebene verschieben. [ 9 ]
Es gibt 230 verschiedene Weltraumgruppen.
Atomare Koordination
Durch die Betrachtung der Anordnung der Atome zueinander, ihrer Koordinationszahlen, interatomaren Abstände, Bindungsarten usw. lässt sich ein allgemeiner Überblick über die Strukturen und alternative Visualisierungsmöglichkeiten gewinnen. [ 10 ]
Dicht verpackt

Die zugrundeliegenden Prinzipien lassen sich verstehen, wenn man die effizienteste Art der Anordnung gleich großer Kugeln und dicht gepackter Atomlagen im dreidimensionalen Raum betrachtet. Liegt beispielsweise Lage A unter Lage B, gibt es zwei Möglichkeiten, ein zusätzliches Atom auf Lage B zu platzieren. Würde eine zusätzliche Lage direkt über Lage A platziert, ergäbe sich folgende Abfolge:
- ...ABABABAB...
- Diese Anordnung von Atomen in einer Kristallstruktur wird als hexagonale dichteste Kugelpackung (hcp) bezeichnet .
Sind jedoch alle drei Ebenen zueinander versetzt und wiederholt sich die Sequenz erst, wenn die vierte Ebene direkt über Ebene A positioniert ist, so ergibt sich folgende Sequenz:
- ...ABCABCABC...
- Diese Art von Strukturanordnung wird als kubisch dichteste Kugelpackung (ccp) oder flächenzentrierte kubische Packung (fcc) bezeichnet .
Die Elementarzelle einer kubisch-flächenzentrierten (kp) Anordnung von Atomen ist die kubisch-flächenzentrierte (kfz) Elementarzelle. Dies ist nicht sofort ersichtlich, da die dicht gepackten Schichten parallel zu den {111}-Ebenen der kfz-Elementarzelle verlaufen. Es gibt vier verschiedene Orientierungen der dicht gepackten Schichten.
APF und CN
Eine wichtige Eigenschaft einer Kristallstruktur ist ihr Atompackungsfaktor (APF). Dieser wird berechnet, indem man annimmt, dass alle Atome identische Kugeln sind, deren Radius so groß ist, dass jede Kugel an die nächste anstößt. Der Atompackungsfaktor ist der Anteil des von diesen Kugeln eingenommenen Raums und kann berechnet werden, indem man das Gesamtvolumen der Kugeln durch das Volumen der Zelle teilt:

Ein weiteres wichtiges Merkmal einer Kristallstruktur ist ihre Koordinationszahl (KZ). Dies ist die Anzahl der nächsten Nachbarn eines Zentralatoms in der Struktur.
Die APFs und CNs der häufigsten Kristallstrukturen sind unten aufgeführt:
| Kristallstruktur | Atompackungsfaktor | Koordinationszahl ( Geometrie ) |
|---|---|---|
| Diamant-Kubus | 0,34 | 4 ( Tetraeder ) |
| Einfacher Kubik | 0,52 [ 11 ] | 6 ( Oktaeder ) |
| Raumzentriertes kubisches Gitter (BCC) | 0,68 [ 11 ] | 8 ( Würfel ) |
| Flächenzentriertes kubisches Gitter (FCC) | 0,74 [ 11 ] | 12 ( Kuboktaeder ) |
| Hexagonal dichteste Kugelpackung (HCP) | 0,74 [ 11 ] | 12 ( Dreieckige Orthobicupola ) |
Die Packungsdichte von 74 % bei FCC und HCP ist die maximal mögliche Dichte in Einheitszellen, die aus Kugeln einer einzigen Größe bestehen.
Interstitielle Stellen

Zwischengitterplätze bezeichnen die leeren Räume zwischen den Atomen im Kristallgitter. Diese Räume können durch entgegengesetzt geladene Ionen besetzt werden, wodurch Mehrelementstrukturen entstehen. Sie können aber auch durch Fremdatome oder Eigenzwischengitteratome besetzt werden, wodurch Zwischengitterdefekte entstehen .
Defekte und Verunreinigungen
Reale Kristalle weisen Defekte oder Unregelmäßigkeiten in den oben beschriebenen idealen Anordnungen auf, und es sind diese Defekte, die viele der elektrischen und mechanischen Eigenschaften realer Materialien entscheidend bestimmen.
Verunreinigungen
Wenn ein Atom einen der Hauptbestandteile der Kristallstruktur ersetzt, kann dies zu Veränderungen der elektrischen und thermischen Eigenschaften des Materials führen. [ 12 ] Verunreinigungen können sich in bestimmten Materialien auch als Elektronenspin- Verunreinigungen manifestieren. Untersuchungen zu magnetischen Verunreinigungen zeigen, dass bereits geringe Konzentrationen von Verunreinigungen bestimmte Eigenschaften wie die spezifische Wärme erheblich verändern können. So können beispielsweise Verunreinigungen in halbleitenden ferromagnetischen Legierungen zu veränderten Eigenschaften führen, wie bereits Ende der 1960er Jahre vorhergesagt wurde. [ 13 ] [ 14 ]
Verrenkungen
Versetzungen in einem Kristallgitter sind Linienfehler, die mit lokalen Spannungsfeldern verbunden sind. Sie ermöglichen Scherung bei geringeren Spannungen als für eine perfekte Kristallstruktur erforderlich. [ 15 ] Die lokalen Spannungsfelder führen zu Wechselwirkungen zwischen den Versetzungen, was wiederum Kaltverfestigung oder Verfestigung zur Folge hat .
Korngrenzen
Korngrenzen sind Grenzflächen, an denen Kristalle unterschiedlicher Orientierung aufeinandertreffen. [ 4 ] Eine Korngrenze ist eine einphasige Grenzfläche, wobei die Kristalle auf beiden Seiten der Grenze bis auf ihre Orientierung identisch sind. Der Begriff „Kristallitgrenze“ wird gelegentlich, wenn auch selten, verwendet. Korngrenzenbereiche enthalten Atome, die aus ihren ursprünglichen Gitterplätzen verschoben wurden, Versetzungen und Verunreinigungen, die zur energieärmeren Korngrenze gewandert sind.
Betrachtet man eine Korngrenze geometrisch als Grenzfläche eines in zwei Teile geschnittenen Einkristalls , von denen einer gedreht ist, so ergeben sich fünf Variablen zur Definition einer Korngrenze. Die ersten beiden Zahlen stammen aus dem Einheitsvektor, der die Drehachse angibt. Die dritte Zahl bezeichnet den Drehwinkel des Korns. Die letzten beiden Zahlen geben die Ebene der Korngrenze (oder einen Einheitsvektor, der senkrecht zu dieser Ebene steht) an. [ 10 ]
Korngrenzen behindern die Bewegung von Versetzungen in einem Material. Daher ist die Verringerung der Kristallitgröße eine gängige Methode zur Festigkeitssteigerung, wie die Hall-Petch -Beziehung beschreibt. Da Korngrenzen Defekte in der Kristallstruktur darstellen, verringern sie tendenziell die elektrische und thermische Leitfähigkeit des Materials. Die hohe Grenzflächenenergie und die relativ schwache Bindung in den meisten Korngrenzen machen diese oft zu bevorzugten Stellen für den Beginn von Korrosion und die Ausscheidung neuer Phasen aus dem Festkörper. Sie spielen auch eine wichtige Rolle bei vielen Kriechmechanismen . [ 10 ]
Korngrenzen sind im Allgemeinen nur wenige Nanometer breit. In gängigen Materialien sind die Kristallite so groß, dass die Korngrenzen nur einen geringen Anteil des Materials ausmachen. Es lassen sich jedoch sehr kleine Korngrößen erzielen. In nanokristallinen Festkörpern erreichen die Korngrenzen einen signifikanten Volumenanteil des Materials, was tiefgreifende Auswirkungen auf Eigenschaften wie Diffusion und Plastizität hat . Im Grenzfall sehr kleiner Kristallite, wenn der Volumenanteil der Korngrenzen gegen 100 % strebt, verliert das Material jeglichen kristallinen Charakter und wird somit zu einem amorphen Festkörper . [ 10 ]
Vorhersage der Struktur
Die Schwierigkeit, stabile Kristallstrukturen allein anhand der chemischen Zusammensetzung vorherzusagen, stellte lange ein Hindernis für die vollständig computergestützte Materialentwicklung dar. Dank leistungsfähigerer Algorithmen und Hochleistungsrechnern lassen sich nun Strukturen mittlerer Komplexität mithilfe von Ansätzen wie evolutionären Algorithmen , Zufallsstichproben oder Metadynamik vorhersagen .
Die Kristallstrukturen einfacher ionischer Feststoffe (z. B. NaCl oder Kochsalz) werden seit Langem mithilfe der Paulingschen Regeln erklärt, die 1929 von Linus Pauling , dem sogenannten „Vater der chemischen Bindung“, aufgestellt wurden . [ 16 ] Pauling untersuchte auch die Natur der interatomaren Kräfte in Metallen und kam zu dem Schluss, dass etwa die Hälfte der fünf d-Orbitale in den Übergangsmetallen an der Bindung beteiligt sind, während die übrigen nichtbindenden d-Orbitale für die magnetischen Eigenschaften verantwortlich sind. Pauling konnte daher die Anzahl der an der Bindungsbildung beteiligten d-Orbitale mit der Bindungslänge sowie mit vielen physikalischen Eigenschaften des Stoffes korrelieren. Anschließend führte er das Metallorbital ein, ein zusätzliches Orbital, das notwendig ist, um eine ungehinderte Resonanz von Valenzbindungen zwischen verschiedenen elektronischen Strukturen zu ermöglichen. [ 17 ]
In der Theorie der resonanten Valenzbindungen hängen die Faktoren, die die Wahl einer alternativen Kristallstruktur eines Metalls oder einer intermetallischen Verbindung bestimmen, von der Resonanzenergie der Bindungen zwischen den Atompositionen ab. Es ist offensichtlich, dass manche Resonanzmoden einen größeren Beitrag leisten (mechanisch stabiler sind als andere) und dass insbesondere ein einfaches Verhältnis von Bindungsanzahl zu Atompositionen die Ausnahme darstellt. Daraus ergibt sich das Prinzip, dass den einfachsten Verhältnissen oder „Bindungszahlen“ (1/2, 1/3, 2/3, 1/4, 3/4 usw.) eine besondere Stabilität zugeordnet ist. Die Wahl der Struktur und der Wert des Achsenverhältnisses ( welches die relativen Bindungslängen bestimmt ) sind somit das Ergebnis des Bestrebens eines Atoms , seine Valenz zur Bildung stabiler Bindungen mit einfachen , gebrochenen Bindungszahlen zu nutzen. [ 18 ] [ 19 ]
Nachdem Hume-Rothery einen direkten Zusammenhang zwischen Elektronenkonzentration und Kristallstruktur in β-Phasen-Legierungen postuliert hatte, analysierte er die Trends in Schmelzpunkten, Kompressibilitäten und Bindungslängen in Abhängigkeit von der Gruppennummer im Periodensystem, um ein Valenzsystem für die Übergangsmetalle im metallischen Zustand zu etablieren. Diese Untersuchung betonte die mit der Gruppennummer zunehmende Bindungsstärke. [ 20 ] In einem Artikel über den Zusammenhang zwischen Bindungshybriden und metallischen Strukturen wurde die Wirkung gerichteter Kräfte hervorgehoben. Der resultierende Zusammenhang zwischen elektronischen und kristallinen Strukturen wird durch einen einzigen Parameter zusammengefasst: das Gewicht der d-Elektronen pro hybridisiertem metallischem Orbital. Das „d-Gewicht“ beträgt 0,5, 0,7 bzw. 0,9 für die fcc-, hcp- bzw. bcc-Struktur. Der Zusammenhang zwischen d-Elektronen und Kristallstruktur wird somit deutlich. [ 21 ]
Bei Vorhersagen/Simulationen von Kristallstrukturen wird üblicherweise Periodizität berücksichtigt, da das System als in alle Richtungen unbegrenzt betrachtet wird. Ausgehend von einer triklinen Struktur ohne weitere Symmetrieeigenschaften können dem System zusätzliche Symmetrieeigenschaften verliehen werden, indem das zweite Newtonsche Gesetz auf die Teilchen in der Einheitszelle und eine kürzlich entwickelte dynamische Gleichung für die Periodenvektoren des Systems [ 22 ] (Gitterparameter einschließlich Winkel) angewendet werden, selbst wenn das System äußeren Spannungen ausgesetzt ist.
Polymorphismus
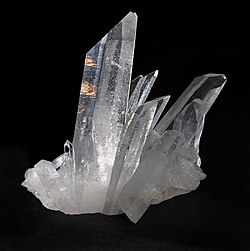
Polymorphie bezeichnet das Auftreten mehrerer kristalliner Formen eines Materials. Sie findet sich in vielen kristallinen Materialien, darunter Polymere , Mineralien und Metalle . Gemäß den Gibbs'schen Regeln des Phasengleichgewichts hängen diese einzigartigen kristallinen Phasen von intensiven Variablen wie Druck und Temperatur ab. Polymorphie ist mit Allotropie verwandt, die elementare Feststoffe beschreibt . Die vollständige Morphologie eines Materials wird durch Polymorphie und andere Variablen wie Kristallhabitus , amorphen Anteil oder kristallographische Defekte beschrieben . Polymorphe weisen unterschiedliche Stabilitäten auf und können sich spontan und irreversibel von einer metastabilen (oder thermodynamisch instabilen) Form in die stabile Form bei einer bestimmten Temperatur umwandeln. [ 23 ] Sie zeigen außerdem unterschiedliche Schmelzpunkte , Löslichkeiten und Röntgenbeugungsmuster .
Ein gutes Beispiel hierfür ist Quarz , die Quarzform von Siliciumdioxid (SiO₂ ) . In den meisten Silikaten ist das Siliciumatom tetraedrisch von vier Sauerstoffatomen koordiniert. Alle Kristallformen außer einer bestehen aus tetraedrischen {SiO₄ } -Einheiten, die über gemeinsame Ecken in unterschiedlichen Anordnungen miteinander verbunden sind. In verschiedenen Mineralen weisen die Tetraeder unterschiedliche Vernetzungs- und Polymerisationsgrade auf. Sie kommen beispielsweise einzeln, paarweise, in größeren Clustern wie Ringen, in Ketten, Doppelketten, Schichten und dreidimensionalen Gerüsten vor. Die Minerale werden anhand dieser Strukturen in Gruppen eingeteilt. In jeder der sieben thermodynamisch stabilen Kristallformen oder Polymorphe von kristallinem Quarz sind nur zwei von vier Kanten der {SiO₄ } -Tetraeder miteinander verbunden, woraus sich die chemische Formel für Siliciumdioxid ergibt: SiO₂ .
Ein weiteres Beispiel ist elementares Zinn (Sn), das bei Raumtemperatur formbar, beim Abkühlen jedoch spröde ist . Diese Änderung der mechanischen Eigenschaften ist auf die Existenz seiner beiden Hauptallotrope, α- und β-Zinn, zurückzuführen . Die beiden bei Normaldruck und -temperatur vorkommenden Allotrope , α-Zinn und β-Zinn, sind allgemein als graues bzw. weißes Zinn bekannt . Zwei weitere Allotrope, γ- und σ-Zinn, existieren bei Temperaturen über 161 °C und Drücken über mehreren GPa. [ 24 ] Weißes Zinn ist metallisch und die stabile Kristallform bei Raumtemperatur und darüber. Unterhalb von 13,2 °C liegt Zinn in grauer Form vor, die eine diamantkubische Kristallstruktur aufweist, ähnlich wie Diamant , Silizium oder Germanium . Graues Zinn besitzt keinerlei metallische Eigenschaften, ist ein mattgraues Pulver und findet außer in einigen speziellen Halbleiteranwendungen kaum Verwendung . [ 25 ] Obwohl die α–β-Umwandlungstemperatur von Zinn nominell 13,2 °C beträgt, senken Verunreinigungen (z. B. Al, Zn usw.) die Übergangstemperatur deutlich unter 0 °C, und bei Zugabe von Sb oder Bi kann die Umwandlung überhaupt nicht stattfinden. [ 26 ]
Physikalische Eigenschaften
Zwanzig der 32 Kristallklassen sind piezoelektrisch , und Kristalle, die einer dieser Klassen (Punktgruppen) angehören, weisen Piezoelektrizität auf . Alle piezoelektrischen Klassen besitzen keine Inversionssymmetrie . Jedes Material entwickelt eine dielektrische Polarisation, wenn ein elektrisches Feld angelegt wird. Ein Stoff, der eine solche natürliche Ladungstrennung auch ohne Feld aufweist, wird als polares Material bezeichnet. Ob ein Material polar ist oder nicht, wird ausschließlich durch seine Kristallstruktur bestimmt. Nur zehn der 32 Punktgruppen sind polar . Alle polaren Kristalle sind pyroelektrisch , daher werden die zehn polaren Kristallklassen manchmal auch als pyroelektrische Klassen bezeichnet.
Es gibt einige Kristallstrukturen, insbesondere die Perowskitstruktur , die ferroelektrisches Verhalten zeigen . Dies ist analog zum Ferromagnetismus , da der ferroelektrische Kristall ohne elektrisches Feld während der Herstellung keine Polarisation aufweist. Durch Anlegen eines ausreichend starken elektrischen Feldes wird der Kristall permanent polarisiert. Diese Polarisation kann durch eine ausreichend große Gegenladung umgekehrt werden, analog zur Umkehrung eines Ferromagneten. Obwohl sie als Ferroelektrika bezeichnet werden, beruht der Effekt auf der Kristallstruktur (und nicht auf dem Vorhandensein von Eisenmetall).
Siehe auch
- Brillouin-Zone – eine primitive Zelle im reziproken Raumgitter eines Kristalls
- Chemische Kristallographie vor der Röntgenstrahlung
- Kristalltechnik
- Kristallwachstum – ein wichtiger Abschnitt eines Kristallisationsprozesses
- Kristallographische Datenbank
- Bruchkoordinaten
- Frank-Kasper-Phasen
- Geometrische Kristallographie vor der Röntgenstrahlung
- Hermann-Mauguin-Notation – eine Notation zur Darstellung von Symmetrie in Punktgruppen, ebenen Gruppen und Raumgruppen
- Laserbeheiztes Sockelwachstum – eine Kristallzüchtungstechnik
- Flüssigkristall – ein Aggregatzustand mit Eigenschaften sowohl herkömmlicher Flüssigkeiten als auch Kristalle
- Patterson-Funktion – eine Funktion zur Lösung des Phasenproblems in der Röntgenkristallographie
- Periodensystem (Kristallstruktur) – (für Elemente, die bei Standardbedingungen fest sind) gibt die Kristallstruktur der thermodynamisch stabilsten Form(en) unter diesen Bedingungen an. In allen anderen Fällen bezieht sich die angegebene Struktur auf das Element an seinem Schmelzpunkt.
- Primitive Zelle – eine sich wiederholende Einheit, die durch die Vektoren gebildet wird, welche die Punkte eines Gitters aufspannen
- Proteinkristallisation
- Impfkristall – ein kleines Stück eines einzelnen Kristalls, das zum Initiieren des Wachstums eines größeren Kristalls verwendet wird.
- Wigner-Seitz-Zelle – eine primitive Zelle eines Kristallgitters mit angewandter Voronoi-Zerlegung.
Referenzen
- Hook , JR ; Hall, HE (2010). Festkörperphysik . Manchester Physics Series (2. Aufl.). John Wiley & Sons. ISBN 978-0-471-92804-1Die
- ^ West, Anthony R. (1999). Grundlagen der Festkörperchemie (2. Aufl.). Wiley. S. 1. ISBN 978-0-471-98756-7Die
- ^ Internationale Tabellen für Kristallographie (2006). Band A, Raumgruppensymmetrie.
- ^ a b c Encyclopedia of Physics (2. Auflage), RG Lerner , GL Trigg, VHC-Verlag, 1991, ISBN (Verlagsgesellschaft) 3-527-26954-1, ISBN (VHC Inc.) 0-89573-752-3
- ^ „4. Direkte und reziproke Gitter“ . CSIC-Abteilung für Kristallographie und Strukturbiologie . 6. April 2017 . Abgerufen am 18. Mai 2017 .
- ^ Edington, JW (1975). Elektronenbeugung im Elektronenmikroskop . doi : 10.1007/978-1-349-02595-4 . ISBN 978-0-333-18292-5Die
- ^ Ashcroft, N.; Mermin , D. (1976). „Kapitel 7“. Festkörperphysik . Brooks/Cole (Thomson Learning, Inc.). ISBN 978-0-03-049346-1Die
- ^ Tunes, MA; Drewry, SM; Schmidt, F. (2026). „Eine neue Familie ternärer intermetallischer Verbindungen mit dualistischer Atomordnung – die ZIP-Phasen“ . Advanced Materials . 38 (8) e08168. doi : 10.1002/adma.202308168 . PMC 12878816 .
- ^ a b Donald E. Sands (1994). „§4-2 Schraubenachsen und §4-3 Gleitebenen“ . Einführung in die Kristallographie (Nachdruck der korrigierten Ausgabe von WA Benjamin, 1975). Courier-Dover. S. 70–71 . ISBN 978-0-486-67839-9Die
- ^ a b c d Parker, CB, Hrsg. (1994). McGraw Hill Encyclopaedia of Physics (2. Aufl.). McGraw-Hill. ISBN 978-0-07-051400-3Die
- ^ a b c d Ellis, Arthur B.; et al. (1995). Teaching General Chemistry: A Materials Science Companion (3. Aufl.). Washington, DC: American Chemical Society. ISBN 0-8412-2725-XDie
- ^ Kallay, Nikola (2000). Grenzflächendynamik . CRC Press. ISBN 978-0-8247-0006-5Die
- ^ Hogan, CM (1969). „Zustandsdichte einer isolierenden ferromagnetischen Legierung“. Physical Review . 188 (2): 870–874 . Bibcode : 1969PhRv..188..870H . doi : 10.1103/PhysRev.188.870 .
- ^ Zhang, XY; Suhl, H (1985). „Spinwellenbedingte Periodenverdopplungen und Chaos unter transversaler Anregung“. Physical Review A. 32 ( 4): 2530–2533 . Bibcode : 1985PhRvA..32.2530Z . doi : 10.1103/PhysRevA.32.2530 . PMID 9896377 .
- ^ Courtney, Thomas (2000). Mechanisches Verhalten von Werkstoffen . Long Grove, IL: Waveland Press. S. 85. ISBN 978-1-57766-425-3Die
- ^ L. Pauling (1929). „Die Prinzipien, die die Struktur komplexer Ionenkristalle bestimmen“. J. Am. Chem. Soc. 51 (4): 1010–1026 . Bibcode : 1929JAChS..51.1010P . doi : 10.1021/ja01379a006 .
- ^ Pauling, Linus (1938). „Die Natur der interatomaren Kräfte in Metallen“. Physical Review . 54 (11): 899–904 . Bibcode : 1938PhRv...54..899P . doi : 10.1103/PhysRev.54.899 .
- ^ Pauling, Linus (1947). „Atomradien und interatomare Abstände in Metallen“. Journal of the American Chemical Society . 69 (3): 542–553 . Bibcode : 1947JAChS..69..542P . doi : 10.1021/ja01195a024 .
- ^ Pauling, L. (1949). „Eine Resonanz-Valenzbindungstheorie für Metalle und intermetallische Verbindungen“ . Proceedings of the Royal Society A. 196 ( 1046): 343–362 . Bibcode : 1949RSPSA.196..343P . doi : 10.1098/rspa.1949.0032 .
- ^ Humerothery, W.; Irving, H. M.; Williams, R. J. P. (1951). „Die Valenzen der Übergangselemente im metallischen Zustand“. Proceedings of the Royal Society A. 208 ( 1095): 431. Bibcode : 1951RSPSA.208..431H . doi : 10.1098/rspa.1951.0172 . S2CID 95981632 .
- ^ Altmann, SL; Coulson, CA; Hume-Rothery, W. (1957). „Über die Beziehung zwischen Bindungshybriden und metallischen Strukturen“. Proceedings of the Royal Society A. 240 ( 1221): 145. Bibcode : 1957RSPSA.240..145A . doi : 10.1098/rspa.1957.0073 . S2CID 94113118 .
- ^ Liu, Gang (2015). „Dynamische Gleichungen für die Periodenvektoren in einem periodischen System unter konstanter äußerer Spannung“. Can. J. Phys. 93 (9): 974–978 . arXiv : cond-mat/0209372 . Bibcode : 2015CaJPh..93..974L . doi : 10.1139/cjp-2014-0518 . S2CID 54966950 .
- ^ Hanaor, Dorian AH; Sorrell, Charles C. (2011). „Review of the anatase to rutile phase transformation“ . Journal of Materials Science . 46 (4): 855–874 . Bibcode : 2011JMatS..46..855H . doi : 10.1007/s10853-010-5113-0 . hdl : 1959.4/unsworks_60954 .
- ^ Molodets, AM; Nabatov, SS (2000). „Thermodynamische Potentiale, Zustandsdiagramm und Phasenübergänge von Zinn bei Stoßkompression“. High Temperature . 38 (5): 715–721 . Bibcode : 2000HTemp..38..715M . doi : 10.1007/BF02755923 . S2CID 120417927 .
- ^ Holleman, Arnold F.; Wiberg, Egon; Wiberg, Nils (1985). "Zinn". Lehrbuch der Anorganischen Chemie (auf Deutsch) (91–100 Hrsg.). Walter de Gruyter. S. 793–800 . ISBN 978-3-11-007511-3Die
- ^ Schwartz, Mel (2002). „Zinn und Legierungen, Eigenschaften“. Enzyklopädie der Werkstoffe, Teile und Oberflächen (2. Aufl.). CRC Press. ISBN 978-1-56676-661-6Die
Externe Links
 Medien zum Thema Kristallstrukturen auf Wikimedia Commons
- Der innere Aufbau von Kristallen... Kristallographie für Anfänger
- Verschiedene Arten von Kristallstrukturen
- Anhang A aus dem Handbuch für Atoms, Software für XAFS
- Einführung in die Mineralien: Kristallklassen und -systeme
- Einführung in die Kristallographie und Mineralkristallsysteme
- Kristallflächen und Miller-Indizes
- Interaktive 3D-Kristallmodelle
- Spezifische Kristall-3D-Modelle
- Crystallography Open Database (mit mehr als 140.000 Kristallstrukturen)


