Die elektrophile Aminierung ist ein chemischer Prozess, bei dem durch die Reaktion eines nukleophilen Carbanions mit einer elektrophilen Stickstoffquelle eine Kohlenstoff-Stickstoff-Bindung gebildet wird. [ 1 ]
Einführung
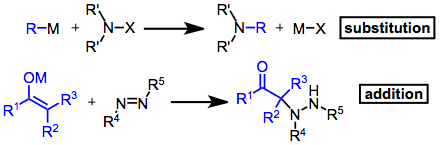
Elektrophile Aminierungsreaktionen lassen sich in Additions- und Substitutionsreaktionen unterteilen. Obwohl das resultierende Produkt nicht immer ein Amin ist, haben diese Reaktionen die Bildung einer Kohlenstoff-Stickstoff-Bindung und die Verwendung eines elektrophilen Aminierungsreagenz gemeinsam. Eine Vielzahl von Elektrophilen wurde bereits eingesetzt; bei Substitutionen handelt es sich meist um Amine mit elektronenziehenden Gruppen, beispielsweise Chloramine , Hydroxylamine , Hydrazine und Oxaziridine . Für Additionsreaktionen wurden unter anderem Imine , Oxime , Azide und Azoverbindungen verwendet .
Mechanismus und Stereochemie
Vorherrschende Mechanismen
Ein Stickstoffatom, das sowohl an eine gute Elektrofuge als auch an eine gute Nukleofuge gebunden ist, wird als Nitrenoid (aufgrund seiner Ähnlichkeit mit einem Nitren ) bezeichnet. [ 2 ] Nitrene besitzen kein vollständiges Elektronenoktett und sind daher stark elektrophil; Nitrenoide zeigen ein analoges Verhalten und sind oft gute Substrate für elektrophile Aminierungsreaktionen. Nitrenoide können durch Deprotonierung von O -Alkylhydroxylaminen mit einer N-H-Bindung oder durch nukleophile Addition von O -Alkyloximen erzeugt werden. Diese Zwischenprodukte reagieren mit Carbanionen zu substituierten Aminen. Andere elektronenarme, sp³ - hybridisierte Aminierungsreagenzien reagieren nach ähnlichen Mechanismen zu Substitutionsprodukten. [ 3 ]

Bei Aminierungen mit Oxaziridinen erfolgt der nukleophile Angriff am Stickstoffatom des Dreirings. Bei einigen Substraten (z. B. α-Cyanoketonen) reagiert das entstehende Alkoxid weiter und liefert unerwartete Produkte. Eine direkte β-Eliminierung des Alkoxids führt zur Bildung eines Amins. [ 4 ]

Additionen an π-Bindungen verlaufen in den meisten Fällen über typische nukleophile Additionsmechanismen . Alkyl-, Aryl- und Heteroaryllithium-Reagenzien addieren sich an Azide und bilden Triazensalze. [ 5 ] Die Reduktion dieser Salze führt zu Aminen, die jedoch auch durch saure Aufarbeitung unter Abspaltung von Sulfinsäure in Azide überführt werden können.

Enantioselektive Varianten
Die synthetisch nützlichsten Aminierungen von Enolat-Anionen verwenden N -Acyloxazolidinon-Substrate. [ 6 ] Die chiralen Hilfsgruppen dieser Verbindungen lassen sich nach Hydrazinbildung (mit Azoverbindungen) oder Azidierung (mit Trisylazid ) leicht entfernen. Die Azidierung mit dem letztgenannten Reagenz ist effizienter als die Bromierung mit anschließender nukleophiler Substitution durch das Azid-Anion. [ 7 ] Palladium reduziert in Gegenwart von Kohlenstoff und Wasserstoffgas sowohl Azid- als auch Hydrazidprodukte (letzteres jedoch erst nach Umwandlung in das Hydrazin).

Umfang und Grenzen
Aminierungsreagenzien
Elektrophile Aminierungsreagenzien basieren auf dem Vorhandensein einer elektronenziehenden funktionellen Gruppe am Stickstoffatom. Verschiedene Hydroxylaminderivate wurden zu diesem Zweck eingesetzt. Sulfonylhydroxylamine sind in der Lage, eine breite Palette von Carbanionen zu aminieren. [ 8 ]

Azoverbindungen liefern nach Addition an die N=N-Bindung Hydrazine. Diese Additionen wurden durch den Einsatz chiraler Hilfsstoffe (siehe oben) und chiraler Katalysatoren enantioselektiv gestaltet. [ 9 ] Obwohl die Enantioselektivität des Prolin-katalysierten Verfahrens gut ist, sind die Ausbeuten gering und die Reaktionszeiten lang.

Bei der Behandlung mit Sulfonylaziden können verschiedene Grignard-Reagenzien oder Enolate in Azide oder Amine umgewandelt werden. [ 10 ] Eine wichtige Nebenreaktion unter diesen Bedingungen ist die Diazotransferreaktion: Anstatt in ein Azid und Sulfinsäure zu zerfallen, kann das intermediäre Triazensalz zu einer Diazoverbindung und einem Sulfonamid zerfallen. Die Wahl der Aufarbeitungsbedingungen kann die Bildung des einen Produkts gegenüber dem anderen begünstigen. Im Allgemeinen fördert Trifluoressigsäure bei Reaktionen von mit Evans-Oxazolidinonen substituierten Enolaten den Diazotransfer, während Essigsäure die Azidierung begünstigt (die Gründe hierfür sind unklar). [ 11 ] Auch das Lösungsmittel und das Enolat-Gegenion beeinflussen das beobachtete Verhältnis von Diazo- zu Azidprodukten. [ 12 ]

Zu den weiteren elektrophilen Aminierungsreagenzien gehören Oxaziridine, [ 13 ] Diazoverbindungen , [ 14 ] und in seltenen Fällen Imine . [ 15 ]
Organometallische Substrate
Das Spektrum der metallorganischen Reagenzien, die elektrophil aminiert werden können, ist breit. Alkyl-Grignard-Reagenzien [ 16 ] , Alkyllithiumverbindungen [ 17 ] , Alkylzinkverbindungen [ 18 ] und Alkylcuprate [ 19 ] wurden erfolgreich mit elektrophilen Reagenzien aminiert. Unter den sp² - zentrierten Carbanionen reagieren Vinyllithiumverbindungen [ 8 ] , Vinylcuprate [ 20 ] und Vinyl-Grignard-Reagenzien [ 21 ] mit elektrophilen Aminierungsreagenzien zu Enaminen.
Aryl- und Heteroaryl-Organolithium-Reagenzien unterliegen unter Kupfer(I)-katalysierten Bedingungen einer effizienten elektrophilen Aminierung, vermittelt durch rückgewinnbare Siliciumreagenzien, sogenannte Siloxan-Transferreagenzien. [ 22 ]

Der Anwendungsbereich von sp-zentrierten Carbanionen beschränkt sich auf Alkinylcuprate. [ 23 ] Enolate und Silylenolether, die am häufigsten verwendete Klasse von Kohlenstoff-Nukleophilen in elektrophilen Aminierungsreaktionen, nehmen an Aminierungs-, [ 24 ] Adisierungs- [ 25 ] und Hydrazinierungsreaktionen [ 7 ] teil .
Die Hauptanwendung von Alkylmetallreagenzien in elektrophilen Aminierungsreaktionen ist die Synthese sterisch gehinderter Amine, von denen viele durch nukleophile Substitution mit einem Alkylhalogenid (nukleophile Aminierung) nur schwer zugänglich sind. Beispielsweise reagieren sperrige Organozinkreagenzien in Gegenwart eines Kupfer(II)-Katalysators mit O -Acylhydroxylaminen zu sterisch gehinderten Aminen.

Allylische Metallverbindungen können zur Herstellung von Allylaminen durch elektrophile Aminierung verwendet werden. Obwohl Allylamine üblicherweise durch nukleophile Aminierung von Allylhalogeniden hergestellt werden, sind einige Beispiele für die elektrophile Aminierung von Allylsubstraten bekannt. Im folgenden Beispiel wird ein durch Hydrozirkonierung erhaltenes allylisches Zirkoniumreagenz mit einem O -Alkylhydroxylamin abgefangen. [ 26 ]

Die elektrophile Aminierung von Enolaten liefert α-Aminocarbonylverbindungen. Bei Verwendung chiraler Oxazolidinone in Kombination mit Azoverbindungen wird Enantioselektivität beobachtet (siehe oben). BINAP kann auch für diesen Zweck bei der Aminierung von Silyl- Enolethern eingesetzt werden .

Aryl- und Heteroaryl-Organometallreagenzien unterliegen vielen der gleichen Umwandlungen wie ihre aliphatischen Analoga. Die Bildung von Aminen, Hydrazinen und Aziden ist durch die Verwendung verschiedener elektrophiler Aminierungsreagenzien möglich. Ein Beispiel unter Verwendung eines Nitrenoidreagenz ist unten dargestellt. [ 27 ]

Eine intramolekulare Aminierung ist möglich und wurde zur Synthese kleiner und mittelgroßer Ringe eingesetzt. Im folgenden Beispiel führte die Deprotonierung einer aktivierten Methylenverbindung mit einem O -Phosphinoylhydroxylamin zum abgebildeten cyclischen Amin. [ 28 ]

Vergleich mit anderen Methoden
Es stehen verschiedene weitere Methoden zur elektrophilen Bildung von CN-Bindungen zur Verfügung. Nitrite und Nitrate können zur Bildung von Oximen bzw. Nitroverbindungen eingesetzt werden. Organoborane können als Nukleophile dienen und liefern oft höhere Ausbeuten bei weniger Komplikationen als analoge Carbanionen. Die Neber-Umlagerung stellt über ein Azirin- Zwischenprodukt eine Alternative zur elektrophilen Aminierung dar .

Typische Bedingungen
Die große Vielfalt an elektrophilen Aminierungsreagenzien schließt eine Verallgemeinerung der Reaktionsbedingungen aus. Elektrophile Stickstoffquellen sind jedoch im Allgemeinen entweder toxisch oder explosiv. Beim Umgang mit diesen Reagenzien ist daher größte Vorsicht geboten. Viele elektrophile Stickstoffquellen liefern Amine nicht unmittelbar, es existieren jedoch verschiedene Methoden zur Erzeugung der entsprechenden Amine.
- Tosylamine: Tributylzinnhydrid
- Azoverbindungen: H₂ / Pd
- Triazene: Natriumborhydrid
- Azide: H₂ / Pd, H₂ / Pt, Lithiumaluminiumhydrid, Triphenylphosphin
Eine Umwandlung in andere stickstoffhaltige Funktionalitäten, einschließlich Enamine , [ 29 ] Imine , [ 30 ] und Amide , [ 31 ] ist ebenfalls möglich.
Referenzen
- ^ Ciganek, Engelbert (16. März 2009). „Elektrophile Aminierung von Carbanionen, Enolaten und ihren Surrogaten“. Organic Reactions . Band 72. John Wiley and Sons, Inc. S. 1–86. doi : 10.1002/0471264180.or072.01 . ISBN 978-0471264187Die
- ^ Starkov, Pavel; Jamison, Timothy F.; Marek, Ilan (15. Januar 2015). „Elektrophile Aminierung: Der Fall der Nitrenoide“. Chem. Eur. J. 21 ( 14): 5278–300 . doi : 10.1002/chem.201405779 . PMID 25641706 .
- ^ Beak, Peter; Selling, Gordon W. (1989). „Verdrängungen am Stickstoff von Lithioalkoxylamiden durch metallorganische Reagenzien“. J. Org. Chem . 54 (23): 5574–80 . doi : 10.1021/jo00284a034 .
- ^ Bulman Page, Philip C.; Limousin, Corinne; Murrell, Victor L. (01.11.2002). „Asymmetrische elektrophile Aminierung verschiedener Kohlenstoff-Nukleophile mit enantiomerenreinen chiralen N-H-Oxaziridinen, abgeleitet von Campher und Fenchon“ . The Journal of Organic Chemistry . 67 (22): 7787–7796 . doi : 10.1021/jo020306j . ISSN 0022-3263 . PMID 12398504 .
- ^ Reed, J. Norman; Snieckus, Victor A. (1984). „Sequenzielle gerichtete ortho-Metallierungsreaktionen. Eine Synthese von Anthramycin“. Tetrahedron Lett . 25 (48): 5505–8 . doi : 10.1016/S0040-4039(01)81611-7 .
- ^ Evans, David A.; Britton, Thomas C. (1987). „Elektrophile Azidübertragung auf chirale Enolate. Ein allgemeiner Ansatz zur asymmetrischen Synthese von α-Aminosäuren“. J. Am. Chem. Soc . 109 (22): 6881–3 . doi : 10.1021/ja00256a069 .
- ^ a b Evans, David A.; Britton, Thomas C.; Dorow, Roberta L.; Dellaria, Joseph F. (1988). „Die asymmetrische Synthese von α-Amino- und α-Hydrazinosäurederivaten durch stereoselektive Aminierung chiraler Enolate mit Azodicarboxylatestern“. Tetrahedron . 44 (17): 5525–40 . doi : 10.1016/S0040-4020(01)86058-0 .
- ^ a b Boche, Gernot; Mayer, Nava; Bernheim, Michael; Wagner, Konrad (1978). „Elektrophile Aminierung von „Carbanionen“ mit N,N-Dialkyl-O-arylsulfonylhydroxylaminen“. Angew. Chem. Int. Ed. Engl . 17 (9): 687–8 . doi : 10.1002/anie.197806871 .
- ^ Baumann, Thomas; Vogt, Henning; Bräse, Stefan (2007). „Die Prolin-katalysierte asymmetrische Aminierung verzweigter Aldehyde“. Eur. J. Org. Chem . 2007 (2): 266–82 . doi : 10.1002/ejoc.200600654 .
- ^ Smith, Peter AS; Rowe, Charles D.; Bruner, Leonard B. (2007). „Azide und Amine aus Grignard-Reagenzien und Tosylazid“. J. Org. Chem . 34 (11): 3430–3433 . doi : 10.1021/jo01263a047 .
- ^ Shiro, Y.; Kato, K.; Fujii, M.; Ida, Y.; Akita, H. (2006). „Erste Synthese von Polyoxin M“. Tetrahedron . 62 (37): 8687. doi : 10.1016/j.tet.2006.06.105 .
- Evans , David A.; Britton, Thomas C.; Ellman, Jonathan A.; Dorow, Roberta L. (1990-05-01). „Die asymmetrische Synthese von α-Aminosäuren. Elektrophile Azidierung chiraler Imid-Enolate, ein praktischer Ansatz zur Synthese von (R)- und (S)-α-Azidocarbonsäuren“ . Journal of the American Chemical Society . 112 (10): 4011–4030 . doi : 10.1021/ja00166a045 . ISSN 0002-7863 .
- ^ Andreae, S.; Schmitz, E. (1991). „Elektrophile Aminierungen mit Oxaziridinen“. Synthesis . 1991 (5): 327. doi : 10.1055/s-1991-26459 .
- ^ Enders, E. In Methoden der organischen Chemie (Houben-Weyl) ; Georg Thieme Verlag: Stuttgart, 1967; Bd. 10/2 , S. 456.
- ^ Niwa, Yasuki; Takayama, Kazuki; Shimizu, Makoto (August 2002). „Iminomalonat als praktisches elektrophiles Aminierungsreagenz für Grignard-Reagenzien“ . Bulletin of the Chemical Society of Japan . 75 (8): 1819–1825 . doi : 10.1246/bcsj.75.1819 . ISSN 0009-2673 .
- ^ Kitamura, Mitsuru; Suga, Takahiro; Chiba, Shunsuke; Narasaka, Koichi (27. Oktober 2004). „Synthese primärer Amine durch elektrophile Aminierung von Grignard-Reagenzien mit 1,3-Dioxolan-2-on-O-sulfonyloxim“. Org. Lasst . 6 (24): 4619– 21. doi : 10.1021/ol0479951 . PMID 15548090 .
- ^ Kraus, GAUS-Patent 5.599.998 (1997).
- ^ Sinha, Pradipta; Kofink, Christiane C.; Knochel, Paul (21. Juli 2006). „Herstellung von Aryl-Alkylaminen durch elektrophile Aminierung funktionalisierter Arylazo-Tosylate mit Alkylzink-Reagenzien“. Org. Lett . 8 (17): 3741–4 . doi : 10.1021/ol061303m . PMID 16898806 .
- ^ Alberti, Angelo; Canè, Francesco; Dembech, Pasquale; Lazzari, Dario; Ricci, Alfredo; Seconi, Giancarlo (1996-01-01). „Oxidative intramolekulare Kupplung von Amidocupraten als neuartiger Weg zu Aminen und Hydrazinen“ . The Journal of Organic Chemistry . 61 (5): 1677–1681 . doi : 10.1021/jo9512315 . ISSN 0022-3263 . PMID 11667036 .
- ^ Cané, F.; Brancaleoni, D.; Dembech, P.; Ricci, A.; Seconi, G. Synthesis 1997 , 545.
- ^ Akimova, GS; Kolokol'tseva, IG; Chistokletov, VN; Petrov, AA Zh. Org. Khim. 1968 , 4, 954; Engl. Übers. S. 927.
- ^ Nguyen, Minh; Smith, Amos B. III (3. September 2013). „Kupferkatalysierte elektrophile Aminierung von Organolithiumverbindungen mittels rückgewinnbarer Siloxan-Übertragungsmittel“ . Org . Lett . 15 (18): 4872–5 . doi : 10.1021/ol4023084 . PMC 3823690. PMID 24000819 .
- ^ Boche, Gernot; Bernheim, Michael; Niessner, Manfred (Januar 1983). „1-Alkinylamin durch elektrophile Aminierung“ . Angewandte Chemie Internationale Ausgabe in Englisch . 22 (S1): 34–38 . doi : 10.1002/ange.198300340 . ISSN 0570-0833 .
- ^ Evans, DA; Faul, MM; Bilodeau, MT (1994). „Entwicklung der kupferkatalysierten Olefin-Aziridinierungsreaktion“. J. Am. Chem. Soc . 116 (7): 2742. doi : 10.1021/ja00086a007 .
- ^ Takahata, Hiroki; Shimizu, Masaki; Nemoto, Hideo; Kakuda, Hiroko (2003). „Synthese der geschützten (2S,6S,8S)-Indolizin-9-on-Aminosäure“ . Heterozyklen . 59 (1): 245. doi : 10.3987/COM-02-S28 . ISSN 0385-5414 .
- ^ Berman, Ashley M.; Johnson, Jeffrey S. (01.01.2006). „Kupferkatalysierte elektrophile Aminierung von Organozink-Nukleophilen: Dokumentation von O-Benzoylhydroxylaminen als breit anwendbare R₂N(+)- und RHN(+)-Synthone“ . The Journal of Organic Chemistry . 71 (1): 219–224 . doi : 10.1021/jo051999h . ISSN 0022-3263 . PMID 16388639 .
- ^ Beak, Peter; Basha, Anwer; Kokko, Bruce; Loo, DeKai (1986). „Die Geometrie von Verschiebungen an nichtstereogenen Atomen: die formale Verdrängung von Alkoxid aus Alkoxyaminen durch Organolithiumreagenzien“. J. Am. Chem. Soc . 108 (19): 6016–23 . doi : 10.1021/ja00279a058 . PMID 22175366 .
- ^ Sheradsky, Tuvia; Yusupova, Larissa (1995). „Intramolekulare nukleophile Substitution am Stickstoff. Eine neue heterocyclische Synthese“. Tetrahedron Lett . 36 (42): 7701–4 . doi : 10.1016/0040-4039(95)01567-2 .
- ^ Magnus, Philip; Barth, Lisa (9. Oktober 1995). „Oxidative Addition von Azid-Anionen an Triisopropylsilyl-Enolether: Synthese von α-Azido-Ketonen und 2-Amino(methoxycarbonyl)alk-2-en-1-onen“. Tetrahedron . 51 (41): 11075–86 . doi : 10.1016/0040-4020(95)00681-W .
- ^ Magnus, Philip; Mugrage, Benjamin (1. Januar 1990). „Neue Trialkylsilyl-Enolether-Chemie. Regiospezifische und stereospezifische sequentielle elektrophile Addition“. J. Am. Chem. Soc . 112 (1): 462–464 . doi : 10.1021/ja00157a079 .
- ^ Marshalkin, MF; Yakhontov, LN ( 1986). „Reaktionen organischer Verbindungen unter Dissoziation von N–N-Bindungen“. Russian Chemical Reviews . 55 (11): 1016–1025 . Bibcode : 1986RuCRv..55.1016M . doi : 10.1070/RC1986v055n11ABEH003237 . S2CID 250876609 .