

Die genetische Variation beim Menschen bezeichnet die genetischen Unterschiede innerhalb und zwischen Populationen . Es kann in der menschlichen Population mehrere Varianten eines bestimmten Gens ( Allele ) geben; dies wird als Polymorphismus bezeichnet .
Keine zwei Menschen sind genetisch identisch. Selbst eineiige Zwillinge (die aus einer einzigen Zygote entstehen) weisen aufgrund von Mutationen während der Entwicklung und Variationen der Genkopienzahl seltene genetische Unterschiede auf . [ 1 ] Unterschiede zwischen Individuen, selbst zwischen eng verwandten, sind der Schlüssel zu Techniken wie dem genetischen Fingerabdruck .
Das menschliche Genom umfasst insgesamt etwa 3,2 Milliarden Basenpaare (bp) in 46 Chromosomen sowie knapp 17.000 bp DNA in den Mitochondrien . Im Jahr 2015 wurde die typische Abweichung zwischen dem Genom eines Individuums und dem Referenzgenom auf 20 Millionen Basenpaare (oder 0,6 % des Gesamtgenoms) geschätzt. [ 2 ] Im Jahr 2017 waren insgesamt 324 Millionen Varianten sequenzierter menschlicher Genome bekannt . [ 3 ]
Im Vergleich zu anderen Arten sind Menschen genetisch homogen. Zwar treten einige wenige genetische Varianten häufiger in bestimmten geografischen Regionen oder bei Menschen mit Vorfahren aus diesen Regionen auf, doch macht diese Variation nur einen geringen Teil (~15 %) der Variabilität des menschlichen Genoms aus. Der Großteil der Variation findet sich innerhalb der einzelnen menschlichen Populationen. Zum Vergleich: Rhesusaffen weisen eine 2,5-fach höhere DNA-Sequenzdiversität auf als Menschen. [ 4 ] Diese Werte variieren je nach den untersuchten Makromolekülen. Schimpansen zeigen eine höhere genetische Varianz als Menschen, wenn man die Kern-DNA betrachtet, während Menschen auf Proteinebene eine höhere genetische Varianz aufweisen. [ 5 ]
Das Fehlen von Diskontinuitäten in den genetischen Distanzen zwischen menschlichen Populationen, das Fehlen klar abgegrenzter Zweige innerhalb der menschlichen Spezies und die bemerkenswerte Homogenität der Menschen weltweit implizieren, dass es keine wissenschaftliche Grundlage für die Annahme von Rassen oder Unterarten beim Menschen gibt. Bei den meisten Merkmalen ist die Variation innerhalb von Populationen deutlich größer als zwischen ihnen. [ 6 ] [ 7 ] [ 8 ] [ 9 ] [ 10 ] [ 11 ] [ 12 ] [ 13 ] Trotzdem haben moderne Genstudien erhebliche durchschnittliche genetische Unterschiede zwischen menschlichen Populationen in Merkmalen wie Hautfarbe, Körpermaßen, Laktose- und Stärkeverdauung, Höhenanpassung, Arzneimittelwirkung, Geschmacksrezeptoren und der Veranlagung zu bestimmten Krankheiten festgestellt. [ 14 ] [ 12 ] Die größte Diversität findet sich innerhalb und zwischen Populationen in Afrika [ 15 ] und nimmt mit zunehmender Entfernung vom afrikanischen Kontinent allmählich ab, was mit der Out-of-Africa- Theorie der menschlichen Entstehung übereinstimmt. [ 15 ]
Die Erforschung der menschlichen genetischen Variation ist sowohl für die Evolutionsbiologie als auch für die Medizin von Bedeutung. Sie hilft Wissenschaftlern, vergangene menschliche Migrationsmuster zu rekonstruieren und zu verstehen. In der Medizin ist die Untersuchung der menschlichen genetischen Variation wichtig, da manche krankheitsverursachenden Allele in bestimmten Bevölkerungsgruppen häufiger vorkommen. So findet sich beispielsweise die Mutation für Sichelzellenanämie häufiger bei Menschen mit Vorfahren aus bestimmten Bevölkerungsgruppen Subsahara-Afrikas, Südeuropas, Arabiens und Indiens, was auf den evolutionären Druck durch malariaübertragende Mücken in diesen Regionen zurückzuführen ist.
Neue Erkenntnisse zeigen, dass jeder Mensch im Durchschnitt 60 neue Mutationen im Vergleich zu seinen Eltern aufweist. [ 16 ] [ 17 ]
Ursachen der Variation
Zu den Ursachen für Unterschiede zwischen Individuen gehören die unabhängige Verteilung , der Austausch von Genen (Crossing-over und Rekombination) während der Fortpflanzung (durch Meiose ) und verschiedene Mutationsereignisse .
Es gibt mindestens drei Gründe für die genetische Variation zwischen Populationen. Natürliche Selektion kann Individuen in einer bestimmten Umgebung einen adaptiven Vorteil verschaffen, wenn ein Allel einen Wettbewerbsvorteil bietet. Selektionsfähige Allele treten wahrscheinlich nur in jenen geografischen Regionen auf, in denen sie einen Vorteil bieten. Ein zweiter wichtiger Prozess ist die Gendrift , die durch zufällige Veränderungen im Genpool entsteht, wobei die meisten Mutationen neutral sind (d. h. sie scheinen keinen positiven oder negativen Selektionseffekt auf den Organismus zu haben). Schließlich weisen kleine Migrantenpopulationen statistische Unterschiede – den sogenannten Gründereffekt – zu den Gesamtpopulationen auf, aus denen sie stammen. Wenn diese Migranten neue Gebiete besiedeln, unterscheidet sich ihre Nachkommenpopulation typischerweise von der Ursprungspopulation: Andere Gene dominieren, und die genetische Vielfalt ist geringer.
Beim Menschen ist die Hauptursache die Gendrift . [ 18 ] Serielle Gründereffekte und eine frühere geringe Populationsgröße (wodurch die Wahrscheinlichkeit für Gendrift erhöht wird) könnten einen wichtigen Einfluss auf neutrale Unterschiede zwischen Populationen gehabt haben. Die zweite Hauptursache für genetische Variation liegt in der hohen Neutralität der meisten Mutationen . Eine kleine, aber signifikante Anzahl von Genen scheint einer rezenten natürlichen Selektion unterlegen zu sein, und diese Selektionsdrücke sind mitunter regionsspezifisch. [ 19 ] [ 20 ]
Variationsmaße
Genetische Variationen beim Menschen treten in vielen Größenordnungen auf, von groben Veränderungen des menschlichen Karyotyps bis hin zu Einzelnukleotidveränderungen . [ 21 ] Chromosomenanomalien werden bei einer von 160 Lebendgeburten festgestellt. Abgesehen von Störungen der Geschlechtschromosomen führen die meisten Fälle von Aneuploidie zum Tod des sich entwickelnden Fötus ( Fehlgeburt ) ; die häufigsten zusätzlichen autosomalen Chromosomen bei Lebendgeburten sind 21 , 18 und 13. [ 22 ]
Die Nukleotiddiversität beschreibt den durchschnittlichen Anteil der Nukleotide, die sich zwischen zwei Individuen unterscheiden. Im Jahr 2004 wurde die Nukleotiddiversität beim Menschen auf 0,1 % [ 23 ] bis 0,4 % der Basenpaare geschätzt . [ 24 ] Das 1000-Genomes-Projekt , das 2015 die Genomsequenzen von tausend Individuen aus 26 menschlichen Populationen sequenzierte, fand heraus, dass sich „ein typisches [individuelles] Genom an 4,1 bis 5,0 Millionen Stellen vom Referenzgenom des Menschen unterscheidet … was 20 Millionen Basenpaare der Sequenz betrifft“; letztere Zahl entspricht 0,6 % der Gesamtzahl der Basenpaare. [ 2 ] Nahezu alle (>99,9 %) dieser Stellen sind kleine Unterschiede, entweder Einzelnukleotid-Polymorphismen (SNPs) oder kurze Insertionen oder Deletionen ( Indels ) in der genetischen Sequenz. Strukturelle Variationen machen jedoch einen größeren Anteil der Basenpaare aus als SNPs und Indels. [ 2 ] [ 25 ]
Die Single Nucleotide Polymorphism Database ( dbSNP ), die SNPs und andere Varianten auflistet, verzeichnete im Jahr 2017 324 Millionen Varianten, die in sequenzierten menschlichen Genomen gefunden wurden. [ 3 ]
Einzelnukleotid-Polymorphismen
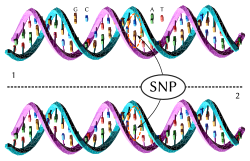
Ein Einzelnukleotid-Polymorphismus (SNP) ist eine Abweichung in einem einzelnen Nukleotid zwischen Individuen einer Art, die in mindestens 1 % der Population vorkommt. Die 2.504 im Rahmen des 1000-Genomes-Projekts charakterisierten Individuen wiesen insgesamt 84,7 Millionen SNPs auf. [ 2 ] SNPs sind die häufigste Art der Sequenzvariation und machten 1998 schätzungsweise 90 % aller Sequenzvarianten aus. [ 26 ] Weitere Sequenzvariationen sind Einzelbasenaustausche, Deletionen und Insertionen. [ 27 ] SNPs treten durchschnittlich alle 100 bis 300 Basen auf [ 28 ] und sind somit die Hauptursache für Heterogenität.
Ein funktioneller oder nicht-synonymer SNP beeinflusst einen Faktor wie das Spleißen von Genen oder die Boten-RNA und verursacht dadurch einen phänotypischen Unterschied zwischen Individuen derselben Art. Etwa 3–5 % der menschlichen SNPs sind funktionell (siehe International HapMap Project ). Neutrale oder synonyme SNPs sind aufgrund ihrer großen Anzahl und der stabilen Vererbung über Generationen hinweg dennoch als genetische Marker in genomweiten Assoziationsstudien nützlich. [ 26 ]
Ein kodierender SNP ist ein SNP, der innerhalb eines Gens auftritt. Es gibt 105 humane Referenz-SNPs, die in 103 Genen zu vorzeitigen Stoppcodons führen . Dies entspricht 0,5 % aller kodierenden SNPs. Sie entstehen durch segmentale Duplikation im Genom. Diese SNPs führen zu einem Proteinverlust, dennoch sind alle diese SNP-Allele häufig und werden durch negative Selektion nicht isoliert . [ 29 ]
Strukturelle Variation
Strukturelle Variation bezeichnet die Variation in der Struktur der Chromosomen eines Organismus . Strukturelle Variationen wie Kopienzahlvariationen sowie Deletionen , Inversionen , Insertionen und Duplikationen tragen wesentlich mehr zur menschlichen genetischen Variation bei als die Diversität einzelner Nukleotide. Dies wurde 2007 durch die Analyse der vollständigen diploiden Genomsequenzen von Craig Venter und James D. Watson festgestellt . Diese Sequenzen ergänzten die beiden haploiden Sequenzen, die aus Sequenzen vieler Individuen zusammengesetzt waren und vom Human Genome Project bzw. Celera Genomics veröffentlicht wurden . [ 30 ]
Laut dem 1000-Genomes-Projekt weist ein typischer Mensch 2100 bis 2500 Strukturvarianten auf, darunter etwa 1000 große Deletionen, 160 Kopienzahlvarianten, 915 Alu- Insertionen, 128 L1- Insertionen, 51 SVA-Insertionen, 4 NUMTs und 10 Inversionen. [ 2 ]
Kopiennummervariation
Eine Kopienzahlvariation (CNV) ist eine Veränderung im Genom, die durch das Löschen oder Duplizieren großer DNA-Abschnitte auf einem Chromosom entsteht. Schätzungsweise 0,4 % der Genome nicht verwandter Menschen unterscheiden sich hinsichtlich der Kopienzahl. Unter Berücksichtigung der Kopienzahlvariation beträgt die genetische Variation zwischen Menschen schätzungsweise mindestens 0,5 % (99,5 % Ähnlichkeit). [ 31 ] [ 32 ] [ 33 ] [ 34 ] Kopienzahlvariationen werden vererbt, können aber auch während der Entwicklung entstehen. [ 35 ] [ 36 ] [ 37 ] [ 38 ]
Eine visuelle Karte mit den Regionen mit hoher genomischer Variation der Referenzsequenz des modernen Menschen im Vergleich zu einem Neandertaler vor 50.000 Jahren [ 39 ] wurde von Pratas et al. [ 40 ] erstellt.
Epigenetik
Epigenetische Variation bezeichnet die Variation der chemischen Markierungen, die sich an die DNA anlagern und die Ablesung der Gene beeinflussen. Diese Markierungen, sogenannte epigenetische Marker, fungieren als Schalter, die die Ablesung der Gene steuern. [ 41 ] Bei manchen Allelen kann der epigenetische Zustand der DNA und der damit verbundene Phänotyp über Generationen hinweg vererbt werden . [ 42 ]
Genetische Variabilität
Genetische Variabilität ist ein Maß für die Tendenz einzelner Genotypen innerhalb einer Population, sich voneinander zu unterscheiden. Sie ist nicht mit genetischer Diversität zu verwechseln, welche das Ausmaß der Variation innerhalb einer Population beschreibt. Die Variabilität eines Merkmals gibt an, wie stark dieses Merkmal in Reaktion auf Umwelt- und genetische Einflüsse variiert .
Klinische Linien
In der Biologie bezeichnet man als Kline ein Kontinuum von Arten , Populationen, Varietäten oder Formen von Organismen, die über ein geografisches Gebiet hinweg allmähliche phänotypische und/oder genetische Unterschiede aufweisen, typischerweise als Folge von Umweltheterogenität. [ 43 ] [ 44 ] [ 45 ] In der wissenschaftlichen Untersuchung der menschlichen genetischen Variation kann eine Genkline präzise definiert und quantitativen Messgrößen unterzogen werden.
Haplogruppen
In der Molekularevolutionsforschung bezeichnet man als Haplogruppe eine Gruppe ähnlicher Haplotypen , die einen gemeinsamen Vorfahren mit einer einzigen Nukleotid-Polymorphismus -Mutation (SNP-Mutation) aufweisen . Die Untersuchung von Haplogruppen liefert Informationen über die Ursprünge unserer Vorfahren, die Tausende von Jahren zurückreichen. [ 46 ]
Die am häufigsten untersuchten menschlichen Haplogruppen sind Y-Chromosom- (Y-DNA-) und mitochondriale DNA- (mtDNA-) Haplogruppen . Beide können zur Definition genetischer Populationen herangezogen werden. Y-DNA wird ausschließlich väterlicherseits vom Vater an den Sohn vererbt , während mtDNA mütterlicherseits von der Mutter an Tochter oder Sohn weitergegeben wird . Y-DNA und mtDNA können sich durch zufällige Mutationen in jeder Generation verändern.
Variable Anzahl Tandemwiederholungen
Eine variable Anzahl von Tandemwiederholungen (VNTR) beschreibt die Längenvariation einer Tandemwiederholung . Eine Tandemwiederholung ist die aufeinanderfolgende Wiederholung einer kurzen Nukleotidsequenz . Tandemwiederholungen kommen auf vielen Chromosomen vor , und ihre Länge variiert zwischen Individuen. Jede Variante fungiert als vererbtes Allel und wird daher zur Identifizierung von Personen oder Eltern verwendet. Ihre Analyse ist nützlich in der Genetik und Biologie, der Forensik und beim genetischen Fingerabdruck .
Kurze Tandemwiederholungen (etwa 5 Basenpaare) werden als Mikrosatelliten bezeichnet , längere als Minisatelliten .
Geschichte und geografische Verteilung

Jüngster afrikanischer Ursprung des modernen Menschen
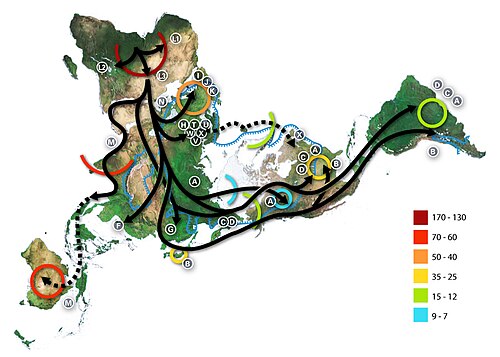
Das Paradigma des afrikanischen Ursprungs des modernen Menschen geht von der Ausbreitung nicht-afrikanischer Populationen anatomisch moderner Menschen nach 70.000 Jahren aus. Die Ausbreitung innerhalb Afrikas erfolgte jedoch deutlich früher, mindestens vor 130.000 Jahren. Die „Out-of-Africa“-Theorie entstand im 19. Jahrhundert als vorläufiger Vorschlag in Charles Darwins „ Die Abstammung des Menschen “ [ 47 ] , blieb aber bis in die 1980er-Jahre spekulativ, als sie durch die Untersuchung heutiger mitochondrialer DNA in Kombination mit anthropologischen Befunden an archaischen Exemplaren gestützt wurde .
Einer Studie aus dem Jahr 2000 zur Sequenzvariation des Y-Chromosoms [ 48 ] zufolge lassen sich menschliche Y-Chromosomen auf Afrika zurückführen. Die Nachkommen dieser abgeleiteten Linie verließen Afrika und wurden schließlich in Eurasien durch archaische menschliche Y-Chromosomen ersetzt. Die Studie zeigt auch, dass eine Minderheit der heutigen Bevölkerung in Ostafrika und die Khoisan von den ältesten patrilinearen Linien anatomisch moderner Menschen abstammen, die Afrika vor 35.000 bis 89.000 Jahren verließen. [ 48 ] Weitere Belege für diese Theorie sind die mit zunehmender Entfernung von Afrika abnehmenden Variationen der Schädelmaße im gleichen Maße wie die genetische Vielfalt. Die genetische Vielfalt des Menschen nimmt in einheimischen Populationen mit zunehmender Entfernung von Afrika ab. Dies wird auf genetische Flaschenhälse während der menschlichen Migration zurückgeführt, also Ereignisse, die die Populationsgröße vorübergehend verringern. [ 49 ] [ 50 ]
Eine 2009 durchgeführte genetische Clusteranalyse, bei der 1327 polymorphe Marker in verschiedenen afrikanischen Populationen genotypisiert wurden, identifizierte sechs Vorfahrencluster. Die Clusterbildung korrelierte eng mit Ethnizität, Kultur und Sprache. [ 51 ] Eine 2018 durchgeführte Sequenzierung des gesamten Genoms der Weltbevölkerung beobachtete ähnliche Cluster unter den Populationen Afrikas. Bei K=9 definierten distinkte Vorfahrenkomponenten die afroasiatischsprachigen Populationen Nord- und Nordostafrikas ; die nilosaharanischsprachigen Populationen Nordost- und Ostafrikas ; die Ari- Populationen Nordostafrikas; die niger-kongosprachigen Populationen West- und Zentralafrikas, Westafrikas , Ostafrikas und des südlichen Afrikas ; die Pygmäenpopulationen Zentralafrikas ; und die Khoisan- Populationen des südlichen Afrikas . [ 52 ]
Im Mai 2023 berichteten Wissenschaftler auf Grundlage genetischer Studien über einen komplexeren Verlauf der menschlichen Evolution als bisher angenommen. Laut diesen Studien entwickelten sich die Menschen nicht von einem einzigen Ort und Zeitraum aus, sondern an verschiedenen Orten und zu verschiedenen Zeiten in Afrika. [ 53 ] [ 54 ]
Populationsgenetik
Aufgrund der gemeinsamen Abstammung aller Menschen weisen nur wenige Varianten große Häufigkeitsunterschiede zwischen verschiedenen Bevölkerungsgruppen auf. Einige seltene Varianten in der Weltbevölkerung sind jedoch in mindestens einer Population deutlich häufiger (mehr als 5 %). [ 55 ]


Man geht allgemein davon aus, dass die frühen Menschen Afrika verließen und daher vor ihrer Trennung von Afrika und Eurasien vor etwa 100.000 Jahren (ca. 3.000 Generationen) einen Populationsengpass durchlaufen haben müssen. Die rasche Ausbreitung einer zuvor kleinen Population hat zwei wichtige Auswirkungen auf die Verteilung der genetischen Vielfalt. Erstens tritt der sogenannte Gründereffekt auf, wenn Gründerpopulationen nur einen Teil der genetischen Vielfalt ihrer Vorfahrenpopulation weitergeben. Zweitens sinkt mit zunehmender geografischer Trennung der Gründerpopulationen die Wahrscheinlichkeit, dass sich zwei Individuen aus verschiedenen Gründerpopulationen paaren. Diese assortative Paarung führt zu einem reduzierten Genfluss zwischen geografischen Gruppen und einer größeren genetischen Distanz zwischen ihnen.
Die Ausbreitung des Menschen aus Afrika beeinflusste die Verteilung der genetischen Vielfalt auf zwei weitere Arten. Erstens unterlagen kleinere (Gründer-)Populationen einer stärkeren genetischen Drift aufgrund erhöhter Schwankungen neutraler Polymorphismen. Zweitens wurden neu entstandene Polymorphismen aufgrund des eingeschränkten Genflusses seltener an andere Gruppen weitergegeben.
Populationen in Afrika weisen tendenziell ein geringeres Kopplungsungleichgewicht auf als Populationen außerhalb Afrikas. Dies liegt zum einen an der im Laufe der Menschheitsgeschichte größeren Populationsgröße in Afrika und zum anderen daran, dass die Zahl der modernen Menschen, die Afrika verließen, um den Rest der Welt zu besiedeln, relativ gering gewesen zu sein scheint. [ 57 ] Im Gegensatz dazu können Populationen, die in der Vergangenheit dramatische Größenrückgänge oder rasche Expansionen erlebt haben, sowie Populationen, die aus der Vermischung ehemals getrennter Vorfahrengruppen hervorgegangen sind, ein ungewöhnlich hohes Kopplungsungleichgewicht aufweisen. [ 57 ]
Verteilung der Variation

Die Verteilung genetischer Varianten innerhalb und zwischen menschlichen Populationen lässt sich aufgrund der Schwierigkeit, eine „Population“ zu definieren, der klinalen Natur der Variation und der Heterogenität des gesamten Genoms nicht prägnant beschreiben (Long und Kittles 2003). Im Allgemeinen finden sich jedoch durchschnittlich 85 % der genetischen Variation innerhalb lokaler Populationen, etwa 7 % zwischen lokalen Populationen desselben Kontinents und etwa 8 % zwischen großen Gruppen, die auf verschiedenen Kontinenten leben. [ 58 ] [ 59 ] Die jüngste Theorie des afrikanischen Ursprungs des Menschen sagt voraus, dass in Afrika eine deutlich größere genetische Vielfalt existiert als anderswo und dass diese Vielfalt mit zunehmender Entfernung von Afrika abnimmt.
Phänotypische Variation
Subsahara-Afrika weist die größte genetische Vielfalt des Menschen auf, und dies gilt auch für die phänotypische Variation der Schädelform. [ 49 ] [ 60 ] Der Phänotyp ist über die Genexpression mit dem Genotyp verknüpft . Die genetische Vielfalt nimmt mit zunehmender Entfernung von dieser Region, die nach Ansicht vieler Wissenschaftler der Ursprung des modernen Menschen ist, kontinuierlich ab, und diese Abnahme spiegelt sich in einer geringeren phänotypischen Variation wider. Schädelmaße sind ein Beispiel für ein körperliches Merkmal, dessen Variation innerhalb einer Population mit zunehmender Entfernung von Afrika abnimmt.
Die Verteilung vieler körperlicher Merkmale ähnelt der Verteilung der genetischen Variation innerhalb und zwischen menschlichen Populationen ( American Association of Physical Anthropologists 1996; Keita und Kittles 1997). So finden sich beispielsweise etwa 90 % der Variationen in der menschlichen Kopfform innerhalb kontinentaler Gruppen, während etwa 10 % Gruppen trennen. Die größte Variabilität der Kopfform findet sich bei Individuen mit afrikanischen Vorfahren (Relethford 2002).
Eine auffällige Ausnahme von der üblichen Verteilung körperlicher Merkmale innerhalb und zwischen Gruppen bildet die Hautfarbe . Ungefähr 10 % der Varianz der Hautfarbe treten innerhalb von Gruppen auf, während etwa 90 % zwischen Gruppen variieren (Relethford 2002). Diese Verteilung der Hautfarbe und ihre geografische Musterung – Menschen, deren Vorfahren überwiegend in Äquatornähe lebten, haben eine dunklere Haut als jene, deren Vorfahren überwiegend in höheren Breitengraden lebten – deuten darauf hin, dass dieses Merkmal einem starken Selektionsdruck unterlag . Dunklere Haut scheint in äquatorialen Regionen stark selektiert worden zu sein, um Sonnenbrand, Hautkrebs, die Photolyse von Folsäure und Schäden an den Schweißdrüsen zu verhindern. [ 61 ]
Das Verständnis, wie die genetische Vielfalt in der menschlichen Bevölkerung verschiedene Ebenen der Genexpression beeinflusst, ist ein aktives Forschungsgebiet. Während sich frühere Studien auf den Zusammenhang zwischen DNA-Variation und RNA-Expression konzentrierten, charakterisieren neuere Arbeiten die genetische Kontrolle verschiedener Aspekte der Genexpression, darunter Chromatinzustände [ 62 ] , Translation [ 63 ] und Proteinspiegel [ 64 ] . Eine 2007 veröffentlichte Studie ergab , dass 25 % der Gene unterschiedliche Expressionsniveaus zwischen Populationen europäischer und asiatischer Abstammung aufwiesen [65–69]. Als Hauptursache für diese Unterschiede in der Genexpression wurden SNPs in genregulatorischen DNA-Regionen vermutet. Eine weitere 2007 veröffentlichte Studie zeigte , dass etwa 83 % der Gene zwischen Individuen und etwa 17 % zwischen Populationen europäischer und afrikanischer Abstammung unterschiedlich exprimiert wurden [ 70–71 ] .
Wrights Fixationsindex als Maß für die Variation
Der Populationsgenetiker Sewall Wright entwickelte den Fixationsindex (oft abgekürzt F<sub> ST</sub> ) zur Messung genetischer Unterschiede zwischen Populationen. Diese Kennzahl wird häufig in der Taxonomie verwendet, um Unterschiede zwischen zwei Populationen zu vergleichen, indem die genetischen Unterschiede innerhalb und zwischen Populationen für einzelne Gene oder für viele Gene gleichzeitig gemessen werden. [ 72 ] Der Fixationsindex für den Menschen wird oft mit etwa 0,15 angegeben. Dies bedeutet, dass schätzungsweise 85 % der in der gesamten menschlichen Population gemessenen Variation innerhalb von Individuen derselben Population zu finden sind und etwa 15 % der Variation zwischen Populationen auftritt. Diese Schätzungen implizieren, dass zwei Individuen aus verschiedenen Populationen einander ähnlicher sein können als jeweils einem Mitglied ihrer eigenen Gruppe. [ 73 ] [ 74 ] „Die gemeinsame Evolutionsgeschichte der lebenden Menschen hat zu einer hohen Verwandtschaft unter allen lebenden Menschen geführt, wie beispielsweise der sehr niedrige Fixationsindex (F<sub> ST</sub> ) zwischen lebenden menschlichen Populationen zeigt .“ Richard Lewontin , der diese Verhältnisse bestätigte, kam daher zu dem Schluss, dass weder „Rasse“ noch „Unterart“ geeignete oder nützliche Wege seien, menschliche Populationen zu beschreiben. [ 58 ]
Wright selbst ging davon aus, dass Werte >0,25 eine sehr große genetische Variation und ein F<sub> ST</sub>-Wert von 0,15–0,25 eine große Variation widerspiegelt. Allerdings finden sich etwa 5 % der menschlichen Variation zwischen Populationen innerhalb eines Kontinents. Daher wurden in einigen Studien F<sub> ST</sub> -Werte zwischen kontinentalen Gruppen von Menschen (oder Rassen) von nur 0,1 (oder möglicherweise darunter) gefunden, was auf ein moderateres Maß an genetischer Variation hindeutet. [ 72 ] Graves (1996) argumentierte hingegen, dass der F<sub> ST </sub>-Wert nicht als Marker für den Status einer Unterart verwendet werden sollte, da diese Statistik den Grad der Differenzierung zwischen Populationen misst. [ 72 ] (Siehe auch Wright, 1978.) [ 75 ]
Jeffrey Long und Rick Kittles üben in ihrer 2003 erschienenen Arbeit „Human Genetic Diversity and the Nonexistence of Biological Races“ ausführliche Kritik an der Anwendung des F <sub> ST</sub> -Modells auf menschliche Populationen. Sie kommen zu dem Schluss, dass der Wert von 85 % irreführend ist, da er impliziert, dass alle menschlichen Populationen im Durchschnitt 85 % der gesamten genetischen Vielfalt enthalten. Sie argumentieren, dass das zugrunde liegende statistische Modell fälschlicherweise von einer gleich großen und unabhängigen genetischen Variationsgeschichte für jede große menschliche Population ausgeht. Ein realistischerer Ansatz besteht darin zu verstehen, dass einige menschliche Gruppen die Vorfahren anderer Gruppen sind und dass diese Gruppen paraphyletische Gruppen in Bezug auf ihre Abstammungsgruppen darstellen. Beispielsweise ist die menschliche Population in Afrika gemäß der jüngsten Theorie des afrikanischen Ursprungs paraphyletisch zu allen anderen menschlichen Gruppen, da sie die Vorfahrengruppe darstellt, von der alle nicht-afrikanischen Populationen abstammen. Darüber hinaus stammen nicht-afrikanische Gruppen jedoch nur von einer kleinen, nicht repräsentativen Stichprobe dieser afrikanischen Population ab. Dies bedeutet, dass alle nicht-afrikanischen Gruppen enger miteinander und mit einigen afrikanischen Gruppen (wahrscheinlich Ostafrikanern) verwandt sind als mit anderen. Zudem stellte die Migration aus Afrika einen genetischen Flaschenhals dar , da ein Großteil der in Afrika vorhandenen genetischen Vielfalt nicht von den auswandernden Gruppen mitgenommen wurde. In diesem Szenario weisen menschliche Populationen keine gleich große lokale Variabilität auf, sondern die Diversität nimmt mit zunehmender Entfernung von Afrika ab. Long und Kittles fanden heraus, dass nicht 85 % der menschlichen genetischen Vielfalt in allen menschlichen Populationen vorhanden sind, sondern etwa 100 % in einer einzigen afrikanischen Population, während nur etwa 70 % der menschlichen genetischen Vielfalt in einer Population aus Neuguinea zu finden sind. Long und Kittles argumentierten, dass dies dennoch zu einer globalen menschlichen Population führt, die im Vergleich zu anderen Säugetierpopulationen genetisch homogen ist. [ 76 ]
Archaische Beimischung
Anatomisch moderne Menschen vermischten sich im Mittelpaläolithikum mit Neandertalern . Im Mai 2010 präsentierte das Neandertaler-Genomprojekt genetische Beweise dafür, dass diese Vermischung stattfand und dass ein kleiner, aber signifikanter Anteil von etwa 2–4 % Neandertaler-DNA in der DNA heutiger Eurasier und Ozeanier vorhanden ist, während dieser Anteil in Populationen Subsahara-Afrikas nahezu fehlt. [ 77 ] [ 78 ]
Zwischen 4 % und 6 % des Genoms der Melanesier (vertreten durch die Bewohner Papua-Neuguineas und Bougainvilles) stammen offenbar von den Denisova-Menschen ab – einem bisher unbekannten Homininen, der enger mit den Neandertalern als mit dem Homo sapiens verwandt ist. Möglicherweise wurde er während der frühen Migration der Vorfahren der Melanesier nach Südostasien eingeschleppt. Diese Interaktionsgeschichte deutet darauf hin, dass die Denisova-Menschen einst in weiten Teilen Ostasiens verbreitet waren. [ 79 ]
Somit erweisen sich die Melanesier als eine der am stärksten archaisch vermischten Bevölkerungsgruppen mit einem Denisova/Neandertaler-Anteil von etwa 8 %. [ 79 ]
In einer 2013 veröffentlichten Studie untersuchte Jeffrey Wall von der University of California vollständige Genomsequenzdaten und fand höhere Introgressionsraten bei Asiaten im Vergleich zu Europäern. [ 80 ] Hammer et al. testeten die Hypothese, dass heutige afrikanische Genome Spuren von Genfluss mit archaischen menschlichen Vorfahren aufweisen, und fanden Hinweise auf archaische Beimischung in den Genomen einiger afrikanischer Gruppen. Dies deutet darauf hin, dass ein geringer Genfluss im Laufe der Evolution des anatomisch modernen Menschen weit verbreitet war. [ 81 ]
Eine im Jahr 2020 veröffentlichte Studie ergab, dass die Yoruba- und Mende- Populationen Westafrikas zwischen 2 % und 19 % ihres Genoms von einer noch nicht identifizierten archaischen Homininenpopulation abstammen, die sich wahrscheinlich vor der Trennung der modernen Menschen und der Vorfahren der Neandertaler und Denisova-Menschen abspaltete. [ 82 ] Dies macht diese Gruppen möglicherweise zu den bisher am stärksten archaisch vermischten menschlichen Populationen.
Kategorisierung der Weltbevölkerung


Neue Daten zur menschlichen genetischen Variation haben die Debatte über eine mögliche biologische Grundlage für die Einteilung von Menschen in Rassen neu entfacht. Der Großteil der Kontroverse dreht sich um die Frage, wie die genetischen Daten zu interpretieren sind und ob die darauf basierenden Schlussfolgerungen stichhaltig sind. Einige Forscher argumentieren, dass die selbstidentifizierte Rasse als Indikator für die geografische Herkunft im Hinblick auf bestimmte Gesundheitsrisiken und Medikamente dienen kann .
Obwohl die genetischen Unterschiede zwischen menschlichen Gruppen relativ gering sind, können diese Unterschiede in bestimmten Genen wie duffy , ABCC11 und SLC24A5 , sogenannten Abstammungs-informativen Markern (AIMs), dennoch genutzt werden, um viele Individuen zuverlässig in breiten, geografisch basierten Gruppen zu verorten. So haben beispielsweise Computeranalysen von Hunderten polymorpher Loci aus global verteilten Populationen die Existenz genetischer Cluster aufgezeigt, die grob mit Gruppen assoziiert sind, die historisch große kontinentale und subkontinentale Regionen besiedelt haben (Rosenberg et al. 2002; Bamshad et al. 2003).
Einige Kommentatoren argumentieren, dass diese Variationsmuster eine biologische Rechtfertigung für die Verwendung traditioneller Rassenkategorien liefern. Sie führen an, dass die kontinentalen Gruppierungen in etwa der Einteilung der Menschheit in Subsahara-Afrikaner , Europäer , Westasiaten , Zentralasiaten , Südasiaten und Nordafrikaner , Ostasiaten , Südostasiaten , Polynesier , Nordasiaten und indigene Amerikaner sowie andere Bewohner Ozeaniens (Melanesier, Mikronesier und australische Aborigines) entsprechen (Risch et al. 2002). Andere Beobachter widersprechen dem und sagen, dass dieselben Daten traditionelle Vorstellungen von Rassengruppen untergraben (King und Motulsky 2002; Calafell 2003; Tishkoff und Kidd 2004 [ 24 ] ). Sie weisen beispielsweise darauf hin, dass größere Bevölkerungsgruppen, die als Rassen oder Untergruppen innerhalb von Rassen gelten, nicht notwendigerweise eigene Gruppen bilden.
Rassenkategorien werden zudem durch Erkenntnisse infrage gestellt, dass genetische Varianten, die auf eine Region beschränkt sind, innerhalb dieser Region tendenziell selten sind, Varianten, die innerhalb einer Region häufig vorkommen, tendenziell weltweit verbreitet sind und die meisten Unterschiede zwischen Individuen, unabhängig davon, ob sie aus derselben oder aus verschiedenen Regionen stammen, auf globale Varianten zurückzuführen sind. [ 85 ] Es wurden keine genetischen Varianten gefunden, die auf einen Kontinent oder eine größere Region beschränkt sind und nirgendwo sonst vorkommen. [ 86 ]
Da die genetische Variation des Menschen klinal verläuft, lassen sich viele Individuen zwei oder mehr Kontinentalgruppen zuordnen. Daher ist die genetisch begründete „biogeografische Abstammung“, die einer bestimmten Person zugewiesen wird, in der Regel breit gestreut und mit erheblichen Unsicherheiten behaftet (Pfaff et al. 2004).
In vielen Teilen der Welt haben sich Bevölkerungsgruppen so vermischt, dass viele Individuen relativ junge Vorfahren aus weit voneinander entfernten Regionen haben. Obwohl genetische Analysen einer großen Anzahl von Genorten Schätzungen des prozentualen Anteils der Vorfahren einer Person aus verschiedenen Kontinentalpopulationen ermöglichen (Shriver et al. 2003; Bamshad et al. 2004), können diese Schätzungen eine falsche Annahme der Eigenständigkeit der Elternpopulationen treffen, da menschliche Gruppen im Laufe der Geschichte Partner auf lokaler und kontinentaler Ebene ausgetauscht haben (Cavalli-Sforza et al. 1994; Hoerder 2002). Selbst mit einer großen Anzahl von Markern sind die Informationen zur Schätzung der Beimischungsanteile von Individuen oder Gruppen begrenzt, und die Schätzungen weisen typischerweise breite Konfidenzintervalle auf (Pfaff et al. 2004).
Genetische Clusterbildung
Genetische Daten können genutzt werden, um Rückschlüsse auf die Populationsstruktur zu ziehen und Individuen Gruppen zuzuordnen, die häufig ihrer selbst angegebenen geografischen Herkunft entsprechen. Jorde und Wooding (2004) argumentierten, dass „die Analyse vieler Loci mittlerweile recht genaue Schätzungen der genetischen Ähnlichkeit zwischen Individuen liefert, anstatt zwischen Populationen. Die Gruppierung von Individuen korreliert mit ihrer geografischen Herkunft oder Abstammung.“ [ 23 ] Die Zuordnung anhand der geografischen Herkunft kann jedoch schnell an ihre Grenzen stoßen, wenn man die gemeinsame historische Abstammung von Individuen berücksichtigt. [ 87 ]
Eine Analyse von autosomalen SNP- Daten aus dem International HapMap Project (Phase II) und Proben des CEPH Human Genome Diversity Panel wurde 2009 veröffentlicht. Die Studie an 53 Populationen aus den HapMap- und CEPH-Daten (1138 nicht verwandte Individuen) legte nahe, dass die natürliche Selektion das menschliche Genom deutlich langsamer formt als bisher angenommen, wobei Faktoren wie Migration innerhalb und zwischen Kontinenten die Verteilung genetischer Variationen stärker beeinflussen. [ 88 ] Eine ähnliche Studie aus dem Jahr 2010 fand starke genomweite Belege für Selektion aufgrund von Veränderungen in Ökoregion, Ernährung und Subsistenz, insbesondere im Zusammenhang mit polaren Ökoregionen, der Nahrungssuche und einer Ernährung reich an Wurzeln und Knollen. [ 89 ] In einer Studie aus dem Jahr 2016 konnte die Hauptkomponentenanalyse genomweiter Daten bereits bekannte Ziele positiver Selektion (ohne vorherige Definition von Populationen) sowie eine Reihe neuer Kandidatengene identifizieren. [ 90 ]
Forensische Anthropologie
Forensische Anthropologen können die Abstammung von Skelettresten bestimmen, indem sie die Skelettmorphologie analysieren und, wenn möglich, genetische und chemische Marker verwenden. [ 91 ] Obwohl diese Bestimmungen nie hundertprozentig sicher sind, wird die Genauigkeit der Skelettmorphologieanalyse bei der Bestimmung der tatsächlichen Abstammung auf 90 % geschätzt. [ 92 ]

Genfluss und Genvermischung
Der Genfluss zwischen zwei Populationen verringert die durchschnittliche genetische Distanz zwischen ihnen. Nur vollständig isolierte menschliche Populationen weisen keinen Genfluss auf, während die meisten Populationen einen kontinuierlichen Genfluss mit benachbarten Populationen pflegen, wodurch die für den Großteil der genetischen Variation beobachtete klinale Verteilung entsteht. Findet Genfluss zwischen genetisch gut differenzierten Populationen statt, spricht man von „genetischer Vermischung“.
Admixture Mapping ist eine Technik, mit der untersucht wird, wie genetische Varianten Unterschiede in den Krankheitsraten zwischen Populationen verursachen. [ 93 ] Jüngere Admixture-Populationen, deren Abstammung sich über mehrere Kontinente zurückverfolgen lässt, eignen sich gut zur Identifizierung von Genen für Merkmale und Krankheiten, deren Prävalenz sich zwischen den Elternpopulationen unterscheidet. Afroamerikanische Populationen standen im Fokus zahlreicher populationsgenetischer Studien und Admixture-Mapping-Studien, darunter Studien zu komplexen genetischen Merkmalen wie der Anzahl weißer Blutkörperchen, dem Body-Mass-Index, Prostatakrebs und Nierenerkrankungen. [ 94 ]
Eine Analyse der phänotypischen und genetischen Variation, einschließlich Hautfarbe und sozioökonomischem Status, wurde in der Bevölkerung Kap Verdes durchgeführt, die eine gut dokumentierte Geschichte des Kontakts zwischen Europäern und Afrikanern aufweist. Die Studien zeigten, dass das Muster der genetischen Vermischung in dieser Bevölkerung geschlechtsspezifisch war (hauptsächlich durch Paarungen zwischen europäischen Männern und afrikanischen Frauen) und dass eine signifikante Wechselwirkung zwischen sozioökonomischem Status und Hautfarbe unabhängig von der Abstammung besteht. [ 95 ] Eine weitere Studie belegt ein erhöhtes Risiko für Komplikationen der Graft-versus-Host-Reaktion nach Transplantation aufgrund genetischer Varianten in humanen Leukozytenantigenen (HLA) und Nicht-HLA-Proteinen. [ 96 ]
Auswirkungen auf die Genfunktion und die Gesundheit
Da jeder Mensch Millionen genetischer Varianten (verglichen mit dem Referenzgenom ) aufweist, ist es eine wichtige Frage, welchen Einfluss diese Varianten auf die menschliche Gesundheit oder die Genfunktion haben. Die meisten genetischen Varianten haben, wenn überhaupt, nur geringe bis mäßige Auswirkungen. Häufig genannte Beispiele sind Bluthochdruck (Douglas et al. 1996), Diabetes [ 97 ] , Adipositas (Fernandez et al. 2003) und Prostatakrebs (Platz et al. 2000). Die Rolle genetischer Faktoren bei der Entstehung dieser Unterschiede ist jedoch weiterhin unklar. [ 98 ]
Auswirkung auf die Proteinfunktion
Das menschliche Genom kodiert etwa 20.000 proteinkodierende Gene mit jeweils etwa 550 Aminosäuren . [ 99 ] Somit umfassen menschliche Proteine etwa 11 Millionen Aminosäuren (22 Millionen pro diploidem Genom). Die mittlere Anzahl von Missense-Mutationen in einzelnen menschlichen Genomen beträgt etwa 8600, d. h. zwei Individuen unterscheiden sich in etwa 2600 Aminosäuren oder in etwa 20 % ihrer Proteine um jeweils eine Aminosäure. Ein durchschnittliches Individuum weist etwa 137 (vorhergesagte) Funktionsverlustmutationen auf, darunter 71 Frameshift-Mutationen und 148 In-Frame -Deletionen oder -Insertionen . [ 100 ] Mutationen an 32,2 % bzw. 9,5 % aller möglichen genomischen Positionen können zu Missense- und Stop-Gain-Varianten (d. h. verkürzten Proteinen) führen. [ 100 ] In einer Stichprobe von fast einer Million Menschen wurden fast 5000 Gene identifiziert, die Funktionsverlustvarianten auf beiden Allelen desselben Individuums aufwiesen. Das heißt, wenn diese 5000 Gene homozygote Funktionsverlustmutationen tolerieren können, sind sie wahrscheinlich nicht essentiell. [ 100 ]
Monogenetische Erkrankungen
Unterschiede in den Allelfrequenzen tragen zu Gruppenunterschieden in der Inzidenz einiger monogener Erkrankungen bei und können auch Unterschiede in der Inzidenz einiger häufiger Erkrankungen bedingen. [ 101 ] Bei monogenen Erkrankungen korreliert die Häufigkeit ursächlicher Allele in der Regel am besten mit der Abstammung, sei es familiär (z. B. Ellis-Van-Creveld-Syndrom bei den Amischen in Pennsylvania ), ethnisch ( Tay-Sachs-Krankheit bei aschkenasischen Juden ) oder geografisch (Hämoglobinopathien bei Menschen mit Vorfahren aus Malariagebieten). Insofern die Abstammung mit ethnischen Gruppen oder Untergruppen übereinstimmt, kann die Inzidenz monogener Erkrankungen zwischen nach ethnischer Zugehörigkeit kategorisierten Gruppen variieren, und medizinisches Fachpersonal berücksichtigt diese Muster üblicherweise bei der Diagnosestellung. [ 102 ]
Vorteilhafte Varianten
Andere Genvarianten sind hingegen vorteilhaft für den Menschen, da sie bestimmte Krankheiten verhindern und die Anpassungsfähigkeit an die Umwelt erhöhen. Ein Beispiel hierfür ist die Mutation des CCR5 -Gens, die vor AIDS schützt . Durch diese Mutation fehlt das CCR5-Gen auf der Zelloberfläche. Ohne dieses Gen findet das HIV- Virus keine Bindungsstelle. Daher verringert die Mutation des CCR5-Gens das AIDS-Risiko einer Person. Die CCR5-Mutation ist in bestimmten Regionen recht häufig: In Europa tragen über 14 % der Bevölkerung diese Mutation, in Asien und Nordafrika sind es etwa 6–10 % . [ 103 ]

Viele genetische Varianten mögen den Menschen in der Antike geholfen haben, plagen uns heute aber. Beispielsweise machen Gene, die es dem Menschen ermöglichen, Nahrung effizienter zu verarbeiten, ihn heute anfällig für Fettleibigkeit und Diabetes. [ 104 ]
Genomprojekte und Organisationen
Humangenomprojekte sind wissenschaftliche Vorhaben , die die Struktur des menschlichen Genoms bestimmen oder untersuchen . Das Humangenomprojekt war ein wegweisendes Genomprojekt.
Es gibt zahlreiche verwandte Projekte, die sich mit genetischer Variation (oder Variation in den kodierten Proteinen) befassen, z. B. organisiert von den folgenden Organisationen:
- Human Genome Organisation (HUGO) – organisiert Aktivitäten rund um die Sequenzierung des menschlichen Genoms, einschließlich Varianten
- Human Genome Variation Society (HGVS) – entwickelt Nomenklaturstandards für menschliche genetische Varianten
- HGVS-Variantennomenklaturkomitee (HVNC) – erfasst und organisiert die Variantennomenklatur
Siehe auch
- Archäogenetik
- Chimäre (Genetik)
- Genealogischer DNA-Test
- Evolutionsgenetik des Menschen
- Isolation durch Distanz
- Multiregionale Hypothese
- Neurodiversität
- Rasse und Genetik
- Jüngste Hypothese eines einzigen Ursprungs
- Y-Chromosom-Haplogruppen in Populationen der Welt
Regional
- 1000-Genome-Projekt
- Afrikanische Beimischung in Europa
- Genetische Geschichte Europas
- Genetische Geschichte der indigenen Völker Amerikas
- Genetische Geschichte Südasiens
- Genetische Geschichte der Britischen Inseln
Projekte
Referenzen
- Bruder CE, Piotrowski A, Gijsbers AA, Andersson R, Erickson S, Diaz de Ståhl T, et al. (März 2008). „Phänotypisch konkordante und diskordante eineiige Zwillinge zeigen unterschiedliche DNA-Kopienzahlvariationsprofile“ . American Journal of Human Genetics . 82 (3): 763–771 . doi : 10.1016 / j.ajhg.2007.12.011 . PMC 2427204. PMID 18304490 .
- Auton A, Brooks LD, Durbin RM, Garrison EP, Kang HM, Korbel JO , et al. (Oktober 2015). „ Eine globale Referenz für die genetische Variation des Menschen“ . Nature . 526 ( 7571): 68–74 . Bibcode : 2015Natur.526...68T . doi : 10.1038 / nature15393 . PMC 4750478. PMID 26432245 .
- ^ a b NCBI (8. Mai 2017). „Die menschliche Version 150 von dbSNP hat die Anzahl der RefSNP-Datensätze verdoppelt!“ . NCBI Insights . Abgerufen am 16. Mai 2017 .
- Xue, Cheng; Raveendran, Muthuswamy; Harris, R. Alan; Fawcett, Gloria L.; Liu, Xiaoming; White, Simon; Dahdouli, Mahmoud; Deiros, David Rio; Below, Jennifer E.; Salerno, William; Cox, Laura (1. Dezember 2016). „ Populationsgenomik von Rhesusaffen (Macaca mulatta) basierend auf Gesamtgenomsequenzen“ . Genome Research . 26 (12): 1651–1662 . doi : 10.1101/gr.204255.116 . ISSN 1088-9051 . PMC 5131817. PMID 27934697 .
- ^ Curnoe, Darren (2003). „Anzahl der menschlichen Vorfahrenarten: eine molekulare Perspektive“. Homo . 53 (3): 208–209 . doi : 10.1078/0018-442x-00051 . PMID 12733395 .
- ^ Reich, David (23. März 2018). „Meinung | Wie die Genetik unser Verständnis von ‚Rasse‘ verändert“" . The New York Times . ISSN 0362-4331 . Abgerufen am 15. August 2022 .
- ^ Williams, David R. (1. Juli 1997). „Rasse und Gesundheit: Grundlegende Fragen, neue Richtungen“ . Annals of Epidemiology . Sonderausgabe: Schnittstelle zwischen molekularer und Verhaltens-Epidemiologie. 7 (5): 322–333 . doi : 10.1016/S1047-2797(97)00051-3 . ISSN 1047-2797 . PMID 9250627 .
- ^ "1". Rasse und Rassismus in Theorie und Praxis . Berel Lang . Lanham, Md.: Rowman & Littlefield. 2000. ISBN 0-8476-9692-8OCLC 42389561 .
{{cite book}}: CS1 Wartung: andere ( Link ) - ^ Lee, Jun-Ki; Aini, Rahmi Qurota; Sya'bandari, Yustika; Rusmana, Ai Nurlaelasari; Ha, Minsu; Shin, Sein (1. April 2021). „Biologische Konzeptualisierung von Rasse“ . Science & Education . 30 (2): 293–316 . Bibcode : 2021Sc&Ed..30..293L . doi : 10.1007/s11191-020-00178-8 . ISSN 1573-1901 . S2CID 231598896 .
- ^ Kolbert, Elizabeth (4. April 2018). „Es gibt keine wissenschaftliche Grundlage für Rasse – es ist ein erfundenes Etikett“ . National Geographic . Abgerufen am 15. August 2022 .
- ^ Templeton, Alan Robert (2018). Human Population Genetics and Genomics . London. S. 445–446 . ISBN 978-0-12-386026-2OCLC 1062418886 .
{{cite book}}CS1 Wartung: Standort des fehlenden Herausgebers ( Link ) - ^ a b Reich, David (2018). Wer wir sind und wie wir hierher kamen: Alte DNA und die neue Wissenschaft der menschlichen Vergangenheit (1. Aufl.). Oxford, Vereinigtes Königreich. S. 255. ISBN 978-0-19-882125-0OCLC 1006478846 .
{{cite book}}CS1 Wartung: Standort des fehlenden Herausgebers ( Link ) - ^ Witherspoon, DJ; Wooding, S.; Rogers, AR; Marchani, EE; Watkins, WS; Batzer, MA; Jorde, LB (2007). „Genetische Ähnlichkeiten innerhalb und zwischen menschlichen Populationen“ . Genetics . 176 (1): 351–359 . doi : 10.1534 / genetics.106.067355 . ISSN 0016-6731 . PMC 1893020. PMID 17339205 .
- ^ Campbell, Michael (2008). „Afrikanische genetische Vielfalt: Implikationen für die demografische Geschichte des Menschen, den Ursprung des modernen Menschen und die Kartierung komplexer Krankheiten“ . Annual Review of Genomics and Human Genetics . 9 : 403–433 . doi : 10.1146/annurev.genom.9.081307.164258 . PMC 2953791. PMID 18593304 .
- Campbell , Michael C.; Tishkoff, Sarah A. (2008). „ Afrikanische genetische Diversität: Implikationen für die demografische Geschichte des Menschen, den Ursprung des modernen Menschen und die Kartierung komplexer Krankheiten“ . Annual Review of Genomics and Human Genetics . 9 : 403–433 . doi : 10.1146 /annurev.genom.9.081307.164258 . ISSN 1527-8204 . PMC 2953791. PMID 18593304 .
- „ Wir sind alle Mutanten: Erste direkte Messung der menschlichen Mutationsrate im gesamten Genom sagt 60 neue Mutationen in jedem von uns voraus . “ Science Daily . 13. Juni 2011. Abgerufen am 5. September 2011 .
- ^ Conrad DF, Keebler JE, DePristo MA, Lindsay SJ, Zhang Y, Casals F, et al. (Juni 2011). „Variation in genome-wide mutation rates within and between human families“ . Nature Genetics . 43 (7): 712–4 . Bibcode : 2011NaGen..43..712 . doi : 10.1038/ng.862 . PMC 3322360. PMID 21666693 .
- ^ Ackermann , RR; Cheverud, JM (16. Dezember 2004). „Erkennen von Gendrift versus Selektion in der menschlichen Evolution“ . Proceedings of the National Academy of Sciences . 101 (52): 17946–17951 . Bibcode : 2004PNAS..10117946A . doi : 10.1073/pnas.0405919102 . ISSN 0027-8424 . PMC 539739. PMID 15604148 .
- ^ Guo J, Wu Y, Zhu Z, Zheng Z, Trzaskowski M, Zeng J, Robinson MR, Visscher PM, Yang J (Mai 2018). „Globale genetische Differenzierung komplexer Merkmale, die durch natürliche Selektion beim Menschen geformt wurden“ . Nature Communications . 9 (1) 1865. Bibcode : 2018NatCo...9.1865G . doi : 10.1038/s41467-018-04191-y . PMC 5951811. PMID 29760457 .
- ^ Wang ET, Kodama G, Baldi P, Moyzis RK (Januar 2006). „Globale Landschaft der rezenten, abgeleiteten darwinistischen Selektion für Homo sapiens“ . Proceedings of the National Academy of Sciences of the United States of America . 103 (1): 135–40 . Bibcode : 2006PNAS..103..135W . doi : 10.1073/pnas.0509691102 . PMC 1317879. PMID 16371466. Nach diesen Kriterien wiesen 1,6 % der Perlegen -
SNPs die genetische Architektur der Selektion auf.
- ^ Kidd JM, Cooper GM, Donahue WF, Hayden HS, Sampas N, Graves T, et al. (Mai 2008). „Mapping and sequencing of structural variation from eight human genomes“ . Nature . 453 (7191): 56–64 . Bibcode : 2008Natur.453...56K . doi : 10.1038/ nature06862 . PMC 2424287. PMID 18451855 .
- ^ Driscoll DA, Gross S (Juni 2009). „Klinische Praxis. Pränatales Screening auf Aneuploidie“. The New England Journal of Medicine . 360 (24): 2556–62 . doi : 10.1056/NEJMcp0900134 . PMID 19516035 .
- ^ a b Jorde LB, Wooding SP (November 2004). "Genetische Variation, Klassifizierung und 'Rasse'" . Nature Genetics . 36 (11 Suppl): S28–33. doi : 10.1038/ng1435 . PMID 15508000 .
- ^ a b Tishkoff SA, Kidd KK (November 2004). „Implikationen der Biogeographie menschlicher Populationen für ‚Rasse‘ und Medizin“ . Nature Genetics . 36 (11 Suppl): S21–7. doi : 10.1038/ng1438 . PMID 15507999 .
- ^ Mullaney JM, Mills RE, Pittard WS, Devine SE (Oktober 2010). „Kleine Insertionen und Deletionen (INDELs) im menschlichen Genom“ . Human Molecular Genetics . 19 (R2): R131–6. doi : 10.1093/hmg/ ddq400 . PMC 2953750. PMID 20858594 .
- ^ a b Collins FS, Brooks LD, Chakravarti A (Dezember 1998). „Eine Ressource zur Entdeckung von DNA-Polymorphismen für die Forschung zur menschlichen genetischen Variation“ . Genome Research . 8 (12): 1229–31 . doi : 10.1101/gr.8.12.1229 . PMID 9872978 .
- ^ Thomas PE, Klinger R, Furlong LI, Hofmann-Apitius M, Friedrich CM (2011). „Herausforderungen bei der Zuordnung von Erwähnungen humaner Einzelnukleotid-Polymorphismen zu eindeutigen Datenbankkennungen“ . BMC Bioinformatics . 12 (Suppl 4) S4. doi : 10.1186/1471-2105-12-S4-S4 . PMC 3194196. PMID 21992066 .
- ^ Ke X, Taylor MS, Cardon LR (April 2008). „Singleton SNPs in the human genome and implications for genome-wide association studies“ . European Journal of Human Genetics . 16 (4): 506–15 . doi : 10.1038/sj.ejhg.5201987 . PMID 18197193 .
- ^ Ng PC, Levy S, Huang J, Stockwell TB, Walenz BP, Li K, et al. (August 2008). Schork NJ (Hrsg.). „Genetische Variation im Exom eines einzelnen Menschen“ . PLOS Genetics . 4 (8) e1000160. doi : 10.1371/ journal.pgen.1000160 . PMC 2493042. PMID 18704161 .
- Gross L (Oktober 2007). „Eine neue Sequenz des menschlichen Genoms ebnet den Weg für die individualisierte Genomik“ . PLOS Biology . 5 (10) e266. doi : 10.1371/journal.pbio.0050266 . PMC 1964778. PMID 20076646 .
- ^ „Erstes diploides menschliches Genom eines Individuums veröffentlicht von Forschern des J. Craig Venter Institute“ . J. Craig Venter Institute . 3. September 2007. Archiviert vom Original am 16. Juli 2011. Abgerufen am 5. September 2011 .
- Levy S, Sutton G, Ng PC, Feuk L, Halpern AL, Walenz BP, et al. (September 2007). „ Die diploide Genomsequenz eines einzelnen Menschen“ . PLOS Biology . 5 (10) e254. doi : 10.1371/journal.pbio.0050254 . PMC 1964779. PMID 17803354 .
- ^ „Genetik verstehen: Menschliche Gesundheit und das Genom“ . The Tech Museum of Innovation . 24. Januar 2008. Archiviert vom Original am 29. April 2012. Abgerufen am 5. September 2011 .
- ^ „Erste diploide menschliche Genomsequenz zeigt, dass wir überraschend unterschiedlich sind“ . Science Daily . 4. September 2007. Abgerufen am 5. September 2011 .
- ^ „Variationen der Kopienzahl könnten auf einen Replikationsfehler zurückzuführen sein“ . EurekAlert! 27. Dezember 2007. Archiviert vom Original am 7. Juni 2011. Abgerufen am 5. September 2011 .
- ^ Lee JA, Carvalho CM, Lupski JR (Dezember 2007). „Ein DNA-Replikationsmechanismus zur Erzeugung nicht-rezidivierender Rearrangements im Zusammenhang mit genomischen Störungen“ . Cell . 131 ( 7): 1235–47 . Bibcode : 2007Cell..131.1235L . doi : 10.1016/j.cell.2007.11.037 . PMID 18160035. S2CID 9263608 .
- ^ Redon R, Ishikawa S, Fitch KR, Feuk L, Perry GH, Andrews TD, et al. (November 2006). „ Globale Variation der Kopienzahl im menschlichen Genom“ . Nature . 444 (7118): 444–54 . Bibcode : 2006Natur.444..444R . doi : 10.1038/nature05329 . PMC 2669898. PMID 17122850 .
- ^ Dumas L, Kim YH, Karimpour-Fard A, Cox M, Hopkins J, Pollack JR, et al. (September 2007). „Variationen der Genkopienzahl über 60 Millionen Jahre menschlicher und primaten Evolution“ . Genome Research . 17 (9): 1266–77 . doi : 10.1101 / gr.6557307 . PMC 1950895. PMID 17666543 .
- ^ Prüfer K, Racimo F, Patterson N, Jay F, Sankararaman S, Sawyer S, et al. (Januar 2014). „ Die vollständige Genomsequenz eines Neandertalers aus dem Altai-Gebirge“ . Nature . 505 (7481): 43–9 . Bibcode : 2014Natur.505...43P . doi : 10.1038/nature12886 . PMC 4031459. PMID 24352235 .
- ^ Pratas D, Hosseini M, Silva R, Pinho A, Ferreira P (20.–23. Juni 2017). „Visualisierung distinkter DNA-Regionen des modernen Menschen im Vergleich zu einem Neandertaler-Genom“. Pattern Recognition and Image Analysis . Lecture Notes in Computer Science. Band 10255. S. 235–242 . doi : 10.1007/978-3-319-58838-4_26 . ISBN 978-3-319-58837-7Die
- ^ „Informationsblatt zur menschlichen genetischen Variation“ . Nationales Institut für Allgemeine Medizinische Wissenschaften . 19. August 2011. Archiviert vom Original am 16. September 2008. Abgerufen am 5. September 2011 .
- ^ Rakyan V, Whitelaw E (Januar 2003). „Transgenerationale epigenetische Vererbung“ . Current Biology . 13 (1): R6. Bibcode : 2003CBio...13...R6R . doi : 10.1016/S0960-9822(02)01377-5 . PMID 12526754 .
- ^ „Cline“. Microsoft Encarta Premium . 2009.
- ^ King RC, Stansfield WD, Mulligan PK (2006). „Cline“. A dictionary of genetics (7. Aufl.). Oxford University Press . ISBN 978-0-19-530761-0Die
- ^ Begon M, Townsend CR, Harper JL (2006). Ökologie: Vom Individuum zum Ökosystem (4. Aufl.). Wiley-Blackwell . S. 10. ISBN 978-1-4051-1117-1Die
- ^ „Haplogruppe“ . DNA-Glossar für Einsteiger . Internationale Gesellschaft für Genetische Genealogie . Abgerufen am 5. September 2012 .
- ^ „Die Abstammung des Menschen, Kapitel 6 – Über die Verwandtschaft und Genealogie des Menschen“ . Darwin-online.org.uk . Abgerufen am 11. Januar 2011.
In jeder großen Region der Welt sind die lebenden Säugetiere eng mit den ausgestorbenen Arten derselben Region verwandt. Es ist daher wahrscheinlich, dass Afrika früher von ausgestorbenen Affen bewohnt war, die eng mit Gorilla und Schimpanse verwandt waren; und da diese beiden Arten heute die nächsten Verwandten des Menschen sind, ist es etwas wahrscheinlicher, dass unsere frühen Vorfahren auf dem afrikanischen Kontinent lebten als anderswo. Es ist jedoch müßig, über dieses Thema zu spekulieren, denn ein Affe von fast der Größe eines Menschen, nämlich der Dryopithecus von Lartet, der eng mit dem menschenähnlichen Hylobates verwandt war, existierte im Obermiozän in Europa; und seit so langer Zeit hat die Erde sicherlich viele große Umwälzungen durchgemacht, und es gab ausreichend Zeit für Migrationen größten Ausmaßes.
- ^ a b Underhill PA, Shen P, Lin AA, Jin L, Passarino G, Yang WH, et al. (November 2000). „Variation der Y-Chromosomensequenz und die Geschichte menschlicher Populationen“. Nature Genetics . 26 (3): 358–61 . doi : 10.1038/81685 . PMID 11062480. S2CID 12893406 .
- ^ a b „Neue Forschung beweist einzigen Ursprung des Menschen in Afrika“ . Science Daily . 19. Juli 2007. Abgerufen am 5. September 2011 .
- ^ Manica A, Amos W, Balloux F , Hanihara T (Juli 2007). „Der Einfluss alter Populationsengpässe auf die phänotypische Variation des Menschen“ . Nature . 448 ( 7151): 346–348 . Bibcode : 2007Natur.448..346M . doi : 10.1038/nature05951 . PMC 1978547. PMID 17637668 .
- ^ Tishkoff SA, Reed FA, Friedlaender FR, Ehret C, Ranciaro A, Froment A, et al. (Mai 2009). „Die genetische Struktur und Geschichte von Afrikanern und Afroamerikanern“ (PDF) . Science . 324 (5930): 1035–44 . Bibcode : 2009Sci...324.1035T . doi : 10.1126/science.1172257 . PMC 2947357. PMID 19407144. Wir integrierten geografische Daten in eine Bayes’sche Clusteranalyse unter der Annahme, dass keine genetische Vermischung vorliegt (TESS-Software) (25) ,
und identifizierten sechs Cluster innerhalb des afrikanischen Kontinents (Abb. 5A). Die geografisch am weitesten verbreitete Gruppe (orange) erstreckt sich vom äußersten Westafrika (Mandinka) über Zentralafrika bis zu den Bantu-sprachigen Gebieten Südafrikas (Venda und Xhosa) und entspricht der Verbreitung der Niger-Kordofanischen Sprachfamilie. Dies spiegelt möglicherweise die Ausbreitung Bantu-sprachiger Bevölkerungsgruppen aus der Nähe des nigerianisch-kamerunischen Hochlands über Ost- und Südafrika in den letzten 5000 bis 3000 Jahren wider (26, 27). Eine weitere vermutete Gruppe umfasst die Pygmäen und die SAK-Bevölkerung (grün) mit einer nicht zusammenhängenden geografischen Verbreitung in Zentral- und Südostafrika, was mit den STRUCTURE- (Abb. 3) und phylogenetischen Analysen (Abb. 1) übereinstimmt. Eine weitere geografisch zusammenhängende Gruppe erstreckt sich über Nordafrika (blau) bis nach Mali (Dogon), Äthiopien und Nordkenia. Mit Ausnahme der Dogon sprechen diese Bevölkerungsgruppen eine afroasiatische Sprache. Tschadisch- und nilosaharanischsprachige Bevölkerungsgruppen aus Nigeria, Kamerun und dem zentralen Tschad sowie mehrere nilosaharanischsprachige Bevölkerungsgruppen aus dem Südsudan bilden eine weitere Gruppe (rot). Nilosaharanisch- und kuschitischsprachige Bevölkerungsgruppen aus dem Sudan, Kenia und Tansania sowie einige Bantu-Sprecher aus Kenia, Tansania und Ruanda (Hutu/Tutsi) bilden eine weitere Gruppe (lila), die linguistische Belege für einen Genfluss zwischen diesen Bevölkerungsgruppen in den letzten etwa 5000 Jahren widerspiegelt (28, 29). Die Hadza bilden schließlich als einzige eine sechste Gruppe (gelb), was mit ihrer durch PCA und STRUCTURE identifizierten, charakteristischen genetischen Struktur übereinstimmt.
- ^ Schlebusch CM, Jakobsson M (August 2018). „Geschichten menschlicher Migration, Vermischung und Selektion in Afrika“ . Annual Review of Genomics and Human Genetics . 19 : 405–428 . doi : 10.1146/annurev-genom-083117-021759 . PMID 29727585. S2CID 19155657. Abgerufen am 28. Mai 2018 .
- ^ Zimmer, Carl (17. Mai 2023). „Studie liefert neue Erkenntnisse zur Evolution der ersten Menschen – Eine neue Genanalyse von 290 Personen legt nahe, dass der Mensch zu verschiedenen Zeiten und an verschiedenen Orten in Afrika entstand“ . The New York Times . Abgerufen am 18. Mai 2023 .
{{cite news}}CS1-Wartung: Veralteter Archivierungsdienst ( Link ) - ^ Ragsdale, Aaron P.; et al. (17. Mai 2023). „Ein schwach strukturierter Stammbaum für den Ursprung des Menschen in Afrika“ . Nature . 167 (7962): 755–763 . Bibcode : 2023Natur.617..755R . doi : 10.1038 / s41586-023-06055-y . PMC 10208968. PMID 37198480 .
- ^ Auton A, Brooks LD, Durbin RM, Garrison EP, Kang HM, Korbel JO, et al. (1000 Genomes Project Consortium) (Oktober 2015). „Eine globale Referenz für die genetische Variation des Menschen“ . Nature . 526 ( 7571): 68–74 . Bibcode : 2015Natur.526...68T . doi : 10.1038/nature15393 . PMC 4750478. PMID 26432245 .
- ^ Li, Hui; Cho, Kelly; Kidd, J.; Kidd, K. (2009). „Genetische Landschaft Eurasiens und „Beimischung“ bei den Uiguren“ . American Journal of Human Genetics . 85 (6): 934–937 . doi : 10.1016/ j.ajhg.2009.10.024 . PMC 2790568. PMID 20004770. S2CID 37591388 .
- Gabriel SB, Schaffner SF, Nguyen H, Moore JM, Roy J , Blumenstiel B, et al. (Juni 2002). „ Die Struktur von Haplotypblöcken im menschlichen Genom“ . Science . 296 (5576): 2225–9 . Bibcode : 2002Sci...296.2225G . doi : 10.1126/science.1069424 . PMID 12029063. S2CID 10069634 .
- ^ a b Lewontin RC (1972). „Die Aufteilung der menschlichen Vielfalt“. In: Theodosius Dobzhansky, Max K. Hecht, William C. Steere (Hrsg.). Evolutionsbiologie . Band 6. New York: Appleton–Century–Crofts. S. 381–97 . doi : 10.1007/978-1-4684-9063-3_14 . ISBN 978-1-4684-9065-7S2CID 21095796 .
- ^ Bamshad MJ, Wooding S, Watkins WS, Ostler CT, Batzer MA, Jorde LB (März 2003). „Populationsgenetische Struktur des Menschen und Rückschlüsse auf die Gruppenzugehörigkeit“ . American Journal of Human Genetics . 72 (3): 578–89 . doi : 10.1086/368061 . PMC 1180234. PMID 12557124 .
- ^ Manica, Andrea, William Amos, François Balloux und Tsunehiko Hanihara. „Der Einfluss alter Populationsengpässe auf die phänotypische Variation beim Menschen“. Nature 448, Nr. 7151 (Juli 2007): 346–48. doi : 10.1038/nature05951 .
- ^ Jablonski NG (10. Januar 2014). „Die biologische und soziale Bedeutung der Hautfarbe“. Living Color: Die biologische und soziale Bedeutung der Hautfarbe . University of California Press. ISBN 978-0-520-28386-2. JSTOR 10.1525/j.ctt1pn64b .
- Grubert F, Zaugg JB, Kasowski M, Ursu O, Spacek DV, Martin AR, et al. (August 2015). „Genetische Kontrolle von Chromatinzuständen beim Menschen beinhaltet lokale und distale chromosomale Interaktionen“ . Cell . 162 ( 5): 1051–65 . doi : 10.1016/j.cell.2015.07.048 . PMC 4556133. PMID 26300125 .
- ^ Cenik C, Cenik ES, Byeon GW, Grubert F, Candille SI, Spacek D, et al. (November 2015). „Integrative Analyse von RNA-, Translations- und Proteinspiegeln zeigt deutliche regulatorische Unterschiede beim Menschen“ . Genome Research . 25 (11): 1610–21 . doi : 10.1101 / gr.193342.115 . PMC 4617958. PMID 26297486 .
- ^ Wu L, Candille SI, Choi Y, Xie D, Jiang L, Li-Pook-Than J, Tang H, Snyder M (Juli 2013). „Variation und genetische Kontrolle der Proteinmenge beim Menschen“ . Nature . 499 (7456): 79–82 . Bibcode : 2013Natur.499...79W . doi : 10.1038/ nature12223 . PMC 3789121. PMID 23676674 .
- ^ Phillips ML (9. Januar 2007). „Ethnische Zugehörigkeit und Genexpression“ . The Scientist . Abgerufen am 5. September 2011 .
{{cite web}}CS1-Wartung: Veralteter Archivierungsdienst ( Link ) - ^ Spielman RS, Bastone LA, Burdick JT, Morley M, Ewens WJ, Cheung VG (Februar 2007). „Häufige genetische Varianten erklären Unterschiede in der Genexpression zwischen ethnischen Gruppen“ . Nature Genetics . 39 (2): 226–31 . doi : 10.1038/ng1955 . PMC 3005333. PMID 17206142 .
- ^ Swaminathan N (9. Januar 2007). „Ethnische Unterschiede lassen sich auf variable Genexpression zurückführen“ . Scientific American . Abgerufen am 5. September 2011 .
- ^ Check E (2007). „Genexpression spricht genauso laut wie Gentyp“. Nature News . doi : 10.1038/news070101-8 . S2CID 84380725 .
- ^ Bell L (15. Januar 2007). „Variable Genexpression in verschiedenen ethnischen Gruppen beobachtet“ . BioNews.org . Archiviert vom Original am 26. März 2016. Abgerufen am 5. September 2011 .
- ^ Kamrani K (28. Februar 2008). „Unterschiede in der Genexpression zwischen menschlichen Populationen“ . Anthropology.net. Archiviert vom Original am 30. September 2011. Abgerufen am 5. September 2011 .
- ^ Storey JD, Madeoy J, Strout JL, Wurfel M, Ronald J, Akey JM (März 2007). „ Genexpressionsvariation innerhalb und zwischen menschlichen Populationen“ . American Journal of Human Genetics . 80 (3): 502–9 . Bibcode : 2007AmJHG..80..502S . doi : 10.1086/512017 . PMC 1821107. PMID 17273971 .
- Graves JL ( 2006 ). „Was wir wissen und was wir nicht wissen: Menschliche genetische Variation und die soziale Konstruktion von Rasse“ . Ist Rasse „real“? Social Science Research Council. Archiviert vom Original am 3. Juni 2019. Abgerufen am 22. Januar 2011 .
- ^ Keita SO, Kittles RA, Royal CD, Bonney GE, Furbert-Harris P, Dunston GM, Rotimi CN (November 2004). „Conceptualizing human variation“ . Nature Genetics . 36 (11 Suppl): S17–20. doi : 10.1038/ng1455 . PMID 15507998 .
- ^ Hawks J (2013). Bedeutung der Neandertaler- und Denisova-Genome für die menschliche Evolution . Band 42. Annual Reviews. S. 433–449 . doi : 10.1146/annurev-anthro-092412-155548 . ISBN 978-0-8243-1942-7Die
{{cite book}}:|journal=ignoriert ( Hilfe ) - ^ * Wright S (1978). Evolution and the Genetics of Populations . Band 4, Variability Within and Among Natural Populations. Chicago, Illinois: Univ. Chicago Press. S. 438.
- ^ Long JC, Kittles RA (August 2003). „Die genetische Vielfalt des Menschen und die Nichtexistenz biologischer Rassen“. Human Biology . 75 (4): 449–71 . doi : 10.1353/ hub.2003.0058 . PMID 14655871. S2CID 26108602 .
- ^ Harris, Kelley; Nielsen, Rasmus (Juni 2016). „Die genetischen Kosten der Neandertaler-Introgression“ . Genetics . 203 ( 2): 881–891 . Bibcode : 2016Genet.203..881H . doi : 10.1534/genetics.116.186890 . ISSN 0016-6731 . PMC 4896200. PMID 27038113 .
- Wall, Jeffrey D.; Yang, Melinda A.; Jay, Flora; Kim, Sung K.; Durand, Eric Y.; Stevison, Laurie S.; Gignoux, Christopher; Woerner, August; Hammer, Michael F.; Slatkin, Montgomery (Mai 2013). „ Höherer Anteil an Neandertaler-Abstammung bei Ostasiaten als bei Europäern“ . Genetics . 194 (1): 199–209 . Bibcode : 2013Genet.194..199W . doi : 10.1534/genetics.112.148213 . ISSN 0016-6731 . PMC 3632468. PMID 23410836 .
- ^ a b Reich D, Green RE, Kircher M, Krause J, Patterson N, Durand EY, et al. (Dezember 2010). „ Genetische Geschichte einer archaischen Homininengruppe aus der Denisova-Höhle in Sibirien“ . Nature . 468 (7327): 1053–60 . Bibcode : 2010Natur.468.1053R . doi : 10.1038/nature09710 . PMC 4306417. PMID 21179161 .
- ^ Wall JD, Yang MA, Jay F, Kim SK, Durand EY, Stevison LS, et al. (Mai 2013). „Höherer Anteil an Neandertaler-Abstammung bei Ostasiaten als bei Europäern“ . Genetics . 194 (1): 199–209 . Bibcode : 2013Genet.194..199W . doi : 10.1534/genetics.112.148213 . PMC 3632468. PMID 23410836 .
- ^ Hammer MF, Woerner AE, Mendez FL, Watkins JC, Wall JD (September 2011). „Genetische Hinweise auf archaische Beimischung in Afrika“ . Proceedings of the National Academy of Sciences of the United States of America . 108 (37): 15123–8 . Bibcode : 2011PNAS..10815123H . doi : 10.1073 / pnas.1109300108 . PMC 3174671. PMID 21896735 .
- ^ Durvasula A, Sankararaman S (Februar 2020). „Wiederherstellung von Signalen der archaischen Geisterintrogression in afrikanischen Populationen“ . Science Advances . 6 (7) eaax5097. Bibcode : 2020SciA....6.5097D . doi : 10.1126/sciadv.aax5097 . PMC 7015685. PMID 32095519 .
- ^ Kim, Byung-Ju; Choi, Jaejin; Kim, Sung-Hou (2023). „Zur genomweiten Demografie der ethnischen Gruppen der Welt und der individuellen genomischen Identität“ . Scientific Reports . 13 (1): 6316. Bibcode : 2023NatSR..13.6316K . doi : 10.1038/s41598-023-32325-w . PMC 10113208. PMID 37072456 .
- ^ Wohns, Anthony Wilder; Wong, Yan; Jeffery, Ben; Akbari, Ali; Mallick, Swapan; Pinhasi, Ron; Patterson, Nick; Reich, David; Kelleher, Jerome; McVean, Gil (2022). „Eine einheitliche Genealogie moderner und alter Genome“. Science . 375 (6583) eabi8264. bioRxiv 10.1101/2021.02.16.431497 . doi : 10.1126/science.abi8264 .
- ^ Biddanda A, Rice DP, Novembre J (2020). „Eine variantenzentrierte Perspektive auf geographische Muster der Variation der Allelfrequenzen beim Menschen“ . eLife . 9 e60107 . doi : 10.7554/eLife.60107 . PMC 7755386. PMID 33350384 .
- ^ Bergström A, McCarthy SA, Hui R, Almarri MA, Ayub Q, Danecek P, et al. (2020). „ Einblicke in die menschliche genetische Variation und Populationsgeschichte aus 929 verschiedenen Genomen“ . Science . 367 (6484) eaay5012. Bibcode : 2020Sci...367y5012B . doi : 10.1126/science.aay5012 . PMC 7115999. PMID 32193295 .
- ^ Albers, Patrick K.; McVean, Gil (2020). „Datierung genomischer Varianten und gemeinsamer Abstammung in Sequenzierungsdaten im Populationsmaßstab“ . PLOS Biology . 18 e3000586. bioRxiv 10.1101/416610 . doi : 10.1371/journal.pbio.3000586 . PMC 6992231. PMID 31951611 .
- ^ Coop G, Pickrell JK, Novembre J, Kudaravalli S, Li J, Absher D, et al. (Juni 2009). Schierup MH (Hrsg.). „Die Rolle der Geographie bei der menschlichen Anpassung“ . PLOS-Genetik . 5 (6) e1000500. doi : 10.1371/journal.pgen.1000500 . PMC 2685456 . PMID 19503611 . Siehe auch: Brown D (22. Juni 2009). „Unter vielen Völkern, geringe genomische Vielfalt“ . The Washington Post . Abgerufen am 25. Juni 2009 .„ Geographie und Geschichte prägen genetische Unterschiede beim Menschen“ . Science Daily . 7. Juni 2009. Abgerufen am 25. Juni 2009 .Die
- ^ Hancock AM, Witonsky DB, Ehler E, Alkorta-Aranburu G, Beall C, Gebremedhin A, et al. (Mai 2010). „Kolloquiumsbeitrag: Menschliche Anpassungen an Ernährung, Subsistenz und Ökoregion beruhen auf subtilen Verschiebungen der Allelfrequenz“ . Proceedings of the National Academy of Sciences of the United States of America . 107 (Suppl 2): 8924–30 . Bibcode : 2010PNAS..107.8924H . doi : 10.1073 / pnas.0914625107 . PMC 3024024. PMID 20445095 .
- ^ Duforet-Frebourg N, Luu K, Laval G, Bazin E, Blum MG (April 2016). „Erkennung genomischer Signaturen natürlicher Selektion mittels Hauptkomponentenanalyse: Anwendung auf die 1000-Genomes-Daten“ . Molecular Biology and Evolution . 33 (4): 1082–93 . arXiv : 1504.04543 . doi : 10.1093/molbev/ msv334 . PMC 4776707. PMID 26715629 .
- ^ Cunha, Eugénia; Ubelaker, Douglas H. (23. Dezember 2019). „Bewertung der Abstammung anhand menschlicher Skelettreste: ein kurzer Überblick“ . Forensic Sciences Research . 5 (2): 89–97 . doi : 10.1080/20961790.2019.1697060 . ISSN 2096-1790 . PMC 7476619. PMID 32939424 .
- ^ Thomas, Richard M.; Parks, Connie L.; Richard, Adam H. (Juli 2017). „Genauigkeitsraten der Abstammungsbestimmung durch forensische Anthropologen anhand identifizierter forensischer Fälle“. Journal of Forensic Sciences . 62 (4): 971–974 . doi : 10.1111/1556-4029.13361 . ISSN 1556-4029 . PMID 28133721. S2CID 3453064 .
- ^ Winkler CA, Nelson GW, Smith MW (2010). „Admixture mapping comes of age“ . Annual Review of Genomics and Human Genetics . 11 : 65–89 . doi : 10.1146/annurev-genom- 082509-141523 . PMC 7454031. PMID 20594047 .
- ^ Bryc K, Auton A, Nelson MR, Oksenberg JR, Hauser SL, Williams S, et al. (Januar 2010). „Genomweite Muster der Populationsstruktur und -mischung bei Westafrikanern und Afroamerikanern“ . Proceedings of the National Academy of Sciences of the United States of America . 107 (2): 786–91 . Bibcode : 2010PNAS..107..786B . doi : 10.1073 / pnas.0909559107 . PMC 2818934. PMID 20080753 .
- ^ Beleza S, Campos J, Lopes J, Araújo II, Hoppfer Almada A, Correia e Silva A, et al. (2012). „Die Admixturstruktur und genetische Variation des Kapverdischen Archipels und ihre Bedeutung für Admixture-Mapping-Studien“ . PLOS ONE . 7 (11) e51103. Bibcode : 2012PLoSO...751103B . doi : 10.1371/ journal.pone.0051103 . PMC 3511383. PMID 23226471 .
- ^ Arrieta-Bolaños E, Madrigal JA, Shaw BE (2012). „Profile humaner Leukozytenantigene lateinamerikanischer Populationen: unterschiedliche genetische Vermischung und ihre potenziellen Auswirkungen auf die Transplantation hämatopoetischer Stammzellen“ . Bone Marrow Research . 2012 : 1–13 . doi : 10.1155/2012/136087 . PMC 3506882. PMID 23213535 .
- ^ Gower, Barbara A.; Fernández, José R.; Beasley, T. Mark; Shriver, Mark D.; Goran, Michael I. (April 2003). „Using genetic admixture to explain racial differences in insulin-related phenotypes“. Diabetes . 52 (4): 1047–1051 . doi : 10.2337/diabetes.52.4.1047 . ISSN 0012-1797 . PMID 12663479 .
- ^ Mountain, Joanna L.; Risch, Neil (November 2004). „Assessing genetic contributions to phenotypic differences among 'racial' and 'ethnic' groups“. Nature Genetics . 36 (11 Suppl): S48–53. doi : 10.1038/ng1456 . ISSN 1061-4036 . PMID 15508003 .
- ^ "UniProt" . www.uniprot.org . Abgerufen am 18. Februar 2025 .
- Sun , Kathie Y.; Bai, Xiaodong; Chen, Siying; Bao, Suying; Zhang, Chuanyi; Kapoor, Manav; Backman, Joshua; Joseph, Tyler; Maxwell, Evan; Mitra, George; Gorovits, Alexander; Mansfield, Adam; Boutkov, Boris; Gokhale, Sujit; Habegger, Lukas (Juli 2024). „ Ein umfassender Katalog der proteinkodierenden Variation in 983.578 Individuen“ . Nature . 631 (8021): 583–592 . Bibcode : 2024Natur.631..583S . doi : 10.1038/s41586-024-07556-0 . ISSN 1476-4687 . PMC 11254753 . PMID 38768635 .
- ^ Risch N, Burchard E, Ziv E, Tang H (Juli 2002). „Kategorisierung des Menschen in der biomedizinischen Forschung: Gene, Rasse und Krankheit“ . Genome Biology . 3 (7) comment2007. doi : 10.1186/gb-2002-3-7-comment2007 . PMC 139378. PMID 12184798 .
- ^ Lu YF, Goldstein DB, Angrist M, Cavalleri G (Juli 2014). „Personalisierte Medizin und die genetische Vielfalt des Menschen“ . Cold Spring Harbor Perspectives in Medicine . 4 (9) a008581. doi : 10.1101/cshperspect.a008581 . PMC 4143101. PMID 25059740 .
- ^ Limborska SA, Balanovsky OP, Balanovskaya EV, Slominsky PA, Schadrina MI, Livshits LA, et al. (2002). „Analyse der geografischen Verteilung von CCR5Delta32 und ihrer Korrelation mit einigen klimatischen und geografischen Faktoren“. Menschliche Vererbung . 53 (1): 49–54 . doi : 10.1159/000048605 . PMID 11901272 . S2CID 1538974 .
- ^ Tishkoff SA, Verrelli BC (2003). „Muster der menschlichen genetischen Diversität: Implikationen für die menschliche Evolutionsgeschichte und Krankheiten“. Annual Review of Genomics and Human Genetics . 4 (1): 293–340 . doi : 10.1146/annurev.genom.4.070802.110226 . PMID 14527305 .
Weiterführende Literatur
- Race, Ethnicity (Oktober 2005). „ Die Verwendung von Rassen-, ethnischen und Abstammungskategorien in der humangenetischen Forschung“ . American Journal of Human Genetics . 77 (4): 519–32 . doi : 10.1086/491747 . PMC 1275602. PMID 16175499 .
- Altmüller J, Palmer LJ, Fischer G, Scherb H, Wjst M (November 2001). „Genomweite Analysen komplexer menschlicher Erkrankungen: Echte Kopplung ist schwer zu finden“ . American Journal of Human Genetics . 69 (5): 936–50 . doi : 10.1086/324069 . PMC 1274370. PMID 11565063 .
- Aoki K (2002) . „Sexuelle Selektion als Ursache der menschlichen Hautfarbenvariation: Darwins Hypothese neu betrachtet“. Annals of Human Biology . 29 (6): 589–608 . doi : 10.1080/0301446021000019144 . PMID 12573076. S2CID 22703861 .
- Bamshad M, Wooding S, Salisbury BA, Stephens JC (August 2004). „Die Dekonstruktion der Beziehung zwischen Genetik und Rasse“. Nature Reviews Genetics . 5 (8): 598–609 . doi : 10.1038 / nrg1401 . PMID 15266342. S2CID 12378279 .reprint-zip
- Bamshad M, Wooding SP (Februar 2003). „Signaturen der natürlichen Selektion im menschlichen Genom“. Nature Reviews Genetics . 4 (2): 99–111 . doi : 10.1038/nrg999 . PMID 12560807. S2CID 13722452 .
- Cann RL, Stoneking M, Wilson AC (1987). „Mitochondriale DNA und die menschliche Evolution“. Nature . 325 ( 6099): 31–36 . Bibcode : 1987Natur.325...31C . doi : 10.1038/325031a0 . PMID 3025745. S2CID 4285418 .
- Cardon LR, Abecasis GR (März 2003). „Verwendung von Haplotypblöcken zur Kartierung komplexer Merkmalsloci beim Menschen“ (PDF) . Trends in Genetics . 19 (3): 135–40 . doi : 10.1016/S0168-9525(03)00022-2 . PMID 12615007 .
- Cavalli-Sforza LL, Feldman MW (März 2003). „Die Anwendung molekulargenetischer Ansätze zur Erforschung der menschlichen Evolution“. Nature Genetics . 33 Suppl (3s): 266–75 . Bibcode : 2003NaGen..33..266C . doi : 10.1038/ng1113 . PMID 12610536. S2CID 8314161 .
- Collins FS (November 2004). „Was wir über ‚Rasse‘, ‚Ethnizität‘, Genetik und Gesundheit zu Beginn des Genomzeitalters wissen und nicht wissen“ . Nature Genetics . 36 (11 Suppl): S13–15. doi : 10.1038/ng1436 . PMID 15507997. S2CID 26968169 .
- Collins FS, Green ED, Guttmacher AE, Guyer MS (April 2003). „Eine Vision für die Zukunft der Genomforschung“ . Nature . 422 ( 6934): 835–47 . Bibcode : 2003Natur.422..835C . doi : 10.1038/nature01626 . PMID 12695777. S2CID 205209730 .
- Ebersberger I, Metzler D, Schwarz C, Pääbo S (Juni 2002). „Genomweiter Vergleich von DNA-Sequenzen zwischen Menschen und Schimpansen“ . American Journal of Human Genetics . 70 (6): 1490–97 . Bibcode : 2002AmJHG..70.1490E . doi : 10.1086/340787 . PMC 379137. PMID 11992255 .
- Edwards AW (August 2003). „Human genetic diversity: Lewontin's fallacy“. BioEssays . 25 (8): 798–801 . doi : 10.1002/bies.10315 . PMID 12879450 .
- Foster MW, Sharp RR (Oktober 2004). „Jenseits der Rasse: Hin zu einer genomweiten Perspektive auf menschliche Populationen und genetische Variation“. Nature Reviews Genetics . 5 (10): 790–96 . doi : 10.1038/nrg1452 . PMID 15510170. S2CID 25764082 .
- Foster MW, Sharp RR, Freeman WL, Chino M, Bernsten D, Carter TH (Juni 1999). „Die Rolle der Community Review bei der Bewertung der Risiken von Forschung zur menschlichen genetischen Variation“ . American Journal of Human Genetics . 64 (6): 1719–27 . doi : 10.1086/302415 . PMC 1377916. PMID 10330360 .
- Gabriel SB, Schaffner SF, Nguyen H, Moore JM, Roy J, Blumenstiel B, Higgins J, DeFelice M, Lochner A, Faggart M, Liu-Cordero SN, Rotimi C, Adeyemo A, Cooper R, Ward R, Lander ES, Daly MJ, Altshuler D (Juni 2002). „Die Struktur von Haplotypblöcken im menschlichen Genom“ . Science . 296 (5576): 2225–2229 . Bibcode : 2002Sci...296.2225G . doi : 10.1126 / science.1069424 . PMID 12029063. S2CID 10069634 .
- Harding RM, Healy E, Ray AJ, Ellis NS, Flanagan N, Todd C, Dixon C, Sajantila A, Jackson IJ, Birch-Machin MA, Rees JL (April 2000). „Hinweise auf variable Selektionsdrücke am MC1R-Gen“ . American Journal of Human Genetics . 66 (4): 1351–61 . Bibcode : 2000AmJHG..66.1351H . doi : 10.1086 / 302863 . PMC 1288200. PMID 10733465 .
- Ingman M, Kaessmann H, Pääbo S, Gyllensten U (Dezember 2000). „Mitochondriale Genomvariation und der Ursprung des modernen Menschen“. Nature . 408 ( 6813): 708–13 . Bibcode : 2000Natur.408..708I . doi : 10.1038/35047064 . PMID 11130070. S2CID 52850476 .
- Das Internationale HapMap-Konsortium (Dezember 2003). „Das Internationale HapMap-Projekt“. Nature . 426 ( 6968): 789–96 . Bibcode : 2003Natur.426..789G . doi : 10.1038/nature02168 . hdl : 2027.42/62838 . PMID 14685227. S2CID 4387110 .
- Das Internationale HapMap-Konsortium (Juni 2004). „Integration von Ethik und Wissenschaft im Internationalen HapMap-Projekt“ . Nature Reviews Genetics . 5 (6): 467–75 . doi : 10.1038/nrg1351 . PMC 2271136. PMID 15153999 .
- Lander ES, Linton LM, Birren B, Nusbaum C, Zody MC, Baldwin J, et al. (Februar 2001). „Erste Sequenzierung und Analyse des menschlichen Genoms“ . Nature . 409 (6822): 860–921 . Bibcode : 2001Natur.409..860L . doi : 10.1038/35057062 . hdl : 2027.42/62798 . PMID 11237011 .
- Jorde LB, Bamshad M, Rogers AR (Februar 1998). „Using mitochondrial and nuclear DNA markers to reconstruct human evolution“ ( PDF) . BioEssays . 20 (2): 126–36 . doi : 10.1002/(SICI)1521-1878(199802)20:2<126::AID-BIES5>3.0.CO;2-R . PMID 9631658. S2CID 17203268. Archiviert vom Original (PDF) am 28. November 2007. Abgerufen am 28. Oktober 2007 .
- Jorde LB, Watkins WS, Bamshad MJ, Dixon ME, Ricker CE, Seielstad MT, Batzer MA (März 2000). „ Die Verteilung der menschlichen genetischen Diversität: Ein Vergleich von mitochondrialen, autosomalen und Y-chromosomalen Daten“ . American Journal of Human Genetics . 66 (3): 979–88 . doi : 10.1086/302825 . PMC 1288178. PMID 10712212 .
- Jorde LB, Watkins WS, Kere J, Nyman D, Eriksson AW (2000). „Genkartierung in isolierten Populationen: Neue Rollen für alte Bekannte?“. Human Heredity . 50 (1): 57–65 . doi : 10.1159/000022891 . PMID 10545758. S2CID 26960216 .
- Kaessmann H, Heissig F, von Haeseler A, Pääbo S (Mai 1999). „DNA-Sequenzvariation in einer nicht-kodierenden Region mit geringer Rekombinationsrate auf dem menschlichen X-Chromosom“. Nature Genetics . 22 (1): 78–81 . doi : 10.1038/8785 . PMID 10319866. S2CID 9153915 .
- Kaessmann H, Wiebe V, Weiss G, Pääbo S (Februar 2001). „DNA-Sequenzen von Menschenaffen zeigen eine reduzierte Diversität und eine Expansion beim Menschen“. Nature Genetics . 27 (2): 155–56 . Bibcode : 2001NaGen..27..155K . doi : 10.1038 / 84773 . PMID 11175781. S2CID 19384784 .
- Keita SO, Kittles RA (1997). „Das Fortbestehen rassistischen Denkens und der Mythos der Rassendivergenz“. American Anthropologist . 99 (3): 534–44 . doi : 10.1525/aa.1997.99.3.534 .
- Marks J (1995). Menschliche Biodiversität: Gene, Rasse und Geschichte . Aldine Transactions . ISBN 978-0-202-02033-4Die
- Mountain JL, Risch N (November 2004). „Bewertung des genetischen Beitrags zu phänotypischen Unterschieden zwischen ‚rassischen‘ und ‚ethnischen‘ Gruppen“ . Nature Genetics . 36 (11 Suppl): S48–53. doi : 10.1038/ng1456 . PMID 15508003 .
- Pääbo S (Januar 2003). „Das Mosaik unseres Genoms“ . Nature . 421 (6921): 409–12 . Bibcode : 2003Natur.421..409P . doi : 10.1038/nature01400 . PMID 12540910 .
- Ramachandran S, Deshpande O, Roseman CC, Rosenberg NA, Feldman MW, Cavalli-Sforza LL (November 2005). „Unterstützung eines seriellen Gründereffekts afrikanischen Ursprungs durch die Beziehung zwischen genetischer und geografischer Distanz in menschlichen Populationen“ . Proceedings of the National Academy of Sciences of the United States of America . 102 (44): 15942–47 . Bibcode : 2005PNAS..10215942R . doi : 10.1073 / pnas.0507611102 . PMC 1276087. PMID 16243969 .
- Relethford JH (August 2002). „Aufteilung der globalen menschlichen genetischen Vielfalt anhand von Kraniometrie und Hautfarbe“. American Journal of Physical Anthropology . 118 (4): 393–98 . Bibcode : 2002AJPA..118..393R . CiteSeerX : 10.1.1.473.5972 . doi : 10.1002/ajpa.10079 . PMID: 12124919. S2CID : 8717358 .
- Sankar P, Cho MK (November 2002). „Genetik. Auf dem Weg zu einem neuen Vokabular der menschlichen genetischen Variation“ . Science . 298 (5597): 1337–38 . doi : 10.1126/science.1074447 . PMC 2271140. PMID 12434037 .
- Sankar P, Cho MK, Condit CM, Hunt LM, Koenig B, Marshall P, Lee SS, Spicer P (Juni 2004). „ Genetische Forschung und gesundheitliche Ungleichheiten“ . JAMA . 291 (24): 2985–89 . doi : 10.1001/jama.291.24.2985 . PMC 2271142. PMID 15213210 .
- Serre D, Pääbo S (September 2004). „Evidenz für Gradienten der menschlichen genetischen Diversität innerhalb und zwischen Kontinenten“ . Genome Research . 14 (9): 1679–85 . doi : 10.1101/gr.2529604 . PMC 515312. PMID 15342553 .
- Templeton AR (1998). „Menschliche Rassen: Eine genetische und evolutionäre Perspektive“ . American Anthropologist . 100 (3): 632–50 . Bibcode : 1998AAnth.100..632T . doi : 10.1525/aa.1998.100.3.632 .
- Weiss KM (1998). „Die Auseinandersetzung mit der menschlichen Variation“. Annual Review of Anthropology . 27 : 273–300 . doi : 10.1146/annurev.anthro.27.1.273 .
- Weiss KM, Terwilliger JD (Oktober 2000). „Wie viele Krankheiten sind nötig, um ein Gen mit SNPs zu kartieren?“ Nature Genetics . 26 (2): 151–57 . doi : 10.1038/79866 . PMID 11017069. S2CID 685795 .
- Yu N, Jensen-Seaman MI, Chemnick L, Kidd JR, Deinard AS, Ryder O, Kidd KK, Li WH (August 2003). „Geringe Nukleotiddiversität bei Schimpansen und Bonobos“ . Genetics . 164 (4): 1511–1518 . doi : 10.1093 / genetics/164.4.1511 . PMC 1462640. PMID 12930756 .
- Zietkiewicz E, Yotova V, Gehl D, Wambach T, Arrieta I, Batzer M, Cole DE, Hechtman P, Kaplan F, Modiano D, Moisan JP, Michalski R, Labuda D (November 2003). „Haplotypen im Dystrophin-DNA-Segment weisen auf einen mosaikartigen Ursprung der modernen menschlichen Diversität hin“ . American Journal of Human Genetics . 73 (5): 994–1015 . doi : 10.1086/378777 . PMC 1180505. PMID 14513410 .
- Pennisi E (Dezember 2007). „Durchbruch des Jahres. Menschliche genetische Variation“ . Science . 318 (5858): 1842–43 . doi : 10.1126/science.318.5858.1842 . PMID 18096770 .
- Ramachandran S, Tang H, Gutenkunst RN, Bustamante CD (2010). „Genetik und Genomik der menschlichen Populationsstruktur“. In: Speicher MR, Antonarakis SE, Motulsky AG (Hrsg.). Vogel und Motulskys Humangenetik: Probleme und Ansätze (4. Aufl.). Springer . ISBN 978-3-540-37653-8Die


