Pseudoachondroplasie ist eine vererbte Knochenwachstumsstörung. [ 1 ] Es handelt sich um eine autosomal-dominant vererbte Erkrankung, die mit Mutationen im COMP- Gen auf Chromosom 19 zusammenhängt. Sie wird in der Regel erst im Alter von 2–3 Jahren diagnostiziert, da das Wachstum zunächst normal verläuft. Pseudoachondroplasie äußert sich meist zuerst durch ein im Vergleich zu Gleichaltrigen verringertes Längenwachstum, einen watschelnden Gang oder beginnende Fehlbildungen der unteren Extremitäten. [ 2 ]
Pseudoachondroplasie (auch bekannt als PSACH, pseudoachondroplastische Dysplasie oder pseudoachondroplastisches spondyloepiphysäres Dysplasie-Syndrom) ist eine Osteochondrodysplasie , die aufgrund einer Wachstumshemmung des Skeletts, vorwiegend der Extremitäten, zu leichtem bis schwerem Kleinwuchs führt. [ 2 ] Obwohl die ähnliche Nomenklatur zu Verwechslungen führen kann, sollte Pseudoachondroplasie nicht mit Achondroplasie verwechselt werden , da es sich um eine klinisch und genetisch eigenständige Skelettdysplasie handelt . Pseudoachondroplasie wird durch eine heterozygote Mutation im Gen für das Knorpel-Oligomer-Matrixprotein (COMP) verursacht. Mutationen im COMP-Gen können auch eine multiple epiphysäre Dysplasie hervorrufen . Trotz der radioklinischen Ähnlichkeiten zwischen Pseudoachondroplasie und multipler epiphysärer Dysplasie verläuft letztere weniger schwerwiegend. [ 3 ]
Anzeichen und Symptome
Disproportionierter Kleinwuchs , Fehlbildungen der unteren Extremitäten, kurze Finger und Bandlaxität sind die charakteristischen Merkmale der Pseudoachondroplasie. Die durchschnittliche Körpergröße erwachsener Männer mit dieser Erkrankung beträgt etwa 120 cm, während erwachsene Frauen typischerweise etwa 116 cm groß sind. Betroffene Kinder sind bei der Geburt nicht auffällig kleinwüchsig. Patienten mit Pseudoachondroplasie zeigen Gangstörungen, Fehlbildungen der unteren Extremitäten oder ein verzögertes Wachstum, die typischerweise im Alter von 2–3 Jahren auftreten. Der disproportionierte Kleinwuchs ist durch eine Verkürzung der proximalen Extremitätensegmente (Oberarmknochen und Oberschenkelknochen) gekennzeichnet, auch rhizomele Verkürzung genannt. Weitere bekannte klinische Merkmale sind X- und O-Beine, Brachydaktylie (kurze Finger), eine geschmeidige Beugekontraktur der Hüfte und Knie, eine Hyperlordose der Lendenwirbelsäule, Klumpfüße und eine Verbreiterung der Metaphysenenden der langen Röhrenknochen, insbesondere im Bereich der Handgelenke, Knie und Sprunggelenke. Patienten mit Pseudoachondroplasie weisen eine normale Intelligenz und normale kraniofaziale Merkmale auf (d. h., sie sind normozephal). [ 2 ] [ 4 ] [ 5 ]
 Pseudoachondroplasie
 Pseudoachondroplasie
 Pseudoachondroplasie
 Historisches Foto einer Familie mit Pseudoachondroplasie
Genetik
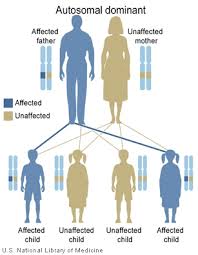
Pseudoachondroplasie wird autosomal-dominant vererbt , wobei ein sehr seltener Fall einer autosomal-rezessiven Form beschrieben wurde. Die Nachkommen betroffener Personen haben ein 50%iges Risiko, das mutierte Allel zu erben. Pränatale Tests mittels molekulargenetischer Untersuchung sind möglich, wenn die krankheitsverursachende Mutation bei einem betroffenen Familienmitglied nachgewiesen wurde (Hecht et al. 1995).
Pathophysiologie
COMP ist ein extrazelluläres Kalzium-bindendes Protein, das direkt an der Migration und Proliferation von Chondrozyten beteiligt ist. Es kommt in Chondrozyten von sich entwickelnden Knochen und Sehnen häufig vor. Bei Pseudochondroplasie wird COMP nicht sezerniert, sondern reichert sich in den Chondrozyten an und führt letztendlich zu deren Vergiftung und Absterben. Obwohl einige Chondrozyten überleben, ist das Wachstum deutlich reduziert, was zu den charakteristisch kurzen Gliedmaßen und dem scheinbar unbeeinträchtigten Gesicht und Rumpf der Betroffenen führt (OMIM 2008). Mutationen im COMP-Gen verursachen ein phänotypisches Spektrum, das von Pseudochondroplasie (am extremsten Ende) bis hin zur multiplen epiphysären Dysplasie (MED) reicht (einer genetisch ähnlichen, jedoch milderen Skelettdysplasie). [ 5 ]
Studien von Hetch et al. legen nahe, dass Kollagen Typ IX, ein spezifisch am Knorpelaufbau beteiligtes Kollagen, eine Schlüsselrolle bei der Pseudoachondroplasie spielt. Die Forscher fanden heraus, dass sich Kollagen Typ IX in den Chondrozyten von Patienten mit Pseudoachondroplasie anreichert. Diese Entdeckung deutet darauf hin, dass die Pathogenese der Pseudoachondroplasie die Wechselwirkungen der mutierten COMP-Genprodukte mit spezifischen Knorpelkomponenten, wie beispielsweise Kollagen Typ IX, umfasst und nicht allein auf die Auswirkungen mutierter Moleküle auf die Produktion und Sekretion von COMP zurückzuführen ist (OMIM 2008).
Molekularbiologie
Das COMP-Gen befindet sich auf Chromosom 19p13.1; sein genauer Locus ist P49747. COMP besteht aus 19 Exons. Das Knorpel-Oligomer-Matrixprotein (COMP) hat eine Länge von 757 Aminosäuren (OMIM 2008). COMP ist Bestandteil der extrazellulären Matrix , einem komplexen Netzwerk aus Proteinen und anderen Molekülen, das sich in den Zwischenräumen der Zellen von Bändern und Sehnen bildet. Es findet sich auch in der Nähe von Chondrozyten (Knorpelzellen). Chondrozyten spielen eine entscheidende Rolle bei der Osteogenese (Knochenbildung), insbesondere in der Wirbelsäule, der Hüfte und den Gliedmaßen, wo die Osteogenese mit der Bildung von Knorpel beginnt, der anschließend verkalkt und in Knochen umgewandelt wird. Die genaue Funktion des COMP-Proteins ist noch nicht vollständig geklärt. Es wird jedoch angenommen, dass es an Zellwachstum, Zellteilung und Apoptose (programmierter Zelltod) sowie an der Regulation von Zellbewegung und -anhaftung beteiligt ist (OMIM 2008).
Bei Personen mit Pseudoachondroplasie wurden fast 60 Mutationen im COMP-Gen identifiziert. Die für das häufigste Allel verantwortliche Mutation ist jedoch eine Deletion eines Codons innerhalb einer sehr kurzen Triplettwiederholung (GAC), bei der die 469. Aminosäure, eine Asparaginsäure, deletiert wird (OMIM 2008).
Diagnose
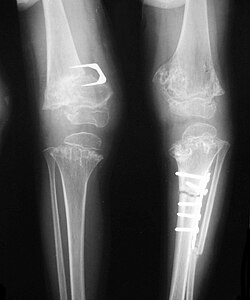
Die exakte Diagnose basiert weiterhin weitgehend auf einer sorgfältigen Anamnese sowie den charakteristischen klinischen und radiologischen Skelettmerkmalen. [ 2 ] [ 4 ] Die genetische Diagnose beruht auf der DNA-Sequenzierung. Da die Plasma-COMP-Konzentrationen bei Patienten mit COMP-Mutationen, wie z. B. bei Pseudoachondroplasie, signifikant reduziert sind, hat sich die Messung der Plasma-COMP-Konzentrationen als zuverlässige Methode zur Diagnose dieser und pathophysiologisch ähnlicher Erkrankungen etabliert. [ 6 ]
Skelettradiographie
Die genaue Auswertung von Röntgenaufnahmen ist weiterhin ein wichtiger Faktor für die Diagnose der Pseudoachondroplasie. Es ist bemerkenswert, dass sich röntgenologische Veränderungen der Wirbelsäule im Laufe der Zeit tendenziell zurückbilden. Epiphysäre Veränderungen verlaufen hingegen meist progressiv. Patienten entwickeln häufig frühzeitig eine Arthritis der Hüfte und des Knies. Zahlreiche einzigartige röntgenologische Skelettveränderungen bei Patienten mit Pseudoachondroplasie wurden in der Literatur beschrieben. [ 2 ] [ 7 ] [ 4 ]
- Zusammen mit der rhizomelen Verkürzung der Gliedmaßen ist das Vorhandensein von epiphysären und metaphysären Veränderungen der langen Knochen ein charakteristisches radiologisches Merkmal der Pseudoachondroplasie.
- Hypoplastische Femurepiphysen, breite kurze Femurhälse, Coxa vara, Horizontalität des Acetabulumdachs und verzögerter Durchbruch des sekundären Ossifikationszentrums des Os pubis und des Trochanter major.
- Dysplastische/hypoplastische Epiphysen, insbesondere an den Schultern und im Bereich der Knie.
- Metaphysäre Verbreiterung, Unregelmäßigkeit und metaphysäre Ossifikationslinie. Diese Anomalien, die typischerweise im proximalen Humerus und im Kniebereich auftreten, werden zusammenfassend als „rachitische Veränderungen“ bezeichnet.
- Radiologische Läsionen des Extremitätenskeletts sind typischerweise beidseitig und symmetrisch.
- Oval geformte Wirbel mit vorderem Schnabelansatz und Platyspondylie, die auf seitlichen Röntgenaufnahmen der Wirbelsäule sichtbar ist.
- Eine normale Erweiterung der Interpedikularabstände nach kaudal ist auf anteroposterioren Röntgenaufnahmen der thorakolumbalen Region sichtbar. Dies ist ein wichtiges Unterscheidungsmerkmal zwischen Pseudoachondroplasie und Achondroplasie.
- Es kann zu einer Hypoplasie des Dens axis kommen, die eine Instabilität der Halswirbelsäule zur Folge haben kann.
Differenzialdiagnose
- Achondroplasie [ 7 ]
- Multiple epiphysäre Dysplasie [ 7 ]
- Mukopolysaccharidose [ 7 ]
- Andere Ursachen für Genu valgum (X-Beine) oder Genu varum (O-Beine) sind beispielsweise Rachitis.
- Spondyloepiphysäre Dysplasie congenita
- Die radiologischen Befunde des Beckens und der Hüften bei Morbus Perthes dürfen nicht mit denen einer Pseudochondroplasie verwechselt werden. Patienten mit Morbus Perthes können eine einseitige Hüftbeteiligung aufweisen. Zudem ist die beidseitige Hüftbeteiligung meist asymmetrisch. Im Gegensatz dazu zeigen Patienten mit Pseudochondroplasie typischerweise eine beidseitige und symmetrische Hüftbeteiligung. [ 2 ] [ 7 ]
Behandlung
Für Pseudoachondroplasie gibt es derzeit keine Heilung. Die Behandlung der verschiedenen gesundheitlichen Probleme, die aus dieser Erkrankung resultieren, umfasst Medikamente wie Schmerzmittel gegen Gelenkbeschwerden, Osteotomien zur Korrektur von Fehlstellungen der unteren Extremitäten sowie die operative Behandlung von Skoliose. Zur Prävention einiger damit verbundener Gesundheitsprobleme gehören Physiotherapie zur Erhaltung der Gelenkbeweglichkeit und regelmäßige Untersuchungen zur Früherkennung degenerativer Gelenkerkrankungen und neurologischer Symptome (insbesondere Rückenmarkskompression). Darüber hinaus empfehlen Ärzte eine Behandlung psychosozialer Probleme im Zusammenhang mit Kleinwuchs und anderen körperlichen Fehlbildungen sowohl für Betroffene als auch für deren Familien (OMIM 2008).
Epidemiologie
Pseudoachondroplasie ist eine der häufigsten Skelettdysplasien und betrifft alle Bevölkerungsgruppen. Genaue Inzidenzzahlen liegen jedoch derzeit nicht vor (Suri et al. 2004).
Geschichte
1995 wurde das für die Pseudoachondroplasie verantwortliche Gen von einem Forschungsteam unter der Leitung von Dr. Jacqueline Hecht vom Health Science Center der University of Texas in Houston identifiziert. Diese Entdeckung brachte zudem neue Erkenntnisse über das COMP-Protein, das nach Ansicht des Teams in irgendeiner Weise am Skelettwachstum und der Bestimmung der Körpergröße beteiligt ist (Hetch et al. 1995). [ 8 ]
1997 führten Hetch und ihre Kollegen aus der Forschungsabteilung des Shriners Hospital for Children in Portland, Oregon, weitere Untersuchungen durch, die zu ihrer Entdeckung führten, dass das intrazelluläre Schicksal des mutierten COMP durch die Umgebung einzelner Chondrozyten bestimmt wird, im Gegensatz zur vorherigen Vorstellung, dass die COMP-Aktivitäten, die zu Pseudoachondroplasie führen, durch strukturelle Auswirkungen der Mutation auf COMP bestimmt werden; dies bedeutete, dass die COMP-Aktivitäten zellspezifisch sind (Hetch et al. 1995).
Hetch et al. entdeckten außerdem, dass sich Kollagen Typ IX in den Chondrozyten bei Pseudoachondroplasie anreichert. Diese Entdeckung deutete darauf hin, dass die Pathogenese der Pseudoachondroplasie auf Wechselwirkungen der Produkte des mutierten COMP-Allels mit bestimmten Knorpelkomponenten, insbesondere mit Kollagen Typ IX, zurückzuführen ist (Hetch et al. 1995).
Siehe auch
Referenzen
- ^ Referenz, Genetics Home. „Pseudoachondroplasie“ . Genetics Home Reference . Abgerufen am 27.09.2017 .
- Gamal R, Elsayed SM, EL-Sobky TA, Elabd HS (2017). „ Pseudoachondroplasie bei einem Kind : Die Rolle anthropometrischer Messungen und der Skelettbildgebung in der Differentialdiagnose“ . The Egyptian Journal of Radiology and Nuclear Medicine . 48 (1): 245–50 . doi : 10.1016 /j.ejrnm.2016.10.007 .
{{cite journal}}: CS1 Wartung: Mehrere Namen: Autorenliste ( Link ) - ^ 132400
- ^ a b c Moosa S, Nishimura G (2013). "Pseudoachondroplasie: Bericht über eine südafrikanische Familie" . South African Journal of Radiology . 17 : 65–7 . doi : 10.7196/SAJR.767 (inaktiv am 12. Juli 2025).
{{cite journal}}: CS1 Wartung: DOI inaktiv ab Juli 2025 ( Link ) - ^ a b Jackson GC, Mittaz-Crettol L, Taylor JA, Mortier GR, Spranger J, Zabel B; et al. (2012). „Pseudoachondroplasie und multiple epiphysäre Dysplasie: Eine umfassende 7-Jahres-Analyse der bekannten Krankheitsgene identifiziert neue und wiederkehrende Mutationen und liefert eine genaue Bewertung ihres relativen Beitrags“ . Human Mutation . 33 (1): 144–57 . doi : 10.1002/ humu.21611 . PMC 3272220. PMID 21922596 .
{{cite journal}}: CS1 Wartung: Mehrere Namen: Autorenliste ( Link ) - ^ Tufan AC, Satiroglu-Tufan NL, Jackson GC, Semerci CN, Solak S, Yagci B (2007). „Serum- oder Plasmakonzentration des Knorpel-Oligomer-Matrixproteins als diagnostischer Marker bei Pseudoachondroplasie: Differenzialdiagnose einer Familie“ . Eur J Hum Genet . 15 (10): 1023–1028 . doi : 10.1038/ sj.ejhg.5201882 . PMID 17579668. S2CID 74377 .
{{cite journal}}: CS1 Wartung: Mehrere Namen: Autorenliste ( Link ) - ^ a b c d e EL-Sobky, TA; Shawky, RM; Sakr, HM; Elsayed, SM; Elsayed, NS; Ragheb, SG; Gamal, R (15. November 2017). „Ein systematischer Ansatz zur radiologischen Beurteilung häufig vorkommender genetischer Knochenerkrankungen bei Kindern: Eine Bildübersicht“ . J Musculoskelet Surg Res . 1 (2): 25. doi : 10.4103/jmsr.jmsr_28_17 . S2CID 79825711 .
- ^ Adelson, Betty M. (2011). Kleinwuchs: Medizinische und psychosoziale Aspekte ausgeprägten Kleinwuchses . The Johns Hopkins University Press. S. 39. ISBN 978-0-8018-8121-3Die