Die pulmonale Alveolarproteinose ( PAP ) ist eine seltene Lungenerkrankung, die durch eine abnorme Ansammlung von Surfactant -abgeleiteten Lipoproteinen in den Lungenbläschen (Alveolen ) gekennzeichnet ist . Diese Ansammlungen beeinträchtigen den normalen Gasaustausch und die Ausdehnung der Lunge, was letztendlich zu Atemnot und einer erhöhten Anfälligkeit für Lungeninfektionen führt. Die Ursachen der PAP lassen sich in primäre (autoimmune PAP, hereditäre PAP), sekundäre (multiple Erkrankungen) und kongenitale (multiple, meist genetisch bedingte) Ursachen einteilen, wobei eine primäre Autoimmunerkrankung die häufigste Ursache darstellt.
Anzeichen und Symptome
Zu den Anzeichen und Symptomen der pulmonalen Alveolarproteinose (PAP) gehören Atemnot [ 1 ] , Husten , leichtes Fieber und Gewichtsverlust . Der klinische Verlauf der PAP ist unvorhersehbar. Spontanremissionen sind möglich, und manche Patienten weisen stabile Symptome auf. Bemerkenswerterweise können manche Menschen mit PAP asymptomatisch bleiben, sodass die Erkrankung nur zufällig im Rahmen einer ärztlichen Untersuchung festgestellt wird. [ 2 ] Der Tod kann durch das Fortschreiten der PAP oder einer zugrunde liegenden Begleiterkrankung eintreten. Menschen mit PAP sind anfälliger für Lungeninfektionen wie Nokardiose , Mycobacterium avium-intracellulare- Infektion oder Pilzinfektionen . [ 1 ]
Ursachen
Die abnorme Ansammlung von Lipoproteinen bei PAP beruht auf einer gestörten Surfactant-Regulation und -Clearance. Dies ist üblicherweise mit einer beeinträchtigten Funktion der Alveolarmakrophagen verbunden. [ 3 ] Bei Erwachsenen ist die häufigste Ursache für PAP eine Autoimmunreaktion gegen den Granulozyten-Makrophagen-Kolonie-stimulierenden Faktor (GM-CSF), einen entscheidenden Faktor für die Entwicklung von Alveolarmakrophagen. Eine verminderte Bioverfügbarkeit von GM-CSF führt zu einer unzureichenden Entwicklung und Funktion der Alveolarmakrophagen, was wiederum eine Ansammlung von Surfactant und verwandten Produkten zur Folge hat. [ 3 ]
Sekundäre Ursachen der PAP sind solche, bei denen die Ansammlung von Lipoproteinverbindungen sekundär zu einem anderen Krankheitsprozess auftritt. Dies wurde im Zusammenhang mit bestimmten Krebsarten (wie z. B. myeloischer Leukämie ), Lungeninfektionen oder der Exposition gegenüber Stäuben oder Chemikalien wie Nickel beobachtet. [ 4 ]
Obwohl die Ursache der PAP ursprünglich nicht bekannt war, gelang ein wichtiger Durchbruch im Verständnis der Krankheitsursache durch die zufällige Beobachtung, dass Mäuse, die für experimentelle Studien so gezüchtet wurden, dass ihnen ein hämatologischer Wachstumsfaktor, der als Granulozyten-Makrophagen-Kolonie-stimulierender Faktor (GM-CSF) bekannt ist, fehlte, ein Lungensyndrom mit abnormaler Surfactant-Ansammlung entwickelten, das der menschlichen PAP ähnelte. [ 5 ]
Die Bedeutung dieses Befundes wird noch erforscht, jedoch wurden im Februar 2007 bedeutende Fortschritte erzielt. Die Forscher diskutierten in diesem Bericht das Vorhandensein von Anti- GM-CSF -Autoantikörpern bei Patienten mit PAP und konnten dieses Syndrom durch die Infusion dieser Autoantikörper in Mäuse nachbilden. [ 6 ]
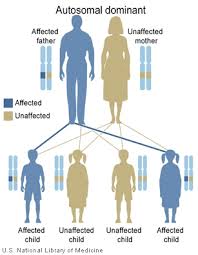
Familiäre oder sporadische inaktivierende Mutationen in einem der beiden elterlichen GATA2- Gene führen zu einer autosomal-dominanten Erkrankung, dem sogenannten GATA2-Mangel . Das GATA2- Gen kodiert für den Transkriptionsfaktor GATA2 , der für die embryonale Entwicklung , den Erhalt und die Funktion von blutbildenden , lymphatischen und anderen gewebebildenden Zellen essenziell ist. Personen mit einer einzelnen inaktivierenden GATA2 -Mutation weisen ein breites Spektrum an Erkrankungen auf, darunter die pulmonale Alveolarproteinose. Die GATA2- Mutations-bedingte pulmonale Alveolarproteinose geht mit normalen GM-CSF-Spiegeln einher und bessert sich häufig oder kann bei betroffenen Personen, die erfolgreich eine hämatopoetische Stammzelltransplantation erhalten, verhindert werden . [ 7 ] [ 8 ]
Genetik
Die hereditäre pulmonale Alveolarproteinose ist eine rezessive Erbkrankheit, bei der Betroffene mit Genmutationen geboren werden, die die Funktion des CSF2-Rezeptors alpha auf Alveolarmakrophagen beeinträchtigen. Infolgedessen kann der Botenstoff Granulozyten-Makrophagen-Kolonie-stimulierender Faktor (GM-CSF) die Alveolarmakrophagen nicht zur Surfactant-Clearance anregen, was zu Atemnot führt. Das Gen für den CSF2-Rezeptor alpha befindet sich in der Region 5q31 auf Chromosom 5, und sein Genprodukt wird auch als Granulozyten-Makrophagen-Kolonie-stimulierender Faktor-Rezeptor bezeichnet. [ 9 ] [ 10 ] Studien mit einer genetischen Analyse an einem Patienten mit rezidivierender hereditärer pulmonaler Alveolarproteinose zeigten eine signalbeeinträchtigende Punktmutation im CSF2RB -Gen , das für die Beta-Kette des CSF2-Rezeptors kodiert. Dies belegt, dass Mutationen, die die Beta-Kette des CSF2-Rezeptors betreffen, ähnliche hereditäre Formen dieser Erkrankung verursachen können. [ 11 ] [ 12 ]
Diagnose

Die Diagnose einer PAP erfolgt anhand einer Kombination aus Anamnese , Bildgebung des Thorax und mikroskopischer Untersuchung des Lungengewebes . Zusätzliche Tests auf Serum-Anti-GM-CSF-Antikörper sind zur Bestätigung hilfreich. [ 13 ]
Obwohl sowohl die Symptome als auch die bildgebenden Befunde stereotypisch und gut beschrieben sind, sind sie unspezifisch und lassen sich nicht von vielen anderen Erkrankungen unterscheiden. Beispielsweise kann eine Röntgenaufnahme des Thorax alveoläre Verschattungen und eine Computertomographie ein Crazy-Paving-Muster der Lunge zeigen , die beide häufiger bei zahlreichen anderen Erkrankungen vorkommen. [ 14 ] Daher stützt sich die Diagnose primär auf die pathologischen Befunde.
Lungenspülflüssigkeit oder Gewebe für die histopathologische Analyse werden am häufigsten mittels bronchoalveolärer Lavage und/oder Lungenbiopsie gewonnen. [ 15 ] Charakteristisch für die Biopsie ist die Füllung der Alveolen (und gelegentlich der terminalen Bronchiolen) mit einem amorphen eosinophilen Material, das sich in der PAS-Färbung und der PAS-Diastase-Färbung stark positiv anfärbt . Die umgebenden Alveolen und das Lungeninterstitium sind relativ unauffällig. [ 16 ] Die Elektronenmikroskopie der Probe, die aufgrund ihrer praktischen Unmöglichkeit üblicherweise nicht durchgeführt wird, zeigt lamellierte Körper, die Surfactant darstellen. [ 17 ] Eine alternative Diagnose mit ähnlichen histomorphologischen Befunden ist die Pneumocystis-jirovecii- Pneumonie. [ 17 ]
Die Lungenspülflüssigkeit ist typischerweise milchig. Mikroskopisch zeigen die Proben 20–50 µm große PAS-positive Kügelchen vor dem Hintergrund von feinkörnigem oder amorphem PAS-positivem Material. Die Anzahl der Makrophagen und Entzündungszellen ist in der Regel gering (kann aber variieren). [ 16 ] [ 17 ]
Behandlung
Die Standardtherapie der pulmonalen Alveolarproteinose (PAP) besteht in der Ganzlungenlavage [ 18 ] [ 19 ] [ 20 ] und der unterstützenden Behandlung [ 21 ] [ 22 ] [ 23 ] . Dieser Eingriff wird unter Vollnarkose durchgeführt. Dabei wird eine Lunge mit Sauerstoff versorgt (ventilierte Lunge), während die andere Lunge (nicht-ventilierte Lunge) wiederholt mit warmer Kochsalzlösung gespült und anschließend entleert wird, um proteinhaltiges Spülwasser zu entfernen [ 24 ] . Je nach Schweregrad der Erkrankung kann dieser Vorgang bis zu 40 Mal wiederholt werden. Eine Umfrage aus dem Jahr 2016 unter 20 Zentren ergab ein durchschnittliches Lavagevolumen von 15,4 Litern [ 25 ] . Die Ganzlungenlavage ist im Allgemeinen wirksam bei der Linderung der PAP-Symptome, oft über einen längeren Zeitraum [ 26 ] .
Weitere Behandlungsansätze, die noch erforscht werden, umfassen subkutan und inhalativ verabreichtes GM-CSF sowie Rituximab, eine intravenöse Infusion, die die Produktion der für die autoimmune PAP verantwortlichen Autoantikörper hemmt. [ 21 ] [ 22 ] [ 23 ] [ 27 ] Lungentransplantationen wurden bei Patienten mit verschiedenen Formen der PAP durchgeführt; sie werden jedoch häufig erst dann in Betracht gezogen, wenn alle anderen Behandlungsoptionen versagt haben und es aufgrund der Risiken, Komplikationen oder des Wiederauftretens der PAP nach der Transplantation zu erheblichen Lungenschäden gekommen ist. [ 23 ] [ 27 ] [ 28 ] Seit 2022 wird die orale Methionin-Supplementierung bei Patienten mit Methionin-tRNA-Synthetase-bedingter PAP getestet und es liegen starke Hinweise auf ihre Wirksamkeit bei diesen Patienten vor. [ 29 ]
Epidemiologie
Die Krankheit tritt häufiger bei Männern und Tabakrauchern auf .
Eine kürzlich in Japan durchgeführte epidemiologische Studie [ 30 ] zeigte, dass die autoimmune PAP eine höhere Inzidenz und Prävalenz aufweist als bisher berichtet und nicht stark mit Rauchen, beruflicher Exposition oder anderen Erkrankungen zusammenhängt. Endogene Lipoidpneumonie und unspezifische interstitielle Pneumonitis wurden vor der Entwicklung einer PAP bei einem Kind beobachtet. [ 31 ]
Geschichte
Die PAP wurde erstmals 1958 [ 32 ] von den Ärzten Samuel Rosen, Benjamin Castleman und Averill Liebow [ 33 ] beschrieben . In ihrer Fallserie, die am 7. Juni desselben Jahres im New England Journal of Medicine veröffentlicht wurde , beschrieben sie 27 Patienten mit pathologischen Hinweisen auf PAS-positives Material in den Alveolen. Dieses lipidreiche Material wurde später als Surfactant identifiziert.
Die erste beschriebene Behandlung der PAP mittels therapeutischer bronchoalveolärer Lavage erfolgte 1960 durch Dr. Jose Ramirez-Rivera am Veterans' Administration Hospital in Baltimore [ 34 ] . Er beschrieb die wiederholte „segmentale Flutung“ als Methode zur physikalischen Entfernung des angesammelten Alveolarmaterials. [ 35 ]
Forschung
PAP ist eine der seltenen Lungenerkrankungen, die derzeit vom Rare Lung Diseases Consortium erforscht werden. Das Konsortium ist Teil des Rare Diseases Clinical Research Network , einer Initiative des Office of Rare Diseases Research des National Center for Advancing Translational Sciences . Ziel des Netzwerks ist die Entwicklung neuer Diagnose- und Therapieverfahren für Patienten mit seltenen Lungenerkrankungen durch die Zusammenarbeit zwischen den National Institutes of Health , Patientenorganisationen und klinischen Forschern.
Referenzen
- ^ a b Shah PL, Hansell D, Lawson PR, Reid KB, Morgan C (Januar 2000). „Pulmonale alveoläre Proteinose: Klinische Aspekte und aktuelle Konzepte zur Pathogenese“ . Thorax . 55 ( 1): 67–77 . doi : 10.1136/thorax.55.1.67 . PMC 1745595. PMID 10607805 .
- ^ McCarthy, Cormac; Carey, Brenna C.; Trapnell, Bruce C. (01.05.2022). „Autoimmune pulmonale Alveolarproteinose“ . American Journal of Respiratory and Critical Care Medicine . 205 (9): 1016–1035 . doi : 10.1164 / rccm.202112-2742SO . ISSN 1535-4970 . PMC 9851473. PMID 35227171 .
- ^ a b Kumar A, Abdelmalak B, Inoue Y, Culver DA (Juli 2018). „Pulmonale alveoläre Proteinose bei Erwachsenen: Pathophysiologie und klinisches Vorgehen“. The Lancet. Respiratory Medicine . 6 (7): 554–565 . doi : 10.1016 / s2213-2600(18)30043-2 . PMID 29397349. S2CID 27932336 .
- ^ Oller AR, Kirkpatrick DT, Radovsky A, Bates HK (Dezember 2008). „Inhalationskarzinogenitätsstudie mit Nickelmetallpulver an Wistar-Ratten“. Toxicology and Applied Pharmacology . 233 (2): 262–75 . Bibcode : 2008ToxAP.233..262O . doi : 10.1016/j.taap.2008.08.017 . PMID 18822311 .
- ^ Stanley E, Lieschke GJ, Grail D, Metcalf D, Hodgson G, Gall JA, et al. (Juni 1994). „Granulozyten-/Makrophagen-Kolonie-stimulierender Faktor-defiziente Mäuse zeigen keine wesentliche Störung der Hämatopoese, entwickeln aber eine charakteristische Lungenpathologie“ . Proceedings of the National Academy of Sciences of the United States of America . 91 (12): 5592–6 . Bibcode : 1994PNAS...91.5592S . doi : 10.1073/pnas.91.12.5592 . PMC 44042. PMID 8202532 .
- ^ Uchida K, Beck DC, Yamamoto T, Berclaz PY, Abe S, Staudt MK, et al. (Februar 2007). „GM-CSF-Autoantikörper und Neutrophilenfunktionsstörung bei pulmonaler Alveolarproteinose“ . The New England Journal of Medicine . 356 (6): 567–79 . doi : 10.1056/NEJMoa062505 . PMID 17287477 .
- ^ Crispino JD, Horwitz MS (April 2017). „GATA-Faktor-Mutationen bei hämatologischen Erkrankungen“ . Blood . 129 (15): 2103–2110 . doi : 10.1182 / blood-2016-09-687889 . PMC 5391620. PMID 28179280 .
- ^ Hirabayashi S, Wlodarski MW, Kozyra E, Niemeyer CM (August 2017). „Heterogenität GATA2-assoziierter myeloischer Neoplasien“ . International Journal of Hematology . 106 (2): 175–182 . doi : 10.1007/s12185-017-2285-2 . PMID 28643018 .
- ^ „Pulmonale Alveolarproteinose.“ NORD (National Organization for Rare Disorders), 16. Januar 2020, rarediseases.org/rare-diseases/pulmonary-alveolar-proteinosis/.
- ^ Whitsett JA, Wert SE, Weaver TE (2015). „Erkrankungen der pulmonalen Surfactant-Homöostase“ . Annual Review of Pathology . 10 : 371–93 . doi : 10.1146/annurev - pathol-012513-104644 . PMC 4316199. PMID 25621661 .
- ^ Takaki, M., Tanaka, T., Komohara, Y., Tsuchihashi, Y., Mori, D., Hayashi, K., Fukuoka, J., Yamasaki, N., Nagayasu, T., Ariyoshi, K., Morimoto, K. & Nakata, K. (2016). Wiederauftreten einer pulmonalen alveolären Proteinose nach bilateraler Lungentransplantation bei einem Patienten mit einer Nonsense-Mutation in CSF2RB. Fallberichte zur Atemwegsmedizin, 19, 89-93. https://doi.org/10.1016/j.rmcr.2016.06.011
- ^ Hadchouel, A., Drummond, D., Abou Taam, R., Lebourgeois, M., Delacourt, C. & de Blic, J. (2020). Alveolarproteinose genetischen Ursprungs. European Respiratory Review, 29(158), 190187. https://doi.org/10.1183/16000617.0187-2019
- ^ Uchida K, Nakata K, Carey B, Chalk C, Suzuki T, Sakagami T, et al. (Januar 2014). „Standardisierte Serum-GM-CSF-Autoantikörper-Testung für die routinemäßige klinische Diagnostik der autoimmunen pulmonalen Alveolarproteinose“ . Journal of Immunological Methods . 402 ( 1–2 ): 57–70 . doi : 10.1016/j.jim.2013.11.011 . PMC 7985885. PMID 24275678 .
- ^ Holbert JM, Costello P, Li W, Hoffman RM, Rogers RM (Mai 2001). „CT-Merkmale der Lungenalveolarproteinose“ . AJR. American Journal of Roentgenology . 176 (5): 1287– 94. doi : 10.2214/ajr.176.5.1761287 . PMID 11312196 .
- ^ Das M, Salzman GA (Februar 2010). „Pulmonale alveoläre Proteinose: Ein Überblick für Internisten und Krankenhausärzte“. Hospital Practice . 38 (1): 43–9 . doi : 10.3810/hp.2010.02.277 . PMID 20469623. S2CID 21084414 .
- ^ a b Mikami T, Yamamoto Y, Yokoyama M, Okayasu I (Dezember 1997). „Pulmonale alveoläre Proteinose: Diagnose anhand routinemäßig verarbeiteter Ausstriche der bronchoalveolären Lavageflüssigkeit“ . Journal of Clinical Pathology . 50 (12): 981–4 . doi : 10.1136/jcp.50.12.981 . PMC 500376. PMID 9516877 .
- ^ a b c Maygarden SJ, Iacocca MV, Funkhouser WK, Novotny DB (Juni 2001). „Pulmonale alveoläre Proteinose: ein Spektrum zytologischer, histochemischer und ultrastruktureller Befunde in der bronchoalveolären Lavageflüssigkeit“. Diagnostic Cytopathology . 24 (6): 389–95 . doi : 10.1002/dc.1086 . PMID 11391819. S2CID 1511222 .
- ^ Ceruti M, Rodi G, Stella GM, Adami A, Bolongaro A, Baritussio A, et al. (März 2007). „Erfolgreiche Ganzlungenlavage bei pulmonaler Alveolarproteinose infolge lysinurischer Proteinintoleranz: ein Fallbericht“ . Orphanet Journal of Rare Diseases . 2 : 14. doi : 10.1186/1750-1172-2-14 . PMC 1845139. PMID 17386098 .
- ^ Menard KJ (April 2005). „Ganzlungenlavage zur Behandlung der pulmonalen Alveolarproteinose“. Journal of PeriAnesthesia Nursing . 20 (2): 114–26 . doi : 10.1016/j.jopan.2005.01.005 . PMID 15806528 .
- ^ Griese M, Ripper J, Sibbersen A, Lohse P, Lohse P, Brasch F, et al. (August 2011). „Langzeitverlauf und Behandlung der kongenitalen alveolären Proteinose“ . BMC Pediatrics . 11 (1): 72. doi : 10.1186 /1471-2431-11-72 . PMC 3175167. PMID 21849033 .
- ^ a b „Management und Behandlung der pulmonalen alveolären Proteinose (PAP)“ . Cleveland Clinic . Abgerufen am 2020-12-02 .
- ^ a b "UpToDate" . www.uptodate.com . Abgerufen am 1. Dezember 2020 .
- ^ a b c „Pulmonale Alveolarproteinose“ . NORD (National Organization for Rare Disorders) . Abgerufen am 1. Dezember 2020 .
- ^ Michaud G, Reddy C, Ernst A (Dezember 2009). „Ganzlungenlavage bei pulmonaler Alveolarproteinose“. Chest . 136 (6): 1678–1681 . doi : 10.1378/chest.09-2295 . PMID 19995769 .
- ^ Campo, Ilaria; et al. (2016). „Ganzlungenlavage-Therapie bei pulmonaler Alveolarproteinose: Eine globale Umfrage zu aktuellen Praktiken und Verfahren“ ( PDF) . Orphanet Journal of Rare Diseases . 11 (1): 6. doi : 10.1186/s13023-016-0497-9 . PMC 5006612. PMID 27577926 .
- ^ Trapnell, BC; et al. (2019). „Pulmonale alveoläre Proteinose“. Nature Reviews Disease Primers . 5 (16): 11. doi : 10.1038/s41572-019-0066-3 . PMID 30846703 .
- ^ a b Griese M (August 2017). „Pulmonale Alveolarproteinose: Eine umfassende klinische Perspektive“ . Pediatrics . 140 ( 2): e20170610. doi : 10.1542/peds.2017-0610 . PMID 28771412. S2CID 19689627 .
- ^ Huddleston CB, Bloch JB, Sweet SC, de la Morena M, Patterson GA, Mendeloff EN (September 2002). „ Lungentransplantation bei Kindern“ . Annals of Surgery . 236 (3): 270–6 . doi : 10.1097/00000658-200209000-00003 . PMC 1422580. PMID 12192313 .
- ^ Bonella, Francesco ; Borie, Raphael (1. April 2022). „Gezielte Therapie der pulmonalen Alveolarproteinose: Jetzt ist der richtige Zeitpunkt“ . European Respiratory Journal . 59 (4). doi : 10.1183/13993003.02971-2021 . PMID 35450922. S2CID 248322846. Abgerufen am 27. November 2022 .
- ^ Inoue Y, Trapnell BC, Tazawa R, Arai T, Takada T, Hizawa N, et al. (April 2008). „ Charakteristika einer großen Kohorte von Patienten mit autoimmuner pulmonaler Alveolarproteinose in Japan“ . American Journal of Respiratory and Critical Care Medicine . 177 (7): 752–62 . doi : 10.1164/rccm.200708-1271OC . PMC 2720118. PMID 18202348 .
- ^ Antoon JW, Hernandez ML, Roehrs PA, Noah TL, Leigh MW, Byerley JS (März 2016). „Endogene Lipoidpneumonie vor der Diagnose einer pulmonalen Alveolarproteinose“. The Clinical Respiratory Journal . 10 (2): 246–9 . doi : 10.1111/crj.12197 . PMID 25103284. S2CID 205037400 .
- ^ Seymour JF, Presneill JJ (Juli 2002). „Pulmonale alveoläre Proteinose: Fortschritte in den ersten 44 Jahren“. American Journal of Respiratory and Critical Care Medicine . 166 (2): 215–35 . doi : 10.1164/rccm.2109105 . PMID 12119235 .
- ^ Rosen SH, Castleman B, Liebow AA (Juni 1958). „Pulmonale alveoläre Proteinose“. The New England Journal of Medicine . 258 (23): 1123–42 . doi : 10.1056/NEJM195806052582301 . PMID 13552931 .
- ^ Ramirez J, Nyka W, McLaughlin J (Januar 1963). „Pulmonale alveoläre Proteinose. Diagnostische Techniken und Beobachtungen“. The New England Journal of Medicine . 268 (4): 165–71 . doi : 10.1056/NEJM196301242680401 . PMID 13990655 .
- ^ Ramirez J, Schultz RB, Dutton RE (September 1963). „Pulmonale Alveolarproteinose: Eine neue Technik und Begründung für die Behandlung“. Archives of Internal Medicine . 112 (3): 419–31 . doi : 10.1001/archinte.1963.03860030173021 . PMID 14045290 .