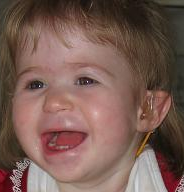
Das Ringchromosom 22 , auch Ring 22 genannt , ist eine seltene Chromosomenstörung . Ringchromosomen entstehen, wenn die Enden eines Chromosoms Material verlieren und zu einer Ringform verschmelzen; im Fall von Ring 22 betrifft dies Chromosom 22 , das letzte nummerierte menschliche Autosom . Das Ringchromosom 22 ist durch eine Reihe charakteristischer Merkmale gekennzeichnet , wie z. B. geistige Behinderung , verzögerte Sprachentwicklung, Muskelhypotonie und Hyperaktivität. Die Erkrankung weist einen ähnlichen Phänotyp wie das Phelan-McDermid-Syndrom auf , da bei beiden der Verlust des SHANK3 -Gens eine Rolle spielt.
Präsentation
Obwohl das Ringchromosom 22 einen variablen Phänotyp aufweist, wurden bei den meisten Fällen einige übereinstimmende Merkmale beobachtet. Die meisten Betroffenen weisen eine intellektuelle Beeinträchtigung auf , die in der Regel mittelgradig bis schwer ist. Weitere häufige Merkmale sind Muskelhypotonie (ungewöhnliche Schwäche oder Erschlaffung der Skelettmuskulatur), ausgeprägte Hyperaktivität und autismusähnliche Merkmale. [ 1 ] Eine deutliche Sprachverzögerung ist häufig; in einer Stichprobe von 35 Fällen mit einem Medianalter von 10 Jahren konnte über die Hälfte der Teilnehmer nicht sprechen, und diejenigen, die sprechen konnten, sprachen ihre ersten Worte im Durchschnitt mit fast drei Jahren. [ 2 ] Koordinationsstörungen und ein unsicherer Gang sind ebenfalls häufige Befunde. Eine Reihe kraniofazialer Anomalien sind häufig, wie z. B. Mikrozephalie , Epikanthusfalten und ungewöhnlich große Ohren. [ 3 ] Weitere häufige Gesichtsmerkmale sind mandelförmige Augen mit langen Wimpern, [ 1 ] dichte Augenbrauen, [ 4 ] eine knollige Nase und eine Zehenlücke . [ 2 ] Die Körpergröße ist in der Regel normal, und körperliche Anomalien sind im Allgemeinen gering oder fehlen ganz. [ 1 ]
Es wurden Fehlbildungen des Urogenital- und Reproduktionssystems beschrieben. Ein Fall eines ansonsten phänotypisch unauffälligen Mannes mit einem Ringchromosom 22 und Azoospermie ist bekannt [ 5 ] , und ein symptomatischer Fall eines Mädchens mit einer Fehlbildung der Klitoris wurde berichtet [ 2 ] . Obwohl die meisten Fälle mit erheblichen Beeinträchtigungen einhergehen, gibt es Berichte über die Weitergabe über Generationen hinweg mit einigen milden oder asymptomatischen Verläufen. In einer Familie wurde das Ringchromosom 22 über drei Generationen vererbt, wobei einige Mitglieder die typischen Symptome zeigten und andere nicht [ 6 ] .
Hyperaktives Verhalten wird häufig berichtet. [ 7 ] Bei Erwachsenen mit Ringchromosom 22 wurde über bipolare Störungen berichtet, und es wird ein Zusammenhang zwischen Hyperaktivität und atypischer bipolarer Störung vermutet. [ 8 ] Autismusähnliche Merkmale treten häufig bei Kleinkindern auf, klingen jedoch oft bis zur Vorpubertät ab . [ 1 ] Relativ wenige Patienten mit Ringchromosom 22 erfüllen die vollständigen Kriterien für Autismus, und es ist unklar, ob ein solcher Zusammenhang tatsächlich besteht oder eine Folge der Korrelation zwischen Autismus und Entwicklungsverzögerung im Allgemeinen ist. [ 9 ]
Neurofibromatose Typ II tritt in einer signifikanten Minderheit der Fälle von Ringchromosom 22 auf. Das Vorhandensein multipler Meningeome ist besonders häufig. [ 10 ]
Ursachen

Das Ringchromosom 22 entsteht durch ein Ringchromosom , eine Form der Chromosomenmutation, bei der die Enden eines Chromosoms genetisches Material verlieren und sich zu einem Ring verbinden. Chromosom 22 gehört zu den akrozentrischen Chromosomen , d. h. sein kurzer Arm ist ungewöhnlich klein und enthält keine für die Entwicklung relevanten Gene. Dementsprechend wird der Phänotyp des Ringchromosoms 22 ausschließlich durch den Verlust von Genen im langen Arm verursacht. [ 1 ] Der Umfang des Genverlusts bei einer Deletion kann stark variieren; in verschiedenen symptomatischen Fällen wurde über einen Verlust von 0,15 % bis 21 % des Chromosoms 22 berichtet. [ 2 ]
Ringchromosomen treten fast immer sporadisch auf, und es sind nur wenige Fälle einer Vererbung von den Eltern auf die Kinder dokumentiert. Aufgrund der inhärenten Instabilität von Ringchromosomen ist die Vererbung selbst bei betroffenen Eltern selten. [ 11 ] Es wurden jedoch Fälle von generationsübergreifender Vererbung des Ringchromosoms 22 beschrieben. [ 6 ]
Significant overlap exists between the phenotype of ring chromosome 22 and that of Phelan-McDermid syndrome, another chromosome 22 deletion syndrome. This is ascribed to a shared deletion of the SHANK3 gene at 22q13.3. Reports exist of people with ring 22 who lack the SHANK3 deletion and have normal phenotypes, marking SHANK3 as a critical region for the ring chromosome 22 syndrome.[11]
Diagnosis
Ring chromosome 22, like other major chromosomal disorders, is diagnosed via karyotype. Rarely, it may be detected prenatally by amniocentesis or chorionic villus sampling.[3]
Management
As the underlying ring chromosome is an innate genetic disorder, it cannot by itself be treated. Rather, treatment is symptomatic and supportive. Special education is generally indicated due to intellectual disability, while speech therapy may partially overcome speech delays. Physical therapy can assist with hypotonia. Genetic counselling is broadly indicated for potentially heritable genetic disorders.[3]
Epidemiology
Ring chromosome 22 is rare, with around 100 cases reported.[7] It may be more common in females than males,[3] although other researchers have found the opposite.[12]
History
Ring chromosomes 21 and 22 were first identified in 1970. At the time, the two chromosomes could not be differentiated by contemporary cytogenetic analysis and were both referred to as the "G chromosome", with ring chromosome 22 being referred to as "G-deletion syndrome II"; as techniques advanced, G-deletion syndrome II was identified as ring chromosome 22.[13] Early reports were split on the topic of whether ring chromosome 22 constituted a consistent syndrome or simply a finding in a heterogeneous group of intellectually disabled people.[14] One early case that drew attention to the syndrome was a report of monozygotic twin sisters with a ring 22, one of the first recorded reports of a shared chromosomal anomaly between twins.[15]
See also
References
- ^ a b c d e Unique, Jeffries A, Hultén M (2014). „Ring 22“ (PDF) . Einzigartig . Abgerufen am 16. März 2021 .
- Jeffries AR, Curran S, Elmslie F, Sharma A, Wenger S , Hummel M , Powell J (29. Juli 2005). „Molekulare und phänotypische Charakterisierung des Ringchromosoms 22“. American Journal of Medical Genetics . 137A (2): 139–147 . doi : 10.1002/ajmg.a.30780 . PMID 16059935. S2CID 21211829 .
- ^ a b c d Kulkarni S (2009). „Chromosom-22-Ring“ . National Organization for Rare Disorders . Abgerufen am 16. März 2021 .
- ^ Ishmael HA, Cataldi D, Begleiter ML, Pasztor LM, Dasouki MJ, Butler MG (7. Mai 2003). „ Fünf neue Fälle mit Ringchromosom 22“ . Clinical Genetics . 63 (5): 410–414 . doi : 10.1034/j.1399-0004.2003.00064.x . PMC 6714054. PMID 12752574 .
- ^ Zuccarello D, Dallapiccola B, Novelli A, Foresta C (2010). „Azoospermie bei einem Mann mit einem konstitutionellen Ring-22-Chromosom“. Europäisches Journal für medizinische Genetik . 53 (6): 389–391 . doi : 10.1016/j.ejmg.2010.07.014 . PMID 20709628 .
- ^ a b Stoll C, Roth MP (Mai 1983). „Segregation eines 22 - Ringchromosoms über drei Generationen“. Human Genetics . 63 (3): 294–296 . doi : 10.1007/BF00284669 . PMID 6852827. S2CID 33812679 .
- ^ a b „Ringchromosom 22“ . Informationszentrum für genetische und seltene Erkrankungen . 1. Februar 2021. Archiviert vom Original am 18. März 2021. Abgerufen am 16. März 2021 .
- ^ Sovner R, Stone A, Fox C (Februar 1996). „Ringchromosom 22 und affektive Störungen“. Journal of Intellectual Disability Research . 40 (1): 82–86 . doi : 10.1111/j.1365-2788.1996.tb00607.x . PMID 8930062 .
- ^ MacLean JE, Teshima IE, Szatmari P, Nowaczyk MJM (23. März 2000). „Ringchromosom 22 und Autismus: Bericht und Übersicht“. American Journal of Medical Genetics . 90 (5): 382–385 . doi : 10.1002/(SICI)1096-8628(20000228)90:5<382::AID-AJMG7>3.0.CO;2-T . PMID 10706359 .
- ^ Zirn B, Arning L, Bartels I, Shoukier M, Hoffjan S, Neubauer B, Hahn A (20. November 2010). „Ringchromosom 22 und Neurofibromatose Typ II: Beweis für ein Zwei-Treffer-Modell für den Verlust des NF2-Gens bei der Entwicklung von Meningeomen“. Clinical Genetics . 81 (1): 82–87 . doi : 10.1111 / j.1399-0004.2010.01598.x . PMID 21175598. S2CID 20944316 .
- ^ a b Yip MY (2015). „ Autosomale Ringchromosomen bei menschlichen Erbkrankheiten“ . Translational Pediatrics . 4 (2): 164–174 . doi : 10.3978/j.issn.2224-4336.2015.03.04 . PMC 4729093. PMID 26835370 .
- ^ Mahajan S, Kaur A, Singh JR (2012). „Ringchromosom 22: Eine Literaturübersicht und erster Bericht aus Indien“ . Balkan Journal of Medical Genetics . 15 (1): 55–59 . doi : 10.2478/v10034-012-0009-8 . PMC 3776658. PMID 24052724 .
- ^ Warren RJ, Rimoin DL, Summitt RL (1973). „Identifizierung der mit den G-Deletionssyndromen assoziierten abnormalen Chromosomen mittels Fluoreszenzmikroskopie“ . American Journal of Human Genetics . 25 (1): 77–81 . PMC 1762232. PMID 4265215 .
- ^Hunter AGW, Ray M, Wang HS, Thompson DR (October 1977). "Phenotypic correlations in patients with ring chromosome 22". Clinical Genetics. 12 (4): 239–249. doi:10.1111/j.1399-0004.1977.tb00933.x. PMID 912941. S2CID 40631541.
- ^Lindenbaum RH, Bobrow M, Barber L (March 1973). "Monozygotic Twins with Ring Chromosome 22". Journal of Medical Genetics. 10 (1): 85–89. doi:10.1136/jmg.10.1.85. PMC 1012981. PMID 4697858.