In der Chemie bezeichnet man als hypervalentes Molekül (umgangssprachlich auch als erweitertes Oktett bekannt ) ein Molekül , das ein oder mehrere Hauptgruppenelemente enthält , die scheinbar mehr als acht Elektronen in ihrer Valenzschale besitzen . Phosphorpentachlorid ( PCl₅ ), Schwefelhexafluorid ( SF₆ ), Chlortrifluorid ( ClF₃ ), das Chlorit- Ion (ClO₂⁻ ) in chloriger Säure und das Triiodid- Ion ( I₃⁻ ) sind Beispiele für hypervalente Moleküle.
Definitionen und Nomenklatur
Hypervalente Moleküle wurden erstmals 1969 von Jeremy I. Musher formal als Moleküle definiert, deren Zentralatome den Elementen der Gruppen 15–18 angehören und eine beliebige Wertigkeit außer der niedrigsten aufweisen (d. h. 3, 2, 1, 0 für die Gruppen 15, 16, 17 bzw. 18, basierend auf der Oktettregel ). [ 1 ]
Es existieren mehrere spezifische Klassen hypervalenter Moleküle:
- Hypervalente Iodverbindungen sind nützliche Reagenzien in der organischen Chemie (z. B. Dess-Martin-Periodinan ).
- Tetra-, penta- und hexavalente Phosphor-, Silicium- und Schwefelverbindungen (z. B. PCl₅ , PF₅ , SF₆ , Sulfurane und Persulfurane )
- Edelgasverbindungen (z. B. Xenontetrafluorid , XeF₄ )
- Halogenpolyfluoride (z. B. Chlorpentafluorid , ClF₅ )
NXL-Notation
Die NXL-Nomenklatur, die 1980 von den Forschungsgruppen von Martin , Arduengo und Kochi gemeinsam eingeführt wurde [ 2 ] , wird häufig zur Klassifizierung hypervalenter Verbindungen von Hauptgruppenelementen verwendet, wobei:
- N steht für die Anzahl der Valenzelektronen.
- X ist das chemische Symbol des Zentralatoms.
- L die Anzahl der Liganden am Zentralatom
Beispiele für die NXL-Nomenklatur sind:
Geschichte und Kontroverse
Die Debatte über die Natur und Klassifizierung hypervalenter Moleküle geht auf Gilbert N. Lewis und Irving Langmuir sowie die Diskussion über die Natur der chemischen Bindung in den 1920er Jahren zurück. [ 3 ] Lewis betonte die Bedeutung der Zwei-Zentren-Zwei-Elektronen-Bindung (2c–2e) zur Beschreibung von Hypervalenz und verwendete daher erweiterte Oktettregeln, um solche Moleküle zu erklären. Mithilfe der Orbitalhybridisierung erklärte er , dass die Bindungen von Molekülen wie PF₅ und SF₆ aus sp³dⁿ - Orbitalen des Zentralatoms aufgebaut seien. Langmuir hingegen verteidigte die Gültigkeit der Oktettregel und bevorzugte die Verwendung ionischer Bindungen zur Erklärung von Hypervalenz, ohne die Regel zu verletzen (z. B. „ SF₄²⁺ 2F⁻ “ für SF₆ ) .
In den späten 1920er und 1930er Jahren argumentierte Sugden für die Existenz einer Zwei-Zentren-Ein-Elektronen-Bindung (2c–1e) und rationalisierte damit die Bindung in hypervalenten Molekülen, ohne dass erweiterte Oktetts oder ionischer Bindungscharakter erforderlich waren; dies fand damals wenig Akzeptanz. [ 3 ] In den 1940er und 1950er Jahren popularisierten Rundle und Pimentel die Idee der Drei-Zentren-Vier-Elektronen-Bindung , die im Wesentlichen dem Konzept entspricht, das Sugden Jahrzehnte zuvor zu etablieren versucht hatte; die Drei-Zentren-Vier-Elektronen-Bindung kann alternativ als aus zwei kollinearen Zwei-Zentren-Ein-Elektronen-Bindungen bestehend betrachtet werden, wobei die verbleibenden zwei nichtbindenden Elektronen an den Liganden lokalisiert sind. [ 3 ]
Der Versuch, hypervalente organische Moleküle tatsächlich herzustellen, begann mit Hermann Staudinger und Georg Wittig in der ersten Hälfte des 20. Jahrhunderts. Sie stellten die bestehende Valenztheorie in Frage und konnten erfolgreich stickstoff- und phosphorzentrierte hypervalente Moleküle synthetisieren. [ 4 ] Die theoretische Grundlage der Hypervalenz wurde erst 1969 durch die Arbeit von J. I. Musher dargelegt. [ 1 ]
1990 veröffentlichte Magnusson eine bahnbrechende Arbeit, die die Bedeutung der d-Orbitalhybridisierung für die Bindung hypervalenter Verbindungen von Elementen der zweiten Periode endgültig ausschloss. Dies war lange Zeit ein Streitpunkt und hatte zu Verwirrung bei der Beschreibung dieser Moleküle mithilfe der Molekülorbitaltheorie geführt. Ein Teil der Verwirrung rührt daher, dass d-Funktionen in die zur Beschreibung dieser Verbindungen verwendeten Basissätze einbezogen werden müssen (andernfalls ergeben sich unrealistisch hohe Energien und verzerrte Geometrien) und der Beitrag der d-Funktion zur Molekülwellenfunktion groß ist. Historisch gesehen wurden diese Tatsachen so interpretiert, dass d-Orbitale an der Bindung beteiligt sein müssten. Magnusson kommt in seiner Arbeit jedoch zu dem Schluss, dass die Beteiligung von d-Orbitalen nicht mit der Hypervalenz zusammenhängt. [ 5 ]
Eine Studie aus dem Jahr 2013 zeigte jedoch, dass das Pimentel-Ionenmodell zwar die Bindung hypervalenter Spezies am besten beschreibt, der energetische Beitrag einer erweiterten Oktettstruktur aber ebenfalls nicht zu vernachlässigen ist. In dieser modernen Valenzbindungstheorie- Studie zur Bindung von Xenondifluorid wurde festgestellt, dass Ionenstrukturen etwa 81 % der gesamten Wellenfunktion ausmachen. Davon entfallen 70 % auf Ionenstrukturen, die ausschließlich das p-Orbital des Xenons nutzen, während 11 % auf Ionenstrukturen mit einem Hybridorbital des Xenons zurückzuführen sind . Der Beitrag einer formal hypervalenten Struktur mit einem sp³d -hybridisierten Orbital des Xenons beträgt 11 % der Wellenfunktion, die restlichen 8 % entfallen auf ein Diradikal. Der 11%ige sp³d - Anteil führt zu einer Nettostabilisierung des Moleküls um 7,2 kcal (30 kJ) mol⁻¹ , [ 6 ] was einen geringen, aber signifikanten Anteil der Gesamtbindungsenergie (64 kcal (270 kJ) mol⁻¹ ) ausmacht . [ 7 ] Andere Studien haben ähnliche, wenn auch geringe, energetische Beiträge erweiterter Oktettstrukturen in SF₆ ( 17 %) und XeF₆ ( 14 %) gefunden. [ 8 ]

Trotz des Mangels an chemischem Realismus empfiehlt die IUPAC die Darstellung erweiterter Oktettstrukturen für funktionelle Gruppen wie Sulfone und Phosphorane , um die Zeichnung einer großen Anzahl formaler Ladungen oder partieller Einfachbindungen zu vermeiden. [ 9 ]
Hypervalente Hydride
Eine spezielle Art hypervalenter Moleküle sind hypervalente Hydride. Die meisten bekannten hypervalenten Moleküle enthalten Substituenten, die elektronegativer sind als ihre Zentralatome. [ 10 ] [ 11 ] Hypervalente Hydride sind von besonderem Interesse, da Wasserstoff üblicherweise weniger elektronegativ ist als das Zentralatom. Zahlreiche computergestützte Studien wurden zu Chalkogenhydriden [ 11 ] [ 12 ] [ 13 ] [ 14 ] [15 ] [ 16 ] und Pniktogenhydriden [ 17 ] [ 18 ] [ 19 ] [ 20 ] [ 21 ] durchgeführt . Eine kürzlich durchgeführte computergestützte Studie hat gezeigt, dass die meisten hypervalenten Halogenhydride XH<sub> n</sub> existieren können. Es wird vermutet, dass IH <sub> 3</sub> und IH <sub>5</sub> stabil genug sind, um beobachtet oder möglicherweise sogar isoliert werden zu können. [ 22 ]
Kritik
Sowohl der Begriff als auch das Konzept der Hypervalenz sind weiterhin Gegenstand von Kritik. 1984 schlug Paul von Ragué Schleyer als Reaktion auf diese allgemeine Kontroverse vor, den Begriff „Hypervalenz“ durch den Begriff Hyperkoordination zu ersetzen , da dieser keine bestimmte Art der chemischen Bindung impliziert und die Frage somit gänzlich vermieden werden könnte. [ 3 ]
Das Konzept selbst wurde von Ronald Gillespie kritisiert , der 2002 auf der Grundlage einer Analyse von Elektronenlokalisierungsfunktionen schrieb: „Da es keinen fundamentalen Unterschied zwischen den Bindungen in hypervalenten und nicht-hypervalenten (Lewis-Oktett-)Molekülen gibt, gibt es keinen Grund, den Begriff hypervalent weiterhin zu verwenden.“ [ 23 ]
Für hyperkoordinierte Moleküle mit elektronegativen Liganden wie PF₅ wurde gezeigt, dass die Liganden so viel Elektronendichte vom Zentralatom abziehen können, dass dessen Nettoelektronengehalt wieder 8 oder weniger beträgt. Im Einklang mit dieser alternativen Sichtweise steht die Beobachtung, dass hyperkoordinierte Moleküle auf Basis von Fluorliganden, beispielsweise PF₅, keine Hydrid-Analoga wie etwa Phosphoran (PH₅) besitzen , dessen Struktur unbekannt ist .
Das Ionenmodell bewährt sich in thermochemischen Berechnungen. Es sagt eine günstige exotherme Bildung von PF voraus.+ 4F−aus Phosphortrifluorid PF₃ und Fluor F₂ , während eine ähnliche Reaktion PH bildet+ 4H−ist nicht günstig. [ 24 ]
Alternative Definition
Durrant hat eine alternative Definition der Hypervalenz vorgeschlagen, basierend auf der Analyse von Atomladungskarten, die aus der Theorie der Atome in Molekülen gewonnen wurden. [ 25 ] Dieser Ansatz definiert einen Parameter namens Valenzelektronenäquivalent γ als „die formale Anzahl der geteilten Elektronen an einem gegebenen Atom, die durch jede Kombination gültiger ionischer und kovalenter Resonanzformen erhalten wird, welche die beobachtete Ladungsverteilung reproduziert“. Für jedes Atom X gilt: Ist der Wert von γ(X) größer als 8, so ist dieses Atom hypervalent. Mit dieser alternativen Definition werden viele Spezies wie PCl₅ , SO₄²⁻ und XeF₄ , die nach Mushers Definition hypervalent sind, aufgrund starker ionischer Bindungen, die Elektronen vom Zentralatom wegziehen, als hyperkoordiniert, aber nicht hypervalent, neu klassifiziert. Andererseits werden einige Verbindungen, die normalerweise mit ionischen Bindungen geschrieben werden, um der Oktettregel zu entsprechen, wie Ozon O₃ , Distickstoffmonoxid NNO und Trimethylamin-N-oxid (CH₃) .3)3NO₃⁻-Ionen erweisen sich als tatsächlich hypervalent. Beispiele für γ-Berechnungen für Phosphat PO₄³⁻ ( γ( P ) = 2,6, nicht hypervalent) und Orthonitrat NO₄³⁻ (γ(N) = 8,5, hypervalent) sind unten aufgeführt.

Bindungen in hypervalenten Molekülen
Frühe Untersuchungen zur Geometrie hypervalenter Moleküle ergaben bekannte Strukturen, die sich gut durch das VSEPR-Modell der atomaren Bindung erklären ließen. Demnach würden Moleküle vom Typ AB₅ und AB₆ eine trigonal-bipyramidale bzw. oktaedrische Geometrie aufweisen. Um jedoch die beobachteten Bindungswinkel, Bindungslängen und die scheinbare Verletzung der Lewis-Oktettregel zu erklären, wurden mehrere alternative Modelle vorgeschlagen.
In den 1950er Jahren wurde ein erweitertes Valenzschalenmodell für hypervalente Bindungen vorgeschlagen, demzufolge das Zentralatom penta- und hexakoordinierter Moleküle neben seinen Valenz-s- und -p-Orbitalen auch leere d-Atomorbitale zur Bildung von Hybridorbitalen nutzt. Beispielsweise Phosphor in PCl5wurde als sp³d-hybridisiert beschrieben, um fünf Bindungspaare in einer trigonal-bipyramidalen Geometrie aufzunehmen, während Schwefel in SF6wurde als sp³d²-hybridisiert behandelt , was mit einer oktaedrischen Struktur übereinstimmt. Dieses Modell lieferte im Rahmen der Valenzbindungstheorie eine einfache Erklärung dafür, wie Atome der dritten Periode und darüber hinaus die Oktettregel durch Erweiterung ihrer Valenzschalen in die 3d-Unterschale überschreiten können.
Fortschritte in ab-initio-quantenchemischen Berechnungen haben jedoch gezeigt, dass der energetische Beitrag von d-Orbitalen zur Bindung in hypervalenten Molekülen der Hauptgruppenelemente minimal sein könnte. Die hohe Energie und die geringe radiale Überlappung der 3d-Orbitale mit Ligandenorbitalen führen zu einer vernachlässigbaren Beteiligung an der Bindungsbildung. Es wurde gezeigt, dass im Fall des hexakoordinierten SF₆ d -Orbitale möglicherweise nicht signifikant an der S–F-Bindungsbildung beteiligt sind; vielmehr kann der Ladungstransfer zwischen dem Zentralatom und den Liganden zusammen mit geeigneten Resonanzstrukturen die Bindungseigenschaften und die scheinbare Hypervalenz hinreichend erklären (siehe unten). Daher wird das d-Orbital-Hybridisierungsmodell heute primär als historisches oder pädagogisches Werkzeug betrachtet.
Es wurden weitere Modifikationen der Oktettregel versucht, um ionische Eigenschaften in hypervalente Bindungen einzubeziehen. Eine dieser Modifikationen war die 1951 vorgeschlagene Drei-Zentren-Vier-Elektronen-Bindung (3c–4e), die hypervalente Bindungen mithilfe eines qualitativen Molekülorbitalmodells beschreibt. Die 3c–4e-Bindung wird als drei Molekülorbitale beschrieben, die durch die Kombination des ap-Atomorbitals des Zentralatoms mit Atomorbitalen zweier linear angeordneter Liganden gebildet werden. Nur eines der beiden Elektronenpaare besetzt ein bindendes Orbital des Zentralatoms, während das zweite Paar nichtbindend und zwischen den beiden Liganden delokalisiert ist. Dieses Modell, das die Oktettregel durch die Verteilung der Elektronen über ein delokalisiertes System erhält, wurde später auch von Musher befürwortet. [ 26 ] [ 27 ]

Molekülorbitaltheorie
Eine vollständige Beschreibung hypervalenter Moleküle ergibt sich aus der Betrachtung der Molekülorbitaltheorie mittels quantenmechanischer Methoden. Betrachtet man beispielsweise Schwefelhexafluorid (SHF ), so erhält man mit einem Basissatz aus dem einen 3s-Orbital des Schwefels, den drei 3p-Orbitalen des Schwefels und sechs oktaedrisch geometrieangepassten Linearkombinationen (SALCs) von Fluororbitalen insgesamt zehn Molekülorbitale (vier vollständig besetzte bindende MOs niedrigster Energie, zwei vollständig besetzte nichtbindende MOs mittlerer Energie und vier unbesetzte antibindende MOs höchster Energie), die Platz für alle zwölf Valenzelektronen bieten. Diese Konfiguration ist nur für S₆X₆- Moleküle mit elektronegativen Ligandenatomen wie Fluor stabil, was erklärt, warum SH₆ kein stabiles Molekül ist. Im Bindungsmodell sind die beiden nichtbindenden MOs (1e<sub> g </sub>) gleichmäßig auf alle sechs Fluoratome verteilt.
d-Orbital-Hybridisierungsmodell für hypervalente Moleküle
In der klassischen Valenzbindungstheorie werden hypervalente Moleküle durch d-Orbitalhybridisierung erklärt. Dieses Modell wird üblicherweise auf Elemente der dritten Periode und darüber hinaus des Periodensystems angewendet (z. B. Phosphor, Schwefel, Chlor), da dort niedrig liegende, unbesetzte d-Orbitale vorhanden sind.
Gemäß diesem Modell erweitert das Zentralatom seine Valenzschale durch Hybridisierung seiner Valenz-s- und -p-Orbitale mit einem oder mehreren d-Orbitalen zu Hybridorbitalen, die mehr als vier Elektronenpaare aufnehmen können. Zum Beispiel:
- Im Phosphorpentachlorid (PCl 5 ) soll das Phosphoratom sp 3 d Hybridisierung verwenden, um fünf gleichwertige Bindungsorbitale zu bilden, die in einer trigonal-bipyramidalen Geometrie angeordnet sind.
- Im Schwefelhexafluorid (SF 6 ) wird das Schwefelatom als sp 3 d 2 hybridisiert beschrieben, was zu sechs äquivalenten, oktaedrisch angeordneten Orbitalen führt.
Durch die Verwendung von d-Orbitalen kann das Molekül fünf bzw. sechs Elektronendomänen aufnehmen, wodurch die beobachteten Molekülgeometrien und Bindungsmuster innerhalb des Valenzbindungsgerüsts erklärt werden.
Obwohl das d-Orbital-Hybridisierungsmodell nach wie vor weit verbreitet gelehrt und angewendet wird, wurde es durch fortgeschrittenere quantenchemische Analysen in Frage gestellt. Computergestützte Studien und die Molekülorbitaltheorie legen Folgendes nahe:
- Der Beitrag der d-Orbitale zur Bindung in hypervalenten Molekülen der Hauptgruppe könnte aufgrund ihrer relativ hohen Energie und der geringen radialen Überlappung mit den Bindungspartnern geringer sein als bisher angenommen.
- Stattdessen kann die Bindung in solchen Molekülen durch Drei-Zentren-Vier-Elektronen-Bindungen (3c–4e) oder delokalisierte Molekülorbitale erklärt werden, die keine Beteiligung von d-Orbitalen erfordern.
Dennoch ist das d-Orbital-Hybridisierungsmodell trotz der Kontroverse bis heute ein beliebtes und weit verbreitetes Modell. [ 28 ]
Drei-Zentren-Vier-Elektronen-Bindungsmodell
Eine wichtige Alternative zu erweiterten Schalenmodellen ist die Drei-Zentren-Vier-Elektronen-Bindung (3c–4e), die 1951 von Rundle und Pimentel eingeführt wurde. Dieses Modell beschreibt hypervalente Bindungen mithilfe der Molekülorbitaltheorie, ohne die Beteiligung von d-Orbitalen oder die Verletzung der Oktettregel zu berücksichtigen. In diesem Rahmen entsteht eine hypervalente Bindung, wenn ein Zentralatom über ein delokalisiertes Orbitalsystem gleichzeitig mit zwei Liganden eine Bindung eingeht. Konkret sind bei einer 3c–4e-Bindung drei Atome beteiligt – typischerweise zwei Liganden und ein Zentralatom –, die sich vier Elektronen über drei Molekülorbitale teilen: ein bindendes, ein nichtbindendes und ein antibindendes. Nur das bindende und das nichtbindende Orbital sind besetzt, was zu einer insgesamt stabilen Konfiguration führt.
Dieses Modell eignet sich besonders gut zur Beschreibung linearer Anordnungen , wie sie beispielsweise in I₃⁻ und XeF₂ vorkommen . Hierbei behält das Zentralatom sein formales Oktett bei, obwohl es Bindungen mit mehr als vier Atomen eingeht. Das Zentralatom steuert ein ap-Orbital bei, das mit Ligandenorbitalen von gegenüberliegenden Seiten überlappt und so eine delokalisierte Wechselwirkung über alle drei Atome hinweg bildet. Das Vorhandensein eines bindenden und eines nichtbindenden Elektronenpaars im System ermöglicht eine energetisch günstige Anordnung, ohne dass eine Beteiligung von d-Orbitalen erforderlich ist. Das 3c–4e-Modell erhält somit die Oktettregel und stimmt mit modernen quantenmechanischen Berechnungen überein. Es bietet eine genauere Beschreibung der Bindungsverhältnisse in vielen hypervalenten Verbindungen als frühere Ansätze der d-Orbitalhybridisierung. [ 29 ]
Struktur, Reaktivität und Kinetik
Struktur
Hexakoordinierter Phosphor
Hexakoordinierte Phosphormoleküle mit Stickstoff-, Sauerstoff- oder Schwefelliganden sind Beispiele für Lewis-Säure-Lewis-Base-Hexakoordination. [ 30 ] Bei den beiden unten dargestellten ähnlichen Komplexen nimmt die Länge der C–P-Bindung mit abnehmender Länge der N–P-Bindung zu; die Stärke der C–P-Bindung nimmt mit zunehmender Stärke der N–P-Lewis-Säure-Lewis-Base-Wechselwirkung ab.

pentakoordiniertes Silizium
Dieser Trend trifft im Allgemeinen auch auf pentakoordinierte Hauptgruppenelemente mit einem oder mehreren Liganden mit freien Elektronenpaaren zu, einschließlich der unten gezeigten Beispiele von Sauerstoff-pentakoordiniertem Silicium .

Die Si-Halogen-Bindungen reichen von nahezu dem erwarteten Van-der-Waals-Wert in A (einer schwachen Bindung) bis fast zum erwarteten Wert einer kovalenten Einfachbindung in C (einer starken Bindung). [ 30 ]
Reaktivität
Silizium
| Chlorsilan | Nukleophil | k obs (M −2 s −1 ) bei 20 °C in Anisol |
|---|---|---|
| Ph 3 SiCl | HMPT | 1200 |
| Ph 3 SiCl | DMSO | 50 |
| Ph 3 SiCl | DMF | 6 |
| Me Ph 2 SiCl | HMPT | 2000 |
| MePh 2 SiCl | DMSO | 360 |
| MePh 2 SiCl | DMF | 80 |
| Me(1- Np )PhSiCl | HMPT | 3500 |
| Me(1-Np)PhSiCl | DMSO | 180 |
| Me(1-Np)PhSiCl | DMF | 40 |
| (1-Np)Ph( vinyl )SiCl | HMPT | 2200 |
| (1-Np)Ph(vinyl)SiCl | DMSO | 90 |
| (1-Np)( m - CF 3 Ph)HSiCl | DMSO | 1800 |
| (1-Np)( m -CF 3 Ph)HSiCl | DMF | 300 |
Corriu und Mitarbeiter führten Pionierarbeiten zur Charakterisierung von Reaktionen durch, die vermutlich über einen hypervalenten Übergangszustand verlaufen. [ 31 ] Messungen der Hydrolysegeschwindigkeiten von tetravalenten Chlorsilanen, die mit katalytischen Mengen Wasser inkubiert wurden, ergaben eine Geschwindigkeit erster Ordnung in Bezug auf das Chlorsilan und zweiter Ordnung in Bezug auf das Wasser. Dies deutete darauf hin, dass während der Hydrolyse zwei Wassermoleküle mit dem Silan interagieren, woraus ein binukleophiler Reaktionsmechanismus abgeleitet wurde. Anschließend maßen Corriu und Mitarbeiter die Hydrolysegeschwindigkeiten in Gegenwart der nukleophilen Katalysatoren HMPT, DMSO oder DMF. Es zeigte sich, dass die Hydrolysegeschwindigkeit wiederum erster Ordnung in Bezug auf das Chlorsilan, erster Ordnung in Bezug auf den Katalysator und nun auch erster Ordnung in Bezug auf das Wasser war. Erwartungsgemäß zeigten die Hydrolysegeschwindigkeiten auch eine Abhängigkeit von der Ladung des Sauerstoffs des Nukleophils.
Zusammengenommen führte dies die Gruppe zu dem Vorschlag eines Reaktionsmechanismus, bei dem ein geschwindigkeitsbestimmender nukleophiler Angriff des Nukleophils (oder Wassers) auf das tetrakoordinierte Silan stattfindet, wodurch ein hypervalentes pentakoordiniertes Silan gebildet wird. Darauf folgt ein nukleophiler Angriff von Wasser auf das Zwischenprodukt in einem geschwindigkeitsbestimmenden Schritt, der zu einer hexakoordinierten Spezies führt, die sich rasch unter Bildung des Hydroxysilans zersetzt.
Die Silanhydrolyse wurde von Holmes und Mitarbeitern [ 32 ] weiter untersucht , wobei tetrakoordinierte Mes2SiF2(Mes = Mesityl ) und pentakoordiniertes Mes₂SiF₃⁻ wurden mit zwei Äquivalenten Wasser umgesetzt . Nach 24 Stunden war nahezu keine Hydrolyse des tetrakoordinierten Silans zu beobachten, während das pentakoordinierte Silan nach 15 Minuten vollständig hydrolysiert war. Röntgenbeugungsdaten der Tetraethylammoniumsalze der Fluorsilane zeigten die Bildung eines Wasserstoffbisilonat-Gitters, das ein hexakoordiniertes Zwischenprodukt stabilisiert. Aus diesem wird HF₂⁻ rasch verdrängt , was zum hydroxylierten Produkt führt. Diese Reaktion und die kristallographischen Daten stützen den von Corriu et al. vorgeschlagenen Mechanismus .

Die scheinbar erhöhte Reaktivität hypervalenter Moleküle im Vergleich zu ihren tetravalenten Analoga wurde auch bei Grignard-Reaktionen beobachtet. Die Arbeitsgruppe um Corriu bestimmte [ 33 ] die Halbwertszeiten von Grignard-Reaktionen mittels NMR für verwandte 18-Krone-6-Kaliumsalze verschiedener tetra- und pentakoordinierter Fluorsilane in Gegenwart katalytischer Mengen an Nukleophil.
Obwohl die Halbreaktionsmethode ungenau ist, ermöglichten die enormen Unterschiede in den Reaktionsgeschwindigkeiten die Aufstellung eines Reaktionsschemas, in dem ein geschwindigkeitsbestimmender Vorangriff des Nukleophils auf das vierwertige Silan zu einem Gleichgewicht zwischen der neutralen, vierfach koordinierten Spezies und der anionischen, fünfwertigen Verbindung führt. Darauf folgt, wie üblicherweise beobachtet, die nukleophile Koordination durch zwei Grignard-Reagenzien, wodurch ein sechsfach koordinierter Übergangszustand gebildet und das erwartete Produkt geliefert wird.
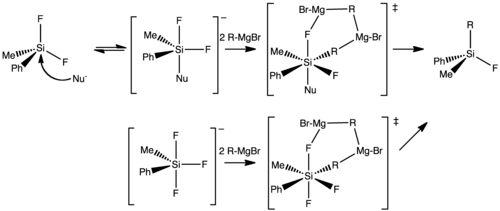
Die mechanistischen Implikationen dieser Erkenntnisse lassen sich auf eine hexakoordinierte Siliciumspezies übertragen, die in einigen Reaktionen als Übergangszustand fungiert. Die Reaktion von Allyl- oder Crotyltrifluorsilanen mit Aldehyden und Ketonen beginnt mit einer Fluoridaktivierung, die zu einem pentakoordinierten Silicium führt. Dieses Zwischenprodukt wirkt dann als Lewis-Säure und koordiniert mit dem Carbonylsauerstoffatom. Die weitere Schwächung der Silicium-Kohlenstoff-Bindung durch die Hexakoordination des Siliciums begünstigt diese Reaktion. [ 34 ]

Phosphor
Eine ähnliche Reaktivität wurde auch für andere hypervalente Strukturen, wie beispielsweise verschiedene Phosphorverbindungen, beobachtet, für die hexakoordinierte Übergangszustände vorgeschlagen wurden. Die Hydrolyse von Phosphoranen und Oxyphosphoranen wurde untersucht [ 35 ] und als Reaktion zweiter Ordnung in Bezug auf Wasser beschrieben. Bel'skii et al. schlugen einen geschwindigkeitsbestimmenden nukleophilen Angriff durch Wasser vor, der zu einem Gleichgewicht zwischen penta- und hexakoordinierten Phosphorspezies führt. Darauf folgt ein Protonentransfer unter Beteiligung des zweiten Wassermoleküls in einem geschwindigkeitsbestimmenden Ringöffnungsschritt, der zum hydroxylierten Produkt führt.

Es wurde auch postuliert, dass die Alkoholyse pentakoordinierter Phosphorverbindungen, wie beispielsweise Trimethoxyphospholen mit Benzylalkohol, über einen ähnlichen oktaedrischen Übergangszustand wie bei der Hydrolyse verläuft, jedoch ohne Ringöffnung. [ 36 ]
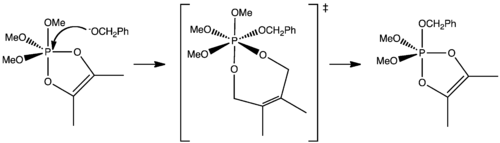
Aus diesen Experimenten lässt sich schließen, dass die erhöhte Reaktivität hypervalenter Moleküle im Vergleich zu analogen nicht-hypervalenten Verbindungen auf die Übereinstimmung dieser Spezies mit den hyperkoordinierten aktivierten Zuständen zurückzuführen ist, die sich normalerweise im Verlauf der Reaktion bilden.
Ab-initio-Berechnungen
Die erhöhte Reaktivität pentakoordinierter Siliciumatome ist noch nicht vollständig geklärt. Corriu und Mitarbeiter vermuteten, dass der stärkere elektropositive Charakter des pentavalenten Siliciumatoms für dessen erhöhte Reaktivität verantwortlich sein könnte. [ 37 ] Vorläufige Ab-initio-Rechnungen stützten diese Hypothese teilweise, verwendeten jedoch einen kleinen Basissatz. [ 38 ]
Dieters und Mitarbeiter verwendeten das Softwareprogramm Gaussian 86 für Ab-initio-Berechnungen, um tetrakoordiniertes Silicium und Phosphor mit ihren pentakoordinierten Analoga zu vergleichen. Dieser Ab-initio- Ansatz dient als Ergänzung, um zu ermitteln, warum die Reaktivität in nukleophilen Reaktionen mit pentakoordinierten Verbindungen verbessert ist. Für Silicium wurde aufgrund seines pentakoordinierten anionischen Charakters der Basissatz 6-31+G* und für Phosphor der Basissatz 6-31G* verwendet. [ 38 ]
Theoretisch sollten pentakoordinierte Verbindungen aufgrund sterischer Hinderung und höherer Elektronendichte der Liganden weniger elektrophil sein als ihre tetrakoordinierten Analoga. Experimentell zeigen sie jedoch eine höhere Reaktivität gegenüber Nukleophilen als ihre tetrakoordinierten Analoga. Um dieses Reaktivitätsphänomen besser zu verstehen, wurden fortgeschrittene Ab-initio-Rechnungen an Reihen von tetrakoordinierten und pentakoordinierten Spezies durchgeführt. Jede Reihe variierte im Fluorierungsgrad. Bindungslängen und Ladungsdichten werden als Funktion der Anzahl der Hydridliganden an den Zentralatomen dargestellt. Mit jedem zusätzlichen Hydridliganden fehlt ein Fluoridion. [ 38 ]
Für Silicium- und Phosphorbindungslängen, Ladungsdichten und Mulliken-Bindungsüberlappungen wurden Populationen für tetra- und pentakoordinierte Spezies mittels dieses Ab-initio-Ansatzes berechnet. [ 38 ] Die Addition eines Fluoridions an tetrakoordiniertes Silicium führt zu einer durchschnittlichen Erhöhung der Elementarladung um 0,1, was als vernachlässigbar gilt. Im Allgemeinen sind die Bindungslängen in trigonal-bipyramidalen pentakoordinierten Spezies länger als in ihren tetrakoordinierten Analoga. Sowohl Si-F- als auch Si-H-Bindungen verlängern sich bei Pentakoordination; ähnliche Effekte sind auch bei Phosphor-Spezies zu beobachten, jedoch in geringerem Maße. Der Grund für die stärkere Änderung der Bindungslängen bei Silicium-Spezies im Vergleich zu Phosphor-Spezies liegt in der erhöhten effektiven Kernladung am Phosphoratom. Daher wird geschlossen, dass Silicium schwächer an seine Liganden gebunden ist.

Darüber hinaus zeigen Dieters et al. [ 38 ] eine inverse Korrelation zwischen Bindungslänge und Bindungsüberlappung für alle Reihen. Pentakoordinierte Spezies sind demnach aufgrund ihrer lockeren Bindungen in trigonal-bipyramidaler Struktur reaktiver.


Durch die Berechnung der Energien für die Addition und Abspaltung eines Fluoridions in verschiedenen Silicium- und Phosphorverbindungen konnten mehrere Trends festgestellt werden. Insbesondere benötigen tetrakoordinierte Verbindungen deutlich höhere Energien für die Ligandenabspaltung als pentakoordinierte. Weiterhin weisen Siliciumverbindungen niedrigere Energien für die Ligandenabspaltung auf als Phosphorverbindungen, was auf schwächere Bindungen im Silicium hindeutet.
Siehe auch
Referenzen
- ^ a b Musher, JI (1969). "The Chemistry of Hypervalent Molecules". Angew. Chem. Int. Ed. 8 : 54– 68. doi : 10.1002/anie.196900541 .
- ^ Perkins, CW; Martin, JC ; Arduengo, AJ ; Lau, W; Alegria, A; Kochi, JK (1980). „Ein elektrisch neutrales σ-Sulfuranylradikal aus der Homolyse eines Peresters mit benachbartem Sulfenylschwefel: 9-S-3-Spezies“. J. Am. Chem. Soc . 102 (26): 7753–7759 . Bibcode : 1980JAChS.102.7753P . doi : 10.1021/ja00546a019 .
- ^ a b c d Jensen, W. (2006). „Der Ursprung des Begriffs „hypervalent“". J. Chem. Educ. 83 (12): 1751. Bibcode : 2006JChEd..83.1751J . doi : 10.1021/ed083p1751 .| Link
- ^ Kin-ya Akiba (1999). Chemie hypervalenter Verbindungen . New York: Wiley VCH. ISBN 978-0-471-24019-8Die
- ^ Magnusson, E. (1990). „Hyperkoordinierte Moleküle von Elementen der zweiten Periode: d-Funktionen oder d-Orbitale?“. J. Am. Chem. Soc . 112 (22): 7940–7951 . Bibcode : 1990JAChS.112.7940M . doi : 10.1021/ja00178a014 .
- ^ Braïda, Benoît; Hiberty, Philippe C. (07.04.2013). „Die essentielle Rolle der Ladungsverschiebungsbindung im hypervalenten Prototyp XeF2“ (PDF) . Nature Chemistry . 5 (5): 417–422 . Bibcode : 2013NatCh...5..417B . doi : 10.1038/nchem.1619 . ISSN 1755-4330 . PMID 23609093 .
- ^ H., Cockett, A. (2013). Die Chemie der einatomigen Gase: Pergamon Texts in Inorganic Chemistry . Smith, KC, Bartlett, Neil. Saint Louis: Elsevier Science. ISBN 9781483157368OCLC 953379200 .
{{cite book}}: CS1 Wartung: Mehrere Namen: Autorenliste ( Link ) - ^ Lein, Matthias; Frenking, Gernot (01.01.2005). „Die Natur der chemischen Bindung im Lichte einer Energiezerlegungsanalyse“. Theory and Applications of Computational Chemistry : 291–372 . doi : 10.1016/B978-044451719-7/50056-1 . ISBN 9780444517197Die
- ^ Brecher, Jonathan (2008). „Grafische Darstellungsstandards für chemische Strukturdiagramme (IUPAC-Empfehlungen 2008)“ . Pure and Applied Chemistry . 80 (2): 277–410 . doi : 10.1351/pac200880020277 . ISSN 0033-4545 .
- ^ Reed, Alan E.; Schleyer, Paul v. R. (November 1988). „Der anomere Effekt mit anderen Zentralatomen als Kohlenstoff. 2. Starke Wechselwirkungen zwischen nichtbindenden Substituenten in mono- und polyfluorierten Aminen der ersten und zweiten Periode, FnAHmNH2“. Inorganic Chemistry . 27 (22): 3969–3987 . doi : 10.1021/ic00295a018 . ISSN 0020-1669 .
- ^ a b Pu, Zhifeng; Li, Qian-shu; Xie, Yaoming; Schaefer, Henry F. (Oktober 2009). „Hypervalente Moleküle, Sulfurane und Persulfurane: Übersicht und Studien zur jüngsten Synthese des ersten Persulfurans mit ausschließlich kohlenstoffgebundenen Substituenten“. Theoretical Chemistry Accounts . 124 ( 3–4 ): 151–159 . doi : 10.1007/s00214-009-0621-1 . ISSN 1432-881X . S2CID 96331962 .
- ^ Yoshioka, Yasunori; Goddard, John D.; Schaefer, Henry F. (Februar 1981). „Analytische Gradientenstudien zur Konfigurationswechselwirkung von SH₄, Sulfuran“. The Journal of Chemical Physics . 74 (3): 1855–1863 . Bibcode : 1981JChPh..74.1855Y . doi : 10.1063/1.441275 . ISSN 0021-9606 .
- ^ Moc, Jerzy; Dorigo, Andrea E.; Morokuma, Keiji (März 1993). „Übergangsstrukturen für die H₂-Eliminierung aus hypervalenten XH₄-Spezies (X = S, Se und Te). Ab-initio-MO-Studie“. Chemical Physics Letters . 204 ( 1–2 ): 65–72 . Bibcode : 1993CPL...204...65M . doi : 10.1016/0009-2614(93)85606-O .
- Wittkopp , Alexander; Prall, Matthias; Schreiner, Peter R.; Schaefer III, Henry F. (2000). „Ist SH4, das einfachste 10-S-4-Sulfuran, beobachtbar?“. Physical Chemistry Chemical Physics . 2 (10): 2239–2244 . Bibcode : 2000PCCP....2.2239W . doi : 10.1039/b000597p .
- ^ Schwenzer, Gretchen M.; Schaefer, Henry F. III (März 1975). „Hypervalente Moleküle Sulfuran (SH4) und Persulfuran (SH6)“ . Journal of the American Chemical Society . 97 (6): 1393–1397 . Bibcode : 1975JAChS..97.1393S . doi : 10.1021/ja00839a019 . ISSN 0002-7863 . S2CID 93412551 .
- ^ Hinze, Jürgen; Friedrich, Oliver; Sundermann, Andreas (Februar 1999). „Eine Studie einiger ungewöhnlicher Hydride: BeH₂, BeH₆⁺ und SH₆“. Molecular Physics . 96 (4): 711–718 . Bibcode : 1999MolPh..96..711H . doi : 10.1080/00268979909483007 . ISSN 0026-8976 .
- ^ Rauk, Arvi; Allen, Leland C.; Mislow , Kurt (Mai 1972). „Elektronische Struktur von PH5 und intramolekularer Ligandenaustausch in Phosphoranen. Modellstudien“. Journal of the American Chemical Society . 94 (9): 3035–3040 . Bibcode : 1972JAChS..94.3035R . doi : 10.1021/ja00764a026 . ISSN 0002-7863 .
- ^ Kutzelnigg, Werner; Wasilewski, Jan (Februar 1982). „Theoretische Studie der Reaktion PH₅ → PH₃ + H₂ “ . Journal of the American Chemical Society . 104 (4): 953–960 . doi : 10.1021/ja00368a005 . ISSN 0002-7863 .
- ^ Wasada, H.; Hirao, K. (Januar 1992). „Theoretische Studie der Reaktionen pentakoordinierter trigonal-bipyramidaler Phosphorverbindungen: PH₅, PF₅, PF₄H, PF₃H₂, PF₄CH₃, PF₃(CH₃)₂, P(O₂C₂H₄)H₃, P(OC₃H₆)H₃ und PO₅H₄⁻“. Journal of the American Chemical Society . 114 (1): 16–27 . Bibcode : 1992JAChS.114...16W . doi : 10.1021/ja00027a002 . ISSN 0002-7863 .
- ^ Kolandaivel, P.; Kumaresan, R. (August 1995). „Der Reaktionsweg von PH5 → PH3 + H2 unter Verwendung einer SCF-Studie“. Journal of Molecular Structure: THEOCHEM . 337 (3): 225–229 . doi : 10.1016/0166-1280(94)04103-Y .
- ^ Moc, Jerzy; Morokuma, Keiji (November 1995). „AB-initio-Molekülorbitalstudie zu den periodischen Trends in Strukturen und Energien hypervalenter Verbindungen: Fünfkoordinierte XH₅-Spezies mit einem Zentralatom der Gruppe 5 (X = P, As, Sb und Bi)“. Journal of the American Chemical Society . 117 (47): 11790–11797 . Bibcode : 1995JAChS.11711790M . doi : 10.1021/ja00152a022 . ISSN 0002-7863 .
- ^ Sikalov, Alexander A. (12. Dezember 2019). „Hypervalente Halogenhydride HalHn (Hal = Cl, Br, I; n = 3, 5, 7): DFT- und ab-initio-Stabilitätsvorhersage“. Theoretical Chemistry Accounts . 139 (1) 8. doi : 10.1007/s00214-019-2524-0 . ISSN 1432-2234 . S2CID 209331619 .
- ^ Gillespie, R (2002). „Die Oktettregel und Hypervalenz: Zwei missverstandene Konzepte“. Coordination Chemistry Reviews . 233–234 : 53–62 . doi : 10.1016/S0010-8545(02)00102-9 .
- ^ Vorhersage der Stabilität hypervalenter Moleküle. Mitchell, Tracy A.; Finocchio, Debbie; Kua, Jeremy. J. Chem. Educ. 2007 , 84, 629. Link
- ^ Durrant, MC (2015). „Eine quantitative Definition der Hypervalenz“ ( PDF) . Chemical Science . 6 (11): 6614–6623 . doi : 10.1039/C5SC02076J . PMC 6054109. PMID 30090275 .
- ^ „3.1.3: Die Oktettregel bei hypervalenten Atomen brechen“ . Chemistry LibreTexts . 26.07.2024 . Abgerufen am 08.08.2025 .
- ^ Musher, JI (1969). „Die Chemie hypervalenter Moleküle“" . Angewandte Chemie Internationale Ausgabe . 8 (54): 68. doi : 10.1002/ange.196900541 .
- ^ „10.7: Valenzbindungstheorie – Hybridisierung von Atomorbitalen“ . Chemistry LibreTexts . 27.09.2015 . Abgerufen am 08.08.2025 .
- ^ Muradjan, Aco (1. Oktober 2018). „Neues Bindungskonzept für hypervalente Moleküle, einschließlich elektronenarmer und elektronenungleicher Verbindungen“ .
- ^ a b c d Holmes, RR (1996). „Vergleich von Phosphor und Silicium: Hypervalenz, Stereochemie und Reaktivität“. Chem. Rev. 96 (3): 927–950 . doi : 10.1021/cr950243n . PMID 11848776 .
- ^ Corriu , RJP; Dabosi, G.; Martineau, M. (1978). „Mechanismus der Hydrolyse von Chlorsilanen, katalysiert durch einen Nukleophilen: Cinétique Etude und Mise en Evidence eines hexakoordinierten Zwischenhändlers“. J. Organomet. Chem. 150 : 27–38 . doi : 10.1016/S0022-328X(00)85545-X .
- Johnson , SE; Deiters, JA; Day, RO; Holmes, RR (1989). „Pentakoordinierte Moleküle. 76. Neue Hydrolysewege von Dimesityldifluorsilan über ein anionisches fünfkoordiniertes Silikat und ein wasserstoffbrückengebundenes Bisilonat. Modellzwischenprodukte im Sol-Gel-Prozess“. J. Am. Chem. Soc. 111 (9): 3250. Bibcode : 1989JAChS.111.3250J . doi : 10.1021/ja00191a023 .
- ^ Corriu, RJP; Guerin, Christian; Henner, Bernard JL; Wong Chi Man, WWC (1988). „Pentakoordinierte Siliciumanionen: Reaktivität gegenüber starken Nukleophilen“. Organometallics . 7 : 237–238 . doi : 10.1021/om00091a038 .
- ^ Kira, M.; Kobayashi, M.; Sakurai, H. (1987). „Regiospezifische und hoch stereoselektive Allylierung von Aldehyden mit durch Fluoridionen aktiviertem Allyltrifluorsilan“. Tetrahedron Letters . 28 (35): 4081–4084 . doi : 10.1016/S0040-4039(01)83867-3 .
- ^ Bel'Skii, VE (1979). J. Gen. Chem. UdSSR . 49 : 298.
{{cite journal}}Fehlend oder leer|title=( Hilfe ) - ^ Ramirez, F.; Tasaka, K.; Desai, N. B.; Smith, Curtis Page. (1968). „Nukleophile Substitutionen am fünfwertigen Phosphor. Reaktion von 2,2,2-Trialkoxy-2,2-dihydro-1,3,2-dioxaphospholenen mit Alkoholen“. J. Am. Chem. Soc. 90 (3): 751. Bibcode : 1968JAChS..90..751R . doi : 10.1021/ja01005a035 .
- ^ Brefort, Jean Louis; Corriu, Robert JP; Guerin, Christian; Henner, Bernard JL; Wong Chi Man, Wong Wee Choy (1990). „Pentakoordinierte Siliciumanionen: Synthese und Reaktivität“. Organometallics . 9 (7): 2080. doi : 10.1021/om00157a016 .
- ^ a b c d e Dieters, JA; Holmes, RR (1990). „Erhöhte Reaktivität pentakoordinierter Siliciumspezies. Ein ab-initio-Ansatz“. J. Am. Chem. Soc. 112 (20): 7197–7202 . doi : 10.1021/ja00176a018 .
Externe Links
 Medien zum Thema hypervalente Moleküle auf Wikimedia Commons