| Kopplung in der Wissenschaft |
|---|
| Klassische Kopplung |
| Quantenkopplung |
|
Die Rotations-Vibrations-Spektroskopie ist ein Teilgebiet der Molekülspektroskopie , das sich mit Infrarot- und Raman-Spektren von Molekülen in der Gasphase befasst . Übergänge, die sowohl Schwingungs- als auch Rotationszustände betreffen , werden als rovibrationale (oder ro-vibrationale ) Übergänge bezeichnet . Wenn solche Übergänge Photonen ( elektromagnetische Strahlung ) emittieren oder absorbieren , ist die Frequenz proportional zur Energiedifferenz und kann mit bestimmten spektroskopischen Verfahren detektiert werden . Da Änderungen der Rotationsenergieniveaus typischerweise viel kleiner sind als Änderungen der Schwingungsenergieniveaus, verleihen Änderungen des Rotationszustands dem Schwingungsspektrum eine Feinstruktur . Für einen gegebenen Schwingungsübergang liefert die gleiche theoretische Behandlung wie für die reine Rotationsspektroskopie die Rotationsquantenzahlen , Energieniveaus und Auswahlregeln . In linearen und sphärischen Kreiselmolekülen finden sich Rotationslinien als einfache Progressionen sowohl bei höheren als auch bei niedrigeren Frequenzen relativ zur reinen Schwingungsfrequenz. Bei symmetrischen Kreiselmolekülen werden die Übergänge als parallel klassifiziert, wenn die Änderung des Dipolmoments parallel zur Hauptrotationsachse verläuft, und als senkrecht, wenn die Änderung senkrecht zu dieser Achse verläuft. Das Rotations-Schwingungs-Spektrum des asymmetrischen Kreiselwassers ist aufgrund des in der Atmosphäre vorhandenen Wasserdampfs von Bedeutung.
Überblick
Die Rotations-Vibrations-Spektroskopie befasst sich mit Molekülen in der Gasphase . Es existieren Sequenzen quantisierter Rotationsniveaus, die sowohl dem Grundzustand als auch angeregten Schwingungszuständen zugeordnet sind. Die Spektren lassen sich häufig in Linien auflösen , die Übergängen von einem Rotationsniveau im Grundzustand zu einem Rotationsniveau im angeregten Zustand entsprechen. Die Linien, die einem bestimmten Schwingungsübergang zugeordnet sind, bilden ein Band . [ 1 ]
Im einfachsten Fall wird der Teil des Infrarotspektrums, der Schwingungsübergänge mit gleicher Rotationsquantenzahl (ΔJ = 0) im Grund- und angeregten Zustand beschreibt, als Q-Zweig bezeichnet. Auf der Hochfrequenzseite des Q-Zweigs addiert sich die Energie der Rotationsübergänge zur Energie des Schwingungsübergangs. Dies ist der R-Zweig des Spektrums für ΔJ = +1. Der P-Zweig für ΔJ = −1 liegt auf der Niederfrequenzseite des Q-Zweigs. Das Erscheinungsbild des R-Zweigs ähnelt stark dem des reinen Rotationsspektrums (ist aber zu deutlich höheren Wellenzahlen verschoben ), und der P-Zweig erscheint nahezu spiegelbildlich zum R-Zweig. [ Anmerkung 1 ] Der Q-Zweig fehlt mitunter, da Übergänge ohne Änderung von J verboten sind.
Das Auftreten von Rotationsfeinstruktur wird durch die Symmetrie der Molekülrotoren bestimmt , die – analog zur reinen Rotationsspektroskopie – in lineare Moleküle sowie sphärische, symmetrische und asymmetrische Rotoren eingeteilt werden. Die quantenmechanische Behandlung der Rotationsfeinstruktur entspricht derjenigen der reinen Rotation .
Die Stärke einer Absorptionslinie hängt von der Anzahl der Moleküle mit den Anfangswerten der Schwingungsquantenzahl ν und der Rotationsquantenzahl ab und ist temperaturabhängig. Da Zustände mit der Rotationsquantenzahl existieren , nimmt die Besetzung dieser Zustände zunächst mit steigender Temperatur zu und nimmt dann bei höheren Temperaturen wieder ab . Dies bedingt die charakteristische Form der P- und R-Zweige.


Üblicherweise werden Größen, die sich auf den Schwingungsgrundzustand bzw. den angeregten Zustand eines Übergangs beziehen, mit einem Doppelstrich bzw. einem einfachen Strich gekennzeichnet. Beispielsweise wird die Rotationskonstante für den Grundzustand als und die für den angeregten Zustand als geschrieben . Diese Konstanten werden in der für Molekülspektroskopiker üblichen Einheit cm⁻¹ angegeben , sodass in diesem Artikel der Definition der Rotationskonstante bei einem starren Rotator entspricht .


Methode der Differenzenkombination
Die numerische Analyse von Rotations-Schwingungs-Spektraldaten scheint dadurch erschwert zu sein, dass die Wellenzahl jedes Übergangs von zwei Rotationskonstanten abhängt . Kombinationen, die nur von einer Rotationskonstante abhängen, lassen sich jedoch durch Subtraktion der Wellenzahlen von Linienpaaren (jeweils eine im P- und im R-Zweig) finden, die entweder das gleiche untere oder das gleiche obere Energieniveau aufweisen. [ 2 ] [ 3 ] Beispielsweise ist in einem zweiatomigen Molekül die Linie P ( J +1) auf den Übergang ( v = 0, J +1) → ( v = 1, J ) zurückzuführen (d. h. ein Übergang vom Zustand mit der Schwingungsquantenzahl ν von 0 auf 1 und der Rotationsquantenzahl von einem Wert J +1 auf J , wobei J > 0), und die Linie R ( J −1) ist auf den Übergang ( v = 0, J −1) → ( v = 1, J ) zurückzuführen. Die Differenz zwischen den beiden Wellenzahlen entspricht der Energiedifferenz zwischen den Niveaus ( J + 1) und ( J − 1) des unteren Schwingungszustands und wird mit bezeichnet, da es sich um die Differenz zwischen Niveaus handelt, die sich um zwei Einheiten von J unterscheiden. Unter Berücksichtigung der Zentrifugalverzerrung ergibt sich daraus [ 4 ].


wobei die Frequenz (oder Wellenzahl ) der gegebenen Linie bezeichnet. Der Hauptterm ergibt sich aus der Differenz zwischen der Energie des Rotationszustands und der des Zustands.


Die Rotationskonstante des Schwingungsgrundzustands B ′′ und die Zentrifugalverzerrungskonstante D ′′ lassen sich durch eine Ausgleichsrechnung dieser Differenz als Funktion von J bestimmen . Die Konstante B ′ ′ wird, wie in der reinen Rotationsspektroskopie , zur Bestimmung des Kernabstands im Grundzustand verwendet . (Siehe Anhang )
In ähnlicher Weise hängt die Differenz R ( J ) − P ( J ) nur von den Konstanten B ′ und D ′ für den angeregten Schwingungszustand ( v = 1) ab, und B ′ kann verwendet werden, um den internuklearen Abstand in diesem Zustand zu bestimmen (der mit reiner Rotationsspektroskopie nicht zugänglich ist).

Lineare Moleküle
Heteronukleare zweiatomige Moleküle


Zweiatomige Moleküle der allgemeinen Formel AB besitzen eine Normalschwingung , die die Streckung der AB-Bindung beinhaltet. Die Schwingungstermwerte [ Anmerkung 3 ] für einen anharmonischen Oszillator sind in erster Näherung gegeben durch


wobei v eine Schwingungsquantenzahl ist , ω e die harmonische Wellenzahl und χ e eine Anharmonizitätskonstante.
Befindet sich das Molekül in der Gasphase, kann es sich um eine Achse drehen, die senkrecht zur Molekülachse verläuft und durch den Massenschwerpunkt des Moleküls geht. Die Rotationsenergie ist ebenfalls quantisiert, wobei die Termwerte in erster Näherung durch folgende Gleichung gegeben sind:

Dabei ist J die Rotationsquantenzahl und D die Zentrifugalverzerrungskonstante . Die Rotationskonstante B<sub> v</sub> hängt vom Trägheitsmoment des Moleküls, I <sub>v</sub> , ab, welches wiederum mit der Schwingungsquantenzahl ν variiert.

Dabei sind m<sub> A</sub> und m<sub> B</sub> die Massen der Atome A und B, und d bezeichnet den Abstand zwischen den Atomen. Die Termwerte der Rotations-Schwingungs-Zustände werden (in der Born-Oppenheimer-Näherung ) durch Kombination der Ausdrücke für Schwingung und Rotation bestimmt.

Die ersten beiden Terme dieses Ausdrucks entsprechen einem harmonischen Oszillator und einem starren Rotor, das zweite Termpaar korrigiert die Anharmonizität und die Zentrifugalverzerrung. Ein allgemeinerer Ausdruck wurde von Dunham angegeben .
Die Auswahlregel für elektrisch dipolerlaubte Rotations-Schwingungs-Übergänge im Fall eines diamagnetischen zweiatomigen Moleküls lautet:


Der Phasenübergang mit Δv=±1 wird als fundamentaler Phasenübergang bezeichnet. Die Auswahlregel hat zwei Konsequenzen.
- Sowohl die Schwingungs- als auch die Rotationsquantenzahlen müssen sich ändern. Der Übergang (Q-Zweig) ist verboten.
- Die Energieänderung der Rotation kann entweder von der Energieänderung der Schwingung subtrahiert oder zu ihr addiert werden, wodurch sich die P- bzw. R-Zweige des Spektrums ergeben.

Die Berechnung der Übergangswellenzahlen ist komplizierter als bei reiner Rotation , da die Rotationskonstante Bν im Grund- und im angeregten Schwingungszustand unterschiedlich ist. Ein vereinfachter Ausdruck für die Wellenzahlen ergibt sich, wenn die Zentrifugalverzerrungskonstanten näherungsweise gleich groß sind. [ 5 ]


Dabei beziehen sich positive m- Werte auf den R-Zweig und negative Werte auf den P-Zweig. Der Term ω₀ gibt die Position des (fehlenden) Q-Zweigs an, der erste Term impliziert eine Abfolge äquidistanter Linien im P- und R-Zweig, der dritte Term zeigt jedoch, dass sich der Abstand zwischen benachbarten Linien mit der Rotationsquantenzahl ändert. Wenn J größer als 1 ist , was üblicherweise der Fall ist, nimmt der Linienabstand im R-Zweig mit zunehmendem J ab und im P-Zweig zu. Die Analyse von Daten aus dem Infrarotspektrum von Kohlenmonoxid ergibt Werte von 1,915 cm⁻¹ und von 1,898 cm⁻¹ . Die Bindungslängen lassen sich leicht aus diesen Konstanten bestimmen: r₀ = 113,3 pm, r₁ = 113,6 pm. [ 7 ] Diese Bindungslängen weichen geringfügig von der Gleichgewichtsbindungslänge ab . Dies liegt daran, dass im Schwingungsgrundzustand eine Nullpunktsenergie vorliegt , während die Gleichgewichtsbindungslänge im Minimum der Potentialenergiekurve liegt. Die Beziehung zwischen den Rotationskonstanten ist gegeben durch


Dabei ist ν eine Schwingungsquantenzahl und α eine Schwingungs-Rotations-Wechselwirkungskonstante, die berechnet werden kann, wenn die B-Werte für zwei verschiedene Schwingungszustände bekannt sind. Für Kohlenmonoxid gilt r<sub> eq</sub> = 113,0 pm. [ 8 ]
Stickstoffmonoxid (NO) stellt einen Sonderfall dar, da das Molekül paramagnetisch ist und ein ungepaartes Elektron besitzt. Die Kopplung des Elektronenspins mit der Molekülschwingung führt zu einer Lambda-Aufspaltung [ Anmerkung 5 ] mit berechneten harmonischen Frequenzen von 1904,03 und 1903,68 cm⁻¹ . Auch die Rotationsniveaus spalten sich auf. [ 9 ]
Homonukleare zweiatomige Moleküle
Die Quantenmechanik für homonukleare zweiatomige Moleküle wie Stickstoff (N₂ ) und Fluor (F₂ ) ist qualitativ dieselbe wie für heteronukleare zweiatomige Moleküle, jedoch unterscheiden sich die Auswahlregeln für die Übergänge. Da das elektrische Dipolmoment der homonuklearen Moleküle null ist, ist der fundamentale Schwingungsübergang elektrisch-dipol-verboten, und die Moleküle sind infrarotinaktiv. [ 10 ] Allerdings lässt sich sowohl im Labor als auch in der Atmosphäre bei Verwendung langer Wegstrecken ein schwaches, quadrupol-erlaubtes Spektrum von N₂ beobachten . [ 11 ] Die Spektren dieser Moleküle können mittels Raman-Spektroskopie untersucht werden, da die Molekülschwingung Raman-erlaubt ist.
Disauerstoff stellt einen Sonderfall dar, da das Molekül paramagnetisch ist und somit magnetisch-dipol-erlaubte Übergänge im Infrarotbereich beobachtet werden können. [ 11 ] Der Elektronenspin besitzt drei räumliche Orientierungen relativ zum molekularen Rotationsdrehimpulsvektor N [ Anmerkung 6 ] , sodass jedes Rotationsniveau in drei Zustände mit dem Gesamtdrehimpuls (Molekülrotation plus Elektronenspin) J = N + 1, N und N - 1 aufgespalten ist. Jeder J-Zustand dieses sogenannten p-Typ-Tripletts resultiert aus einer unterschiedlichen Orientierung des Spins relativ zur Rotationsbewegung des Moleküls. [ 12 ] Auswahlregeln für magnetische Dipolübergänge erlauben Übergänge zwischen aufeinanderfolgenden Mitgliedern des Tripletts (ΔJ = ±1), sodass für jeden Wert der Rotationsdrehimpulsquantenzahl N zwei Übergänge erlaubt sind. Der <sup> 16</sup> O-Kern besitzt keinen Kernspin, sodass aus Symmetriegründen N nur ungerade Werte annehmen kann. [ 13 ] [ 14 ]

Raman-Spektren von zweiatomigen Molekülen
Die Auswahlregel lautet:

sodass das Spektrum einen O-Zweig ( ∆J = −2), einen Q-Zweig (∆J = 0) und einen S-Zweig (∆J = +2) aufweist. In der Näherung B '' = B ' = B ergeben sich die Wellenzahlen wie folgt:


Da der S-Zweig bei J=0 und der O-Zweig bei J=2 beginnt, beträgt der Abstand zwischen S (0) und O (2) in erster Näherung 12 B , und der Abstand zwischen benachbarten Linien im O- und S-Zweig beträgt 4 B. Die offensichtlichste Folge der Tatsache, dass B ″ ≠ B ′, ist, dass der Q-Zweig aufgrund von Übergängen, bei denen ΔJ = 0 für J = 1, 2 usw. gilt, eine Reihe eng beieinander liegender Nebenlinien auf der Niederfrequenzseite aufweist. [ 15 ] Nützliche Differenzformeln, die die Zentrifugalverzerrung vernachlässigen, lauten wie folgt. [ 16 ]


Molekularer Sauerstoff stellt einen Sonderfall dar, da das Molekül paramagnetisch ist und zwei ungepaarte Elektronen besitzt. [ 17 ]
Bei homonuklearen zweiatomigen Molekülen führen die statistischen Gewichte des Kernspins zu alternierenden Linienintensitäten zwischen geraden und ungeraden Energieniveaus . Für den Kernspin I = 1/2, wie in ¹H₂ und ¹⁹F₂ , beträgt das Intensitätsverhältnis 1:3. Für ²H₂ und ¹⁴N₂ ist I = 1 , und die statistischen Gewichte sind 6 bzw. 3 , sodass die geraden Energieniveaus doppelt so intensiv sind . Für ¹⁶O₂ ( I = 0) sind alle Übergänge mit geraden Werten von I verboten . [ 16 ]

Polyatomare lineare Moleküle
 |  |  |
Diese Moleküle lassen sich anhand ihrer Symmetrie in zwei Klassen einteilen : zentrosymmetrische Moleküle mit der Punktgruppe D <sub>∞h</sub> , wie beispielsweise Kohlendioxid (CO <sub>2</sub> ) und Ethin oder Acetylen (HCCH), und nicht-zentrosymmetrische Moleküle mit der Punktgruppe C <sub>∞v</sub> , wie beispielsweise Cyanwasserstoff (HCN) und Distickstoffmonoxid (NNO). Zentrosymmetrische lineare Moleküle besitzen ein Dipolmoment von null und zeigen daher kein reines Rotationsspektrum im Infrarot- oder Mikrowellenbereich. In bestimmten angeregten Schwingungszuständen weisen die Moleküle jedoch ein Dipolmoment auf, sodass im Infrarotbereich ein Rotations-Schwingungs-Spektrum beobachtet werden kann.
Die Spektren dieser Moleküle werden nach der Richtung des Dipolmomentänderungsvektors klassifiziert. Induziert die Schwingung eine Dipolmomentänderung entlang der Molekülachse, wird der Begriff „parallel “ mit dem Symbol verwendet . Induziert die Schwingung eine Dipolmomentänderung senkrecht zur Molekülachse, wird der Begriff „ senkrecht“ mit dem Symbol verwendet . In beiden Fällen folgen die Wellenzahlen der P- und R-Zweige dem gleichen Trend wie bei zweiatomigen Molekülen. Die beiden Klassen unterscheiden sich in den Auswahlregeln für Rotations-Schwingungs-Übergänge. [ 18 ] Für parallele Übergänge gilt dieselbe Auswahlregel wie für zweiatomige Moleküle, d. h. der Übergang zum Q-Zweig ist verboten. Ein Beispiel ist die CH-Streckschwingung von Cyanwasserstoff. [ 19 ]


Bei einer senkrechten Schwingung ist der Übergang ΔJ = 0 erlaubt. Dies bedeutet, dass der Übergang für das Molekül mit derselben Rotationsquantenzahl im Grund- und angeregten Schwingungszustand für alle besetzten Rotationszustände erlaubt ist. Daraus ergibt sich ein intensiver, relativ breiter Q-Zweig, der aus überlappenden Linien der einzelnen Rotationszustände besteht. Die NNO-Biegeschwingung von Distickstoffmonoxid bei ca. 590 cm⁻¹ ist ein Beispiel dafür. [ 6 ]
Die Spektren zentrosymmetrischer Moleküle weisen alternierende Linienintensitäten aufgrund von Quantenzustandssymmetrieeffekten auf, da eine Drehung des Moleküls um 180° um eine zweizählige Drehachse dem Austausch identischer Atomkerne entspricht. In Kohlendioxid besitzen die Sauerstoffatome der vorherrschenden Isotopenspezies <sup>12</sup> C und <sup>16</sup> O <sub> 2</sub> Spin null und sind Bosonen . Daher muss die gesamte Wellenfunktion symmetrisch sein, wenn die beiden <sup>16</sup> O-Kerne ausgetauscht werden. Der Kernspinfaktor ist für zwei Kerne mit Spin null stets symmetrisch, sodass auch der Rotationsfaktor symmetrisch sein muss. Dies trifft jedoch nur für Rotationsniveaus mit geradem J zu. Rotationsniveaus mit ungeradem J können nicht existieren, und die erlaubten Schwingungsbanden bestehen ausschließlich aus Absorptionslinien von Ausgangsniveaus mit geradem J. Der Abstand zwischen benachbarten Linien in den P- und R-Zweigen liegt eher bei 4B als bei 2B, da alternierende Linien fehlen. [ 20 ] Im Acetylen besitzen die Wasserstoffatome von ¹H ¹²C ¹²C ¹H einen Spin von 1/2 und sind Fermionen . Daher ist die Gesamtwellenfunktion antisymmetrisch, wenn zwei ¹H - Kerne ausgetauscht werden. Wie auch bei Ortho- und Para-Wasserstoff weist die Kernspinfunktion der beiden Wasserstoffatome drei symmetrische Ortho-Zustände und einen antisymmetrischen Para-Zustand auf. Für die drei Ortho-Zustände muss die Rotationswellenfunktion bei ungeradem J antisymmetrisch sein, für den einen Para-Zustand hingegen bei geradem J symmetrisch. Die Besetzung der Niveaus mit ungeradem J ist daher dreimal höher als die der Niveaus mit geradem J, und die Intensitäten alternierender Linien verhalten sich wie 3:1. [ 21 ] [ 22 ]
sphärische Kreiselmoleküle

Diese Moleküle besitzen um jede Achse gleiche Trägheitsmomente und gehören zu den Punktgruppen T <sub>d</sub> (tetraedrisch AX <sub>4</sub> ) und O<sub> h</sub> (oktaedrisch AX <sub>6</sub> ). Moleküle mit diesen Symmetrien haben ein Dipolmoment von null und weisen daher im Infrarot- oder Mikrowellenbereich kein reines Rotationsspektrum auf. [ 24 ]
Tetraedrische Moleküle wie Methan (CH₄ ) weisen infrarotaktive Streck- und Biegeschwingungen auf, die zur T₂-Darstellung (manchmal auch F₂ geschrieben) gehören . [ Anmerkung 7 ] Diese Schwingungen sind dreifach entartet, und die Rotationsenergieniveaus besitzen drei Komponenten, die durch die Coriolis-Wechselwirkung getrennt sind . [ 25 ] Die Werte der Rotationsschwingungen werden in erster Näherung durch [ 26 ] angegeben.


Dabei ist eine Konstante für die Coriolis-Kopplung. Die Auswahlregel für eine Grundschwingung lautet:


Das Spektrum ähnelt somit stark dem Spektrum einer senkrechten Schwingung eines linearen Moleküls mit einem ausgeprägten Q-Zweig, der sich aus vielen Übergängen zusammensetzt, bei denen die Rotationsquantenzahl im Schwingungsgrundzustand und im angeregten Zustand gleich ist. Der Effekt der Coriolis-Kopplung ist in der CH-Streckschwingung von Methan deutlich sichtbar, obwohl detaillierte Untersuchungen gezeigt haben, dass die oben angegebene Formel erster Ordnung für die Coriolis-Kopplung für Methan nicht ausreichend ist. [ 27 ] [ 28 ] [ 29 ]

Symmetrische Kreiselmoleküle
Diese Moleküle besitzen eine einzigartige Hauptdrehachse dritter oder höherer Ordnung. Es existieren zwei unterschiedliche Trägheitsmomente und somit zwei Rotationskonstanten. Bei Rotation um eine beliebige Achse senkrecht zur einzigartigen Hauptdrehachse beträgt das Trägheitsmoment und die Rotationskonstante , wie bei linearen Molekülen. Bei Rotation um die einzigartige Hauptdrehachse hingegen beträgt das Trägheitsmoment und die Rotationskonstante . Beispiele hierfür sind Ammoniak (NH₃ ) und Methylchlorid (CH₃Cl ) (beide mit der Molekülsymmetrie C₃v ), Bortrifluorid (BF₃ ) und Phosphorpentachlorid (PCl₅ ) ( beide mit der Punktgruppe D₃h ) sowie Benzol (C₆H₆ ) ( Punktgruppe D₆h ) .


Bei symmetrischen Rotoren ist eine Quantenzahl J mit dem Gesamtdrehimpuls des Moleküls verknüpft. Für einen gegebenen Wert von J besteht eine 2J +1-fache Entartung mit der Quantenzahl M , die die Werte + J , ..., 0, ..., -J annimmt . Die dritte Quantenzahl K ist mit der Rotation um die Hauptdrehachse des Moleküls verknüpft. Wie bei linearen Molekülen werden Übergänge in parallele und senkrechte Übergänge unterteilt , wobei die Richtung der Dipolmomentänderung relativ zur Hauptdrehachse berücksichtigt wird. Eine dritte Kategorie umfasst bestimmte Obertöne und Kombinationsbanden, die Eigenschaften sowohl paralleler als auch senkrechter Übergänge aufweisen. Die Auswahlregeln lauten :
- Falls K ≠ 0, dann ist Δ J = 0, ±1 und Δ K = 0
- Wenn K = 0, dann ist Δ J = ±1 und Δ K = 0
- Δ J = 0, ±1 und Δ K = ±1
Die unterschiedlichen Auswahlregeln rechtfertigen die Klassifizierung und führen zu unterschiedlichen Spektren, die oft sofort erkennbar sind. Ein Ausdruck für die berechneten Wellenzahlen der P- und R-Zweige kann wie folgt angegeben werden [ 30 ].


Dabei gilt m = J + 1 für den R-Zweig und -J für den P-Zweig. Die drei Zentrifugalverzerrungskonstanten α , β und γ werden benötigt, um die Termwerte jedes Niveaus anzupassen. [ 1 ] Die Wellenzahlen der zu jedem Band gehörenden Teilstruktur sind gegeben durch


stellt den Q-Zweig der Teilstruktur dar, dessen Position durch gegeben ist

- Die

 |  |
Parallelbänder
Die C-Cl-Streckschwingung von Methylchlorid (CH₃Cl ) ergibt eine parallele Bande, da die Änderung des Dipolmoments mit der dreizähligen Drehachse übereinstimmt. Das Linienspektrum zeigt die Substruktur dieser Bande recht deutlich; [ 6 ] tatsächlich wäre jedoch eine sehr hochauflösende Spektroskopie erforderlich, um die Feinstruktur vollständig aufzulösen. Allen und Cross zeigen Ausschnitte des Spektrums von CH₃D und geben eine detaillierte Beschreibung der numerischen Analyse der experimentellen Daten. [ 31 ] [ 32 ]
Senkrechte Bänder
Die Auswahlregel für senkrechte Banden führt zu mehr Übergängen als für parallele Banden. Eine Bande kann als eine Reihe von Teilstrukturen mit jeweils P-, Q- und R-Zweigen betrachtet werden. Die Q-Zweige sind etwa durch 2( A′ - B ′) voneinander getrennt. Die asymmetrische HCH-Biegeschwingung von Methylchlorid ist typisch. Sie zeigt eine Reihe intensiver Q-Zweige mit schwacher Rotationsfeinstruktur. [ 6 ] Die Analyse der Spektren wird dadurch erschwert, dass die Grundzustandsschwingung aufgrund der Symmetrie eine entartete Schwingung ist, was bedeutet, dass die Coriolis-Kopplung das Spektrum ebenfalls beeinflusst. [ 33 ]
Hybridbänder
Die Obertöne einer entarteten Grundschwingung besitzen Komponenten mehrerer Symmetrietypen. Beispielsweise besitzt der erste Oberton einer Schwingung der E-Darstellung in einem Molekül wie Ammoniak (NH₃) Komponenten der A₁- und E - Darstellung . Ein Übergang zur A₁ - Komponente führt zu einer parallelen Bande, ein Übergang zur E- Komponente zu senkrechten Banden; das Ergebnis ist eine Hybridbande. [ 34 ]
Inversion in Ammoniak
 |  |
Bei Ammoniak (NH₃ ) zeigt die symmetrische Biegeschwingung zwei Zweige bei etwa 930 cm⁻¹ und 965 cm⁻¹ . Diese sogenannte Inversionsverdopplung entsteht, weil die symmetrische Biegeschwingung eigentlich eine Schwingung mit großer Amplitude ist, die als Inversion bezeichnet wird . Dabei durchläuft das Stickstoffatom die Ebene der drei Wasserstoffatome, ähnlich dem Umklappen eines Regenschirms. Die Potentialenergiekurve für eine solche Schwingung weist für die beiden pyramidalen Geometrien ein Doppelminimum auf, sodass die Schwingungsenergieniveaus paarweise auftreten, die Kombinationen der Schwingungszustände in den beiden Potentialminima entsprechen. Die beiden v = 1-Zustände kombinieren sich zu einem symmetrischen Zustand (1⁺ ) bei 932,5 cm⁻¹ oberhalb des Grundzustands (0⁺ ) und zu einem antisymmetrischen Zustand (1⁻ ) bei 968,3 cm⁻¹ . [ 35 ]
Der Schwingungsgrundzustand (v = 0) wird ebenfalls verdoppelt, obwohl die Energiedifferenz deutlich geringer ist, und der Übergang zwischen den beiden Niveaus kann direkt im Mikrowellenbereich bei ca. 24 GHz (0,8 cm⁻¹) gemessen werden . [ 36 ] [ 37 ] Dieser Übergang ist historisch bedeutsam und wurde im Ammoniak- Maser , dem Vorläufer des Lasers , genutzt . [ 38 ]
Asymmetrische Kreiselmoleküle
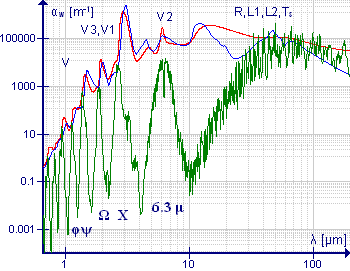
Asymmetrische Kreiselmoleküle besitzen maximal eine zweizählige Drehachse. Sie weisen drei ungleiche Trägheitsmomente um drei zueinander senkrechte Hauptachsen auf . Die Spektren sind sehr komplex. Die Übergangswellenlängen lassen sich nicht analytisch ausdrücken, können aber numerisch berechnet werden.
Das Wassermolekül ist ein wichtiges Beispiel für diese Molekülklasse, insbesondere aufgrund des Vorkommens von Wasserdampf in der Atmosphäre. Das grün dargestellte Spektrum mit niedriger Auflösung verdeutlicht dessen Komplexität. Bei Wellenlängen über 10 μm (bzw. Wellenzahlen unter 1000 cm⁻¹ ) beruht die Absorption auf reiner Rotation. Die Bande um 6,3 μm (1590 cm⁻¹ ) ist auf die HOH-Biegeschwingung zurückzuführen; ihre beträchtliche Breite erklärt sich durch eine ausgeprägte Rotationsfeinstruktur. Hochauflösende Spektren dieser Bande sind in Allen und Cross, S. 221, dargestellt. [ 46 ] Da die symmetrischen und asymmetrischen Streckschwingungen nahe beieinander liegen, überlappen sich die Rotationsfeinstrukturen dieser Banden. Die Banden bei kürzeren Wellenlängen sind Obertöne und Kombinationsbanden, die alle eine Rotationsfeinstruktur aufweisen. Spektren mittlerer Auflösung der Banden um 1600 cm −1 und 3700 cm −1 sind in Banwell und McCash, S. 91, dargestellt.
Die Rotations-Schwingungsbänder von asymmetrischen Kreiselmolekülen werden als A-, B- oder C-Typ klassifiziert, je nachdem, ob die Änderung des Dipolmoments entlang der Achse des kleinsten zum größten Trägheitsmoment erfolgt. [ 47 ]
Experimentelle Methoden
Rotations-Schwingungs-Spektren werden üblicherweise mit hoher spektraler Auflösung gemessen . Früher wurde dies durch die Verwendung eines Echelle-Gitters als spektrales Dispersionselement in einem Gitterspektrometer erreicht . [ 9 ] Dabei handelt es sich um eine Art Beugungsgitter, das für die Nutzung höherer Beugungsordnungen optimiert ist. [ 48 ] Heute ist FTIR die bevorzugte Methode für alle Auflösungen . Der Hauptgrund dafür ist, dass Infrarotdetektoren prinzipiell verrauscht sind, während FTIR summierte Signale bei mehreren Wellenlängen gleichzeitig detektiert und so dank des Fellgett-Vorteils für Multiplexverfahren ein höheres Signal-Rausch-Verhältnis erzielt. Das Auflösungsvermögen eines FTIR- Spektrometers hängt von der maximalen Verzögerung des beweglichen Spiegels ab. Um beispielsweise eine Auflösung von 0,1 cm⁻¹ zu erreichen , muss der bewegliche Spiegel eine maximale Auslenkung von 10 cm aus seiner Position bei Wegdifferenz null aufweisen. Connes maß das Schwingungs-Rotations-Spektrum von CO₂ auf der Venus mit dieser Auflösung. [ 49 ] Ein Spektrometer mit einer Auflösung von 0,001 cm⁻¹ ist mittlerweile kommerziell erhältlich. Der Durchsatzvorteil der FTIR-Spektroskopie ist für die hochauflösende Spektroskopie von Bedeutung, da der Monochromator in einem dispersiven Instrument mit derselben Auflösung sehr schmale Ein- und Austrittsspalte aufweisen würde .
When measuring the spectra of gases it is relatively easy to obtain very long path-lengths by using a multiple reflection cell.[50] This is important because it allows the pressure to be reduced so as to minimize pressure broadening of the spectral lines, which may degrade resolution. Path lengths up to 20m are commercially available.
Appendix
The method of combination differences uses differences of wavenumbers in the P- and R- branches to obtain data that depend only on rotational constants in the vibrational ground or excited state. For the excited state

This function can be fitted, using the method of least-squares to data for carbon monoxide, from Harris and Bertolucci.[51] The data calculated with the formula

in which centrifugal distortion is ignored, are shown in the columns labelled with (1). This formula implies that the data should lie on a straight line with slope 2B′′ and intercept zero. At first sight the data appear to conform to this model, with a root mean square residual of 0.21 cm−1. However, when centrifugal distortion is included, using the formula

the least-squares fit is improved markedly, with ms residual decreasing to 0.000086 cm−1. The calculated data are shown in the columns labelled with (2).

| J | 2J+1 | Calculated (1) | Residual (1) | Calculated (2) | Residual (2) | |
|---|---|---|---|---|---|---|
| 1 | 3 | 11.4298 | 11.3877 | 0.0421 | 11.4298 | −0.000040 |
| 2 | 5 | 19.0493 | 18.9795 | 0.0698 | 19.0492 | 0.000055 |
| 3 | 7 | 26.6680 | 26.5713 | 0.0967 | 26.6679 | 0.000083 |
| 4 | 9 | 34.2856 | 34.1631 | 0.1225 | 34.2856 | 0.000037 |
| 5 | 11 | 41.9020 | 41.7549 | 0.1471 | 41.9019 | 0.000111 |
| 6 | 13 | 49.5167 | 49.3467 | 0.1700 | 49.5166 | 0.000097 |
| 7 | 15 | 57.1295 | 56.9385 | 0.1910 | 57.1294 | 0.000089 |
| 8 | 17 | 64.7401 | 64.5303 | 0.2098 | 64.7400 | 0.000081 |
| 9 | 19 | 72.3482 | 72.1221 | 0.2261 | 72.3481 | 0.000064 |
| 10 | 21 | 79.9536 | 79.7139 | 0.2397 | 79.9535 | 0.000133 |
| 11 | 23 | 87.5558 | 87.3057 | 0.2501 | 87.5557 | 0.000080 |
| 12 | 25 | 95.1547 | 94.8975 | 0.2572 | 95.1546 | 0.000100 |
| 13 | 27 | 102.7498 | 102.4893 | 0.2605 | 102.7498 | −0.000016 |
| 14 | 29 | 110.3411 | 110.0811 | 0.2600 | 110.3411 | 0.000026 |
| 15 | 31 | 117.9280 | 117.6729 | 0.2551 | 117.9281 | −0.000080 |
| 16 | 33 | 125.5105 | 125.2647 | 0.2458 | 125.5105 | −0.000041 |
| 17 | 35 | 133.0882 | 132.8565 | 0.2317 | 133.0882 | 0.000035 |
| 18 | 37 | 140.6607 | 140.4483 | 0.2124 | 140.6607 | 0.000043 |
| 19 | 39 | 148.2277 | 148.0401 | 0.1876 | 148.2277 | −0.000026 |
| 20 | 41 | 155.7890 | 155.6319 | 0.1571 | 155.7891 | −0.000077 |
| 21 | 43 | 163.3443 | 163.2237 | 0.1206 | 163.3444 | −0.000117 |
| 22 | 45 | 170.8934 | 170.8155 | 0.0779 | 170.8935 | −0.000053 |
| 23 | 47 | 178.4358 | 178.4073 | 0.0285 | 178.4359 | −0.000093 |
| 24 | 49 | 185.9713 | 185.9991 | −0.0278 | 185.9714 | −0.000142 |
| 25 | 51 | 193.4997 | 193.5909 | −0.0912 | 193.4998 | −0.000107 |
| 26 | 53 | 201.0206 | 201.1827 | −0.1621 | 201.0207 | −0.000097 |
| 27 | 55 | 208.5338 | 208.7745 | −0.2407 | 208.5338 | −0.000016 |
| 28 | 57 | 216.0389 | 216.3663 | −0.3274 | 216.0389 | 0.000028 |
| 20 | 59 | 223.5357 | 223.9581 | −0.4224 | 223.5356 | 0.000128 |
| 30 | 61 | 231.0238 | 231.5499 | −0.5261 | 231.0236 | 0.000178 |

Notes
- Traditionell werden Infrarotspektren so dargestellt, dass die Wellenzahlenskala von links nach rechts abnimmt, was einer zunehmenden Wellenlänge entspricht. Neuere Darstellungen zeigen die Wellenzahlenskala mitunter von links nach rechts ansteigend. Der P-Zweig liegt stets bei niedrigeren Wellenzahlen als der Q-Zweig .
- ^ Die beobachteten Spektren der Grundschwingung (hier gezeigt) und der ersten Oberschwingungsschwingung (bei doppelter Anregung nahe 2 × 2140 cm −1 ) sind in Banwell und McCash, S. 67, zu sehen.
- ^ Der Termwert steht in direktem Zusammenhang mit der Energie durch
- Übergänge mit ∆v ≠ 1 werden als Obertöne bezeichnet. Sie sind in der harmonischen Näherung verboten , können aber aufgrund der Anharmonizität als schwache Bänder beobachtet werden.
- ^ Ein weiteres Beispiel für eine Lambda-Verdopplung findet sich in den Energieniveaus des Hydroxylradikals .
- ^ In einigen Texten wird für diese Quantenzahl das Symbol K verwendet.
- Der Begriff „ Darstellung“ wird in der Gruppentheorie verwendet, um die Wirkung von Symmetrieoperationen auf – in diesem Fall – eine Molekülschwingung zu klassifizieren. Die Symbole für die Darstellungen finden sich in der ersten Spalte der Charaktertafel , die der jeweiligen Molekülsymmetrie entspricht.

Referenzen
- ^ a b Hollas S. 101
- ^ Hollas S. 132
- ^ Atkins und de Paula, S. 458, mit Diagrammen
- ^ Allen und Cross, S. 116
- ^ Allen und Cross, S. 113
- ^ a b c d e f g h i j Simuliertes Spektrum, erstellt mit einem Infrarot-Gasspektren-Simulator
- ^ Banwell und McCash, S. 70
- ^ Banwell und McCash, S. 69
- ^ a b Gillette, RH; Eyster, Eugene H. (1939). „The Fundamental Rotation-Vibration Band of Nitric Oxide“. Phys. Rev. 56 ( 11): 1113–1119 . Bibcode : 1939PhRv...56.1113G . doi : 10.1103/PhysRev.56.1113 .
- ^ Atkins, Peter ; de Paula , Julio (2006). Atkins' Physikalische Chemie (8. Aufl.). New York: WH Freeman. S. 454. ISBN 0-7167-8759-8Die
- ^ a b Goldman, A.; Reid, J.; Rothman, LS (1981). „Identifizierung elektrischer Quadrupol-O₂- und N₂ - Linien im Infrarot-Absorptionsspektrum der Atmosphäre aufgrund der Schwingungs-Rotations-Grundschwingungen“. Geophysical Research Letters . 8 (1): 77. Bibcode : 1981GeoRL...8...77G . doi : 10.1029/GL008i001p00077 .
- ^ Hollas S. 116
- ^ Strandberg, MWP; Meng, CY; Ingersoll, JG (1949). „Das Mikrowellenabsorptionsspektrum von Sauerstoff“. Phys. Rev. 75 ( 10): 1524–1528 . Bibcode : 1949PhRv...75.1524S . doi : 10.1103/PhysRev.75.1524 .PDF
- ^ Krupenie, Paul H. (1972). „Das Spektrum des molekularen Sauerstoffs“ (PDF) . J. Phys. Chem. Ref. Data . 1 (2): 423–534 . Bibcode : 1972JPCRD...1..423K . doi : 10.1063/1.3253101 . Archiviert vom Original (PDF) am 4. März 2016.
- ^ Hollas, S. 133–135. Das Stokes-Spektrum von Kohlenmonoxid ist auf S. 134 dargestellt.
- ^ a b Hollas, S. 135
- ^ Fletcher, William H.; Rayside, John S. (1974). „Hochauflösendes Schwingungs-Raman-Spektrum von Sauerstoff“. Journal of Raman Spectroscopy . 2 (1): 3–14 . Bibcode : 1974JRSp....2....3F . doi : 10.1002/jrs.1250020102 .
- ^ Straughan und Walker, Bd. 2, S. 185
- ^ Das Spektrum dieser Schwingungsmode mit einem Zentrum bei ca. 3310 cm −1 ist in Banwell und McCash, S. 76, sowie in Hollas, S. 156, dargestellt.
- ^ Straughan und Walker, Bd. 2, S. 186
- ^ Hollas S. 155
- ^ Straughan und Walker, Band 2, S. 186–188
- ^ Western, Colin. „PGOPHER, ein Programm für Rotations-, Schwingungs- und Elektronenspektren“ . pgopher.chm.bris.ac.uk .
- ^ Aufgrund der Polarität des angeregten Schwingungszustands kann ein sehr schwaches Spektrum beobachtet werden.Weitere Informationen finden Sie in der Rotationsspektroskopie .
- ^ Straughan und Walker Band 2, S. 199
- ^ Allen und Cross, S. 67
- ^ Jahn, HA (1938). „Eine neue Coriolis-Störung im Methanspektrum. I. Schwingungs-Rotations-Hamiltonoperator und Wellenfunktionen“. Proceedings of the Royal Society of London. Series A, Mathematical and Physical Sciences . 168 (935): 469–495 . Bibcode : 1938RSPSA.168..469J . doi : 10.1098/rspa.1938.0187 . ISSN 0080-4630 . JSTOR 97253 .
- ^ Jahn, HA (1939). „Coriolis-Störungen im Methanspektrum. IV. Vier allgemeine Typen von Coriolis-Störungen“ . Proceedings of the Royal Society of London. Series A, Mathematical and Physical Sciences . 171 (947): 450–468 . Bibcode : 1939RSPSA.171..450J . doi : 10.1098/rspa.1939.0077 . ISSN 0080-4630 . JSTOR 97293 .
- ^ Hecht, KT (1960). „Schwingungs-Rotationsenergien tetraedrischer XY₄- Moleküle : Teil II. Die fundamentale ν₃-Schwingung von CH₄ “ ( PDF) . J. Mol. Spectrosc . 5 ( 1–6 ): 335, 390. Bibcode : 1961JMoSp...5..390H . doi : 10.1016/0022-2852(61)90103-5 . hdl : 2027.42/32396 .
- ^ Allen und Cross, S. 131
- ^ Allen und Cross, S. 134–148
- ^ Allen, H. C. Jr.; E. K. P. Tyler (1959). „Einige Schwingungs-Rotations-Banden von deuterierten Methanen“ . Journal of Research of the National Bureau of Standards Section A. 63A ( 2): 145–153 . doi : 10.6028/jres.063a.007 . PMC 5287196. PMID 31216145 . [1]
- ^ Eine detaillierte Analyse findet sich bei Allen und Cross, S. 149–164.
- ^ Allen und Cross, S. 164–70.
- ^ Hollas S. 167 gibt 0,79 cm −1 für dieEnergiedifferenz 0 + −0 − , 931,7 cm −1 für 0 − −1 + und 35,8 cm −1 für 1 + −1 − an .
- ^ Harris, Daniel C.; Bertolucci, Michael D. (1978). Symmetrie und Spektroskopie . OUP. S. 168–170 . ISBN 0-19-502001-4Die
{{cite book}}: CS1 maint: multiple names: authors list (link) - ^ Die Spektren sind in Allen und Cross, S. 172–174, dargestellt.
- ^ Straughan und Walker S. 124
- Bertie JE; Lan Z. (1996). „Infrarotintensitäten von Flüssigkeiten XX: Die Intensität der OH-Streckschwingungsbande von flüssigem Wasser neu betrachtet und die besten aktuellen Werte der optischen Konstanten von H₂O(l) bei 25 °C zwischen 15.000 und 1 cm⁻¹ “ . Applied Spectroscopy . 50 ( 8): 1047–1057 . Bibcode : 1996ApSpe..50.1047B . doi : 10.1366/0003702963905385 . S2CID 97329854. Abgerufen am 8. August 2012 .
- ^ „Spektroskopie atmosphärischer Gase (Spektraldatenbanken)“ . V. E. Zuev Institut für Atmosphärische Optik SB RAS . Abgerufen am 8. August 2012. ...
verschiedene Datenquellen: Spektraldatenbanken HITRAN und GEISA, Originaldaten, die von IAO-Forschern in Zusammenarbeit mit anderen Wissenschaftlern gewonnen wurden, H₂O-Spektren, simuliert von Partridge und Schwenke usw. ...
{{cite web}}: CS1 maint: deprecated archival service (link) - ^ Aringer B.; Kerschbaum F.; Jørgensen UG (2002). „H 2 O in Sternatmosphären“ (PDF) . Astronomie und Astrophysik . 395 (3). EDV-Wissenschaften: 915–927 . Bibcode : 2002A&A...395..915A . doi : 10.1051/0004-6361:20021313 . Abgerufen am 08.08.2012 .
- ^ Warren SG (1984). „Optische Konstanten von Eis vom Ultraviolett- bis zum Mikrowellenbereich“ (PDF) . Applied Optics . 23 (8): 1206. Bibcode : 1984ApOpt..23.1206W . doi : 10.1364/AO.23.001206 . PMID 18204705. Abgerufen am 8. August 2012 .
- ^ Warren SG; Brandt RE (2008). „Optische Konstanten von Eis vom Ultraviolett bis zur Mikrowelle: Eine überarbeitete Zusammenstellung“ (PDF) . J. Geophys. Res . 113 (D14): D14220. Bibcode : 2008JGRD..11314220W . doi : 10.1029/2007JD009744 . Abgerufen am 8. August 2012 .
- ^ Wozniak B.; Dera J. (2007). Bibliothek der Atmosphären- und Ozeanwissenschaften (PDF) . New York: Springer Science+Business Media, LLC. ISBN 978-0-387-30753-4Abgerufen am 4. August 2012 .
- ^ „Hitran on the Web Information System“ . Harvard-Smithsonian Center for Astrophysics (CFA), Cambridge, MA, USA; VE Zuev Institute of Atmospheric Optics (IAO), Tomsk, Russland . Abgerufen am 11. August 2012 .
- ^ Dalby, FW; Nielsen, HH (1956). „Infrarotspektrum von Wasserdampf. Teil I – Der 6,26-µm-Bereich“. J. Chem. Phys . 25 (5): 934–940 . Bibcode : 1956JChPh..25..934D . doi : 10.1063/1.1743146 .
- ^ Allen und Cross, Kapitel 8.
- ^ Hollas, S. 38–41. Das ausgearbeitete Beispiel 3.1 zeigt, wie das Auflösungsvermögen mit der Beugungsordnung und dem Linienabstand des Gitters zusammenhängt.
- ^ Connes, J.; Connes, P. (1966). „Nahinfrarot-Planetenspektren mittels Fourier-Spektroskopie. I. Instrumente und Ergebnisse“. Journal of the Optical Society of America . 56 (7): 896–910 . doi : 10.1364/JOSA.56.000896 .
- ^ Patricia B. Coleman (Hrsg.) (1993). Praktische Probenahmetechniken für die Infrarotanalyse . CRC Press INC. ISBN 0-8493-4203-1Die
- ^ a b Harris, Daniel C.; Bertolucci, Michael D. (1978). Symmetry and Spectroscopy . OUP. S. 125. ISBN 0-19-502001-4Die
{{cite book}}: CS1 maint: multiple names: authors list (link)
Bibliographie
- Allen, HC; Cross, PC (1963). Molekulare Vibrationsrotatoren; Theorie und Interpretation hochauflösender Infrarotspektren . New York: Wiley.
- Atkins, P. W.; de Paula, J. (2006). Physikalische Chemie (8. Aufl.). Oxford University Press. S. 431–469 . ISBN 0198700725DieKapitel (Molekülspektroskopie), Abschnitt (Schwingungs-Rotationsspektren) und Seitenzahlen können in verschiedenen Ausgaben unterschiedlich sein.
- Banwell, Colin N.; McCash, Elaine M. (1994). Grundlagen der Molekülspektroskopie (4. Aufl.). McGraw-Hill. S. 40. ISBN 0-07-707976-0Die
- Hollas, MJ (1996). Moderne Spektroskopie (3. Aufl.). Wiley. ISBN 0471965227Die
- Straughan, B. P.; Walker, S. (1976). Spektroskopie . Band 2 (3. Aufl.). Chapman and Hall. S. 176–204 . ISBN 0-470-15032-7Die