Alpha-Thalassämie ( α - Thalassämie ) ist eine vererbte Blutkrankheit und eine Form der Thalassämie . Thalassämien sind eine Gruppe erblicher Bluterkrankungen , die zu einer gestörten Hämoglobinproduktion führen. Hämoglobin ist das Molekül, das Sauerstoff im Blut transportiert . [ 4 ] Die Symptome hängen vom Ausmaß des Hämoglobinmangels ab und umfassen Anämie , Blässe , Müdigkeit , Milzvergrößerung , Eisenüberladung , Knochenanomalien, Gelbsucht und Gallensteine . In schweren Fällen tritt der Tod ein, oft im Säuglingsalter, oder der Tod des ungeborenen Kindes. [ 5 ] [ 6 ]
Die Erkrankung ist durch eine verminderte Produktion des Alpha-Globin -Anteils des Hämoglobins gekennzeichnet, verursacht durch vererbte Mutationen der Gene HBA1 und HBA2 . [ 7 ] Dies führt zu einem Abfall des Hämoglobinspiegels und damit zu Anämie, während die Ansammlung von überschüssigem Beta-Globin , dem anderen Strukturbaustein des Hämoglobins, die roten Blutkörperchen schädigt und deren Lebensdauer verkürzt. [ 5 ] Die Diagnose erfolgt durch Erhebung der Krankengeschichte naher Verwandter, mikroskopische Untersuchung des Blutausstrichs , Ferritinbestimmung , Hämoglobinelektrophorese und DNA-Sequenzierung . [ 5 ]
Da es sich um eine Erbkrankheit handelt, kann die Alpha-Thalassämie nicht verhindert werden. Eine genetische Beratung der Eltern vor der Empfängnis kann jedoch die Verwendung von Spendersamen oder -eizellen vorschlagen . [ 8 ] Die wichtigste Behandlungsform ist die Bluttransfusion alle drei bis vier Wochen. Diese lindert die Anämie, kann aber zu einer Eisenüberladung und möglicherweise zu einer Immunreaktion führen . Zur medikamentösen Therapie gehören Folsäure- Supplementierung, Eisenchelat-Therapie , Bisphosphonate und die Entfernung der Milz . [ 5 ] Die Alpha-Thalassämie kann auch durch eine Knochenmarktransplantation von einem passenden Spender behandelt werden . [ 9 ] Thalassämien wurden erstmals 1925 bei schwer kranken Kindern identifiziert, [ 10 ] die Alpha- und Beta-Subtypen wurden 1965 beschrieben. [ 11 ] Die Alpha-Thalassämie tritt am häufigsten in Bevölkerungsgruppen aus Südostasien, den Mittelmeerländern, Afrika, dem Nahen Osten, Indien und Zentralasien auf. [ 7 ] Es wurde gezeigt, dass eine milde Form der Alpha-Thalassämie vor Malaria schützt und daher in Malaria -Endemiegebieten von Vorteil sein kann . [ 12 ]
Symptome


Die Symptome hängen von Art und Schweregrad der Thalassämie ab. Träger von Thalassämie-Genen können keine oder nur sehr leichte Symptome mit gelegentlichen Krisen aufweisen; diejenigen mit drei oder mehr (von vier) betroffenen Genen haben schwere und lebensbedrohliche Symptome. [ 13 ]
Die vollständige Alpha-Thalassämie, bei der alle vier Gene für die Synthese von Alpha-Globin nicht verantwortlich sind, führt in der Regel zum Tod des ungeborenen Kindes. Durch das Fehlen von Alpha-Globin wird während der Schwangerschaft kein funktionsfähiges Hämoglobin produziert. Nicht übereinstimmende Gamma-Globin-Ketten verklumpen zu Hämoglobin Bart’s , das Sauerstoff nicht transportieren kann. In diesem Fall entwickelt der Fötus einen Hydrops fetalis , eine Form von Ödemen , die pränatal per Ultraschall sichtbar ist. [ 14 ] Das Kind stirbt normalerweise vor oder kurz nach der Geburt, sofern keine intrauterine Bluttransfusion durchgeführt wird. [ 15 ] Eine weniger schwere Form der Alpha-Thalassämie kann Wachstum und Entwicklung beeinträchtigen. [ 16 ]
Wird eine Thalassämie beim Säugling nicht behandelt oder nicht erkannt, kann dies zu Entwicklungsstörungen wie verlangsamtem Wachstum, verzögerter Pubertät, Knochenanomalien und geistiger Beeinträchtigung führen. [ 17 ]
Im Allgemeinen führt eine gestörte Hämoglobinproduktion zu Anämie , die Müdigkeit und allgemeine Energielosigkeit, Kurzatmigkeit, Herzrasen oder Herzrhythmusstörungen, Schwindel, blasse Haut sowie Gelbfärbung der Haut und der Augen (Gelbsucht) zur Folge hat. [ 18 ] [ 19 ]
Bei Thalassämie führt eine ineffektive Erythropoese zu einer Vergrößerung des Knochenmarks. Diese Vergrößerung ist eine kompensatorische Reaktion auf die Schädigung der roten Blutkörperchen durch die unausgewogene Produktion von Globinketten. [ 20 ] Die Knochenmarkvergrößerung kann zu abnormalen Knochenstrukturen führen, insbesondere im Bereich des Schädels und des Gesichts. Bei Kindern im Wachstum führt die Knochenmarkvergrößerung zu einer charakteristischen Gesichtsform, die oft als „Streifenhörnchengesicht“ bezeichnet wird . [ 21 ] Weitere Skelettveränderungen umfassen Osteoporose [ 17 ] , Wachstumsverzögerung und Fehlbildungen der Wirbelsäule . [ 13 ] [ 22 ]
Menschen mit Thalassämie können einen Eisenüberschuss im Körper aufweisen, entweder bedingt durch die Erkrankung selbst, da rote Blutkörperchen zerstört werden, oder als Folge häufiger Bluttransfusionen. Überschüssiges Eisen wird nicht ausgeschieden, sondern bildet toxisches, nicht an Transferrin gebundenes Eisen . [ 13 ] [ 23 ] Dies kann zu Organschäden führen und potenziell Herz, Leber, endokrines System, Knochen und Milz betreffen. Zu den Symptomen gehören Herzrhythmusstörungen, Kardiomyopathie , Leberzirrhose , Schilddrüsenunterfunktion , verzögerte Pubertät und Fruchtbarkeitsprobleme, brüchige und deformierte Knochen sowie eine vergrößerte Milz. [ 24 ] [ 25 ]
Die Milz ist das Organ, das beschädigte rote Blutkörperchen aus dem Blutkreislauf entfernt; bei Patienten mit Thalassämie ist sie abnorm aktiv, was zu einer Vergrößerung und möglicherweise zu einer Hyperaktivität führt, einem Zustand, der als Hypersplenismus bezeichnet wird . [ 26 ]
Das Immunsystem kann auf verschiedene Weise geschwächt werden; Anämie, Eisenüberladung und Hypersplenismus können die Immunantwort beeinträchtigen und das Risiko schwerer Infektionen erhöhen. [ 13 ] [ 27 ]
Ursache
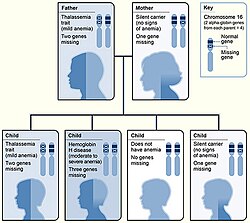
Alpha-Thalassämie ist fast immer erblich. Es handelt sich um ein rezessives Merkmal – ein einzelnes defektes Gen reicht nicht aus, um die Krankheit auszulösen. Da vier Alpha-Globin-Gene beteiligt sind, ist der Erbgang komplex, und der Schweregrad variiert je nach Anzahl der von jedem Elternteil vererbten Genmutationen. [ 28 ]
Gesunde Menschen tragen vier Alpha-Globin-Gene, bestehend aus den autosomalen Genpaaren HBA1 und HBA2. Es sind etwa 130 Mutationen bekannt, die Alpha-Thalassämie verursachen können. Diese bestehen hauptsächlich aus dem Verlust eines Teils oder des gesamten Gens, wodurch die Produktion von Alpha-Globin ausbleibt. [ 28 ] Ist eines oder sind zwei der vier Gene defekt, produzieren die verbleibenden Gene ausreichend Alpha-Globin für ein normales Leben. Sind drei Gene defekt, produziert das einzige funktionierende Gen relativ geringe Mengen an Alpha-Globin, was zu Anämie und der HbH-Krankheit führt . Vier defekte Gene (und damit kein Alpha-Globin) sind mit dem Leben unvereinbar. [ 28 ]
In seltenen Fällen kann eine Alpha-Thalassämie als Folge eines myelodysplastischen Karzinoms auftreten . [ 29 ]
Pathophysiologie

Hämoglobin ist ein eisenhaltiges Protein , das den Sauerstofftransport in den roten Blutkörperchen ermöglicht . [ 30 ] Im Blut transportiert das Hämoglobin Sauerstoff von der Lunge zu den anderen Geweben des Körpers, wo es diesen für den Stoffwechsel freisetzt . Ein gesunder Hämoglobinwert liegt bei Männern zwischen 13,2 und 16,6 Gramm pro Deziliter und bei Frauen zwischen 11,6 und 15 g/dl. [ 31 ]
Normales adultes Hämoglobin ( HbA ) besteht aus vier Proteinketten, zwei α- und zwei β-Globinketten, die ein Heterotetramer bilden . Bei Thalassämie weisen Patienten Defekte in der nicht-kodierenden Region entweder des α- oder des β-Globin-Gens auf. Dies führt zu einer ineffektiven Produktion normaler α- oder β-Globinketten, was eine ineffektive Erythropoese , vorzeitigen Abbau roter Blutkörperchen und Anämie zur Folge haben kann. [ 32 ] Die Thalassämien werden danach klassifiziert, welche Kette des Hämoglobinmoleküls betroffen ist. Bei α-Thalassämien ist die Produktion der α-Globinkette beeinträchtigt, bei β-Thalassämien hingegen die der β-Globinkette. [ 33 ]
Die α-Globin-Ketten werden von zwei eng benachbarten Genen, HBA1 [ 34 ] und HBA2 [ 35 ] , auf Chromosom 16 kodiert ; bei einem Menschen mit zwei Kopien auf jedem Chromosom kodieren insgesamt vier Loci die α-Kette. [ 36 ] Zwei Allele sind mütterlichen und zwei väterlichen Ursprungs. Alpha-Thalassämien führen zu einer verminderten Produktion von α-Globin, was bei Erwachsenen einen Überschuss an β-Ketten und bei Föten und Neugeborenen einen Überschuss an γ-Ketten zur Folge hat.
- Bei Säuglingen und Erwachsenen bilden die überschüssigen β-Ketten instabile Tetramere, die als Hämoglobin H oder HbH bezeichnet werden und aus 4 Beta-Ketten bestehen.
- Im Fötus verbinden sich die überschüssigen γ-Ketten zu Hämoglobin Bart's, das aus 4 Gamma-Ketten besteht.
Sowohl HbH als auch Hb Bart's weisen eine starke Affinität zu Sauerstoff auf, geben diesen jedoch nicht ab, was zu Sauerstoffmangel im Gewebe führt. Sie können außerdem innerhalb der Erythrozyten ausfallen, deren Membran schädigen und die Lebensdauer der Zelle verkürzen. [ 37 ]
Der Schweregrad der α-Thalassämien korreliert mit der Anzahl der betroffenen α-Globin-Allele: Je größer die Anzahl, desto schwerwiegender sind die Krankheitsmanifestationen. [ 38 ] [ 39 ]
| Anzahl fehlerhafter Allele | Typen der Alpha-Thalassämie [ 38 ] [ 39 ] | Symptome |
|---|---|---|
| 1 | Lautloser Träger | Keine Symptome |
| 2 | Alpha-Thalassämie-Merkmal | Leichte Anämie |
| 3 | Hämoglobin-H-Krankheit | Leichte bis mittelschwere Anämie; kann ein normales Leben führen |
| 4 | Hämoglobin Bart's Hydrops fetalis | Der Tod tritt in der Regel im Mutterleib oder bei der Geburt ein. |
Diagnose
Pränatale und Neugeborenen-Screening
Die Untersuchung auf Hämoglobinopathien beginnt bereits in der Schwangerschaft mit einem pränatalen Screening- Fragebogen, der unter anderem die Gesundheit der Eltern und nahen Verwandten des Kindes berücksichtigt. Während der Schwangerschaft können genetische Tests an Proben von fetalem Blut , Fruchtwasser oder Chorionzottenbiopsie durchgeführt werden . [ 40 ] [ 41 ] Ein routinemäßiger Fersenbluttest , bei dem einige Tage nach der Geburt eine kleine Blutprobe entnommen wird, kann bestimmte Formen von Hämoglobinopathien nachweisen. [ 42 ]
Diagnostische Tests

Die ersten Tests auf Thalassämien sind:
- Das Blutbild (CBC) überprüft Anzahl, Größe und Reifegrad der Blutzellen. Ein Hämoglobinwert unter 10 g/dl kann auf eine Anlageträgerschaft hinweisen, unter 7 g/dl spricht man von einer Thalassämia major. Bei Thalassämia major liegt das mittlere korpuskuläre Volumen (MCV) unter 70 fl, bei Thalassämia intermedia unter 80 fl (Normalbereich: 80–100 fl). [ 43 ] Der Mentzer-Index kann ein Hinweis auf eine Thalassämie sein; er lässt sich aus dem Blutbild berechnen. [ 44 ] [ 43 ]
- Peripherer Blutausstrich: Ein mikroskopisch untersuchter Blutausstrich kann rote Blutkörperchen zeigen, die in Form ( Poikilozytose oder Kodozyten ), Farbe ( hypochrom ) oder Größe ( mikrozytär ) abnormal sind, sowie solche mit abnormalen Einschlüssen ( Heinz-Körperchen ). [ 43 ]
- Serumeisen und Ferritin : Diese Tests sind erforderlich, um eine Eisenmangelanämie auszuschließen . [ 43 ]
Zur genauen Diagnose können folgende Tests durchgeführt werden:
- Die Hämoglobinelektrophorese ist ein Testverfahren zum Nachweis verschiedener Hämoglobintypen. Hämoglobin wird aus den roten Blutkörperchen extrahiert, in ein poröses Gel gegeben und einem elektrischen Feld ausgesetzt. Dadurch werden die normalen und abnormalen Hämoglobintypen getrennt, die anschließend identifiziert und quantifiziert werden können. Aufgrund der reduzierten HbA-Produktion bei Beta-Thalassämie ist der Anteil von HbA2 und HbF im Verhältnis zu HbA in der Regel erhöht. Bei Alpha-Thalassämie bleibt das normale Verhältnis erhalten. [ 45 ] [ 43 ] [ 37 ]
- Die Hochleistungsflüssigkeitschromatographie (HPLC) ist zuverlässig, vollautomatisiert und kann die meisten Arten von abnormalem Hämoglobin, einschließlich Trägerhämoglobin, unterscheiden. Die Methode trennt und quantifiziert Hämoglobinfraktionen durch Messung ihrer Flussrate durch eine Säule mit absorbierendem Material. [ 46 ]
- DNA-Analyse mittels Polymerase-Kettenreaktion (PCR) oder Next-Generation-Sequenzierung . Diese Tests können Träger von Thalassämie-Genen und kombinierten Hämoglobinopathien identifizieren sowie die genaue Mutation bestimmen, die der Erkrankung zugrunde liegt. [ 43 ] [ 47 ]
Prognose
Die Prognose der Alpha-Thalassämie hängt vom Ausmaß der Beeinträchtigung der Alpha-Globin-Produktion ab. Patienten mit einer leichten Alpha-Thalassämie, bei der ein oder zwei Alpha-Globin-Gene deletiert sind, benötigen in der Regel keine Behandlung und haben eine normale Lebenserwartung. Die Hämoglobin-H-Krankheit, bei der drei der vier Gene entweder deletiert oder inaktiv sind, führt zu einer leichten bis mittelschweren Anämie, kann aber ein normales Leben ermöglichen. [ 48 ] [ 5 ]
Die Prognose bei Vorliegen aller vier Gene, was zu einem Hydrops fetalis vom Typ Hb Bart führt , ist sehr schlecht. Die meisten betroffenen Föten versterben im Mutterleib oder kurz nach der Geburt aufgrund schwerer fetaler Hypoxie . Eine Behandlung mit intrauterinen Transfusionen ist möglich , die Überlebensrate bleibt jedoch gering, und das Kind benötigt lebenslang Bluttransfusionen. [ 49 ] Bis 2017 waren 69 Patienten bekannt, die das Säuglingsalter überlebt haben. [ 50 ]
Behandlung
Die Behandlung der Thalassämie richtet sich nach dem Schweregrad der Erkrankung. Personen mit Thalassämie- Anlageträgern (Thalassämie minor oder nicht-transfusionsabhängige Thalassämie) benötigen nach der Erstdiagnose möglicherweise keine medizinische Betreuung oder Nachsorge. [ 51 ] Gelegentlich können Bluttransfusionen erforderlich sein, insbesondere im Zusammenhang mit Geburten, Operationen oder wenn andere Erkrankungen eine Anämie verursachen. Die Einnahme von Folsäurepräparaten kann ebenfalls empfohlen werden. [ 52 ]
Bei schweren Formen der Thalassämie (Thalassämia major oder transfusionsabhängige Thalassämie) bestehen die drei Hauptbehandlungen aus Erythrozytentransfusionen zur Linderung der Anämie, Eisenchelattherapie zur Abschwächung der Nebenwirkungen der Transfusion und Folsäure-Supplementierung zur Förderung der Blutbildung. [ 53 ] Weitere Behandlungsformen stehen je nach individuellen Gegebenheiten zur Verfügung.
Transfusionen roter Blutkörperchen
Bluttransfusionen sind die wichtigste Behandlungsmethode zur Lebensverlängerung. [ 51 ] Gespendete gesunde rote Blutkörperchen haben eine Lebensdauer von 4 bis 6 Wochen, bevor sie abgebaut werden und in der Milz zerfallen. Regelmäßige Transfusionen alle drei bis vier Wochen sind notwendig, um den Hämoglobinwert auf einem gesunden Niveau zu halten. Transfusionen bergen Risiken wie Eisenüberladung , Infektionsrisiko und das Risiko einer Immunreaktion gegen die gespendeten Zellen ( Alloimmunisierung ). [ 54 ] [ 55 ]
Eisenchelatisierung
Wiederholte Bluttransfusionen führen zu einer schweren Eisenüberladung , da der Körper das Hämoglobin in den Spenderzellen abbaut. Dabei wird Eisen freigesetzt, das der Körper nicht ausscheiden kann. Eine Eisenüberladung kann mittels Chelattherapie mit den Medikamenten Deferoxamin , Deferipron oder Deferasirox behandelt werden . [ 56 ] Deferoxamin ist nur bei täglicher Injektion wirksam, was die Langzeitanwendung erschwert. Zu den Nebenwirkungen gehören primäre Hautreaktionen an der Injektionsstelle und Hörverlust . Deferasirox und Deferipron sind beides orale Medikamente, deren häufige Nebenwirkungen Übelkeit, Erbrechen und Durchfall sind. [ 57 ]
Folsäure
Folat ist ein Vitamin der B-Gruppe, das an der Bildung roter Blutkörperchen beteiligt ist. Die Einnahme von Folatpräparaten in Form von Folsäure wird bei Thalassämie häufig empfohlen. [ 54 ]
Osteoporose
Menschen mit Thalassämie haben ein erhöhtes Osteoporoserisiko . Zu den Behandlungsmöglichkeiten gehören Bisphosphonate und Zinksupplementierung . [ 58 ]
Entfernung der Milz
Die Milz ist das Organ, das beschädigte oder deformierte rote Blutkörperchen aus dem Blutkreislauf entfernt. Bei Thalassämie kann dies zu einer Vergrößerung der Milz führen, einer Erkrankung, die als Splenomegalie bezeichnet wird . Eine leichte Vergrößerung der Milz ist unproblematisch; bei starker Vergrößerung kann jedoch eine operative Entfernung der Milz (Splenektomie) empfohlen werden. [ 59 ]
Transplantation hämatopoetischer Stammzellen
Die Transplantation hämatopoetischer Stammzellen (HSZT) ist eine potenziell kurative Behandlungsmethode für Alpha- und Beta-Thalassämie. Dabei werden die funktionsgestörten Stammzellen im Knochenmark durch gesunde Zellen eines passenden Spenders ersetzt . Idealerweise stammen die Zellen von HLA- kompatiblen Verwandten; die Erfolgsaussichten sind bei Kindern höher als bei Erwachsenen. [ 60 ] [ 61 ] [ 62 ]
Die erste HSC-Transplantation bei Thalassämie wurde 1981 an einem Patienten mit Beta-Thalassämie major durchgeführt. Seitdem haben zahlreiche Patienten Knochenmarktransplantationen von gesunden, passenden Spendern erhalten, obwohl dieses Verfahren mit einem hohen Risiko verbunden ist. [ 63 ]
Im Jahr 2018 wurde einem ungeborenen Kind mit Hydrops fetalis , einer potenziell tödlichen Komplikation der Alpha-Thalassämie, erfolgreich im Mutterleib Stammzellen der Mutter transfundiert . [ 64 ] [ 62 ]
Die hämatopoetische Stammzelltransplantation (HSZT) ist ein riskantes Verfahren mit vielen möglichen Komplikationen und wird Patienten mit lebensbedrohlichen Erkrankungen vorbehalten. Zu den Risiken der HSZT zählen die Graft-versus-Host-Reaktion ( GvHD) , das Versagen des Transplantats und andere transplantationsbedingte Toxizitäten. [ 65 ] In einer Studie mit 31 Patienten verlief das Verfahren bei 22 Patienten erfolgreich, deren Hämoglobinwerte sich normalisierten. Bei sieben Patienten kam es zu einem Transplantatversagen, und sie lebten weiterhin mit Thalassämie. Zwei Patienten verstarben an transplantationsbedingten Ursachen. [ 66 ]
Epidemiologie

Manche Hämoglobinopathien scheinen in Malaria - Endemiegebieten einen evolutionären Vorteil geboten zu haben, insbesondere für Heterozygote . Eine milde Form der Alpha-Thalassämie schützt nachweislich vor Malaria und kann daher in Malaria-Endemiegebieten von Vorteil sein, wodurch Träger einen selektiven Überlebensvorteil erlangen (bekannt als Heterozygotenvorteil ) und die Mutation weitervererbt wird. [ 67 ]
Gene für Alpha-Thalassämie weisen eine hohe Prävalenz in Populationen aus Subsahara-Afrika , dem Mittelmeerraum , dem Nahen Osten sowie Südost- und Ostasien auf; allesamt Regionen, die historisch gesehen Malaria-Endemiegebiete waren. Die Prävalenz dieser Gene hat in ehemals nicht-endemischen Gebieten infolge von Migrationsbewegungen, Sklavenhandel und Kolonialisierung zugenommen. [ 68 ] [ 69 ]
Zur Erklärung der erhöhten Überlebenschance von Trägern abnormaler Hämoglobinmerkmale wurden verschiedene Mechanismen vorgeschlagen. [ 70 ]
Kombinationshämoglobinopathien
Eine kombinierte Hämoglobinopathie entsteht, wenn jemand zwei verschiedene, abnorme Hämoglobingene erbt. Alpha-Thalassämie kann zusammen mit anderen Hämoglobinopathien wie der Sichelzellanämie und der Beta-Thalassämie auftreten . Wenn eine Alpha-Thalassämie-Anlageträgerschaft mit einer anderen Hämoglobinopathie kombiniert wird, ähneln die Symptome in der Regel denen der jeweils anderen Erkrankung. [ 71 ] [ 72 ]
Siehe auch
Referenzen
- ^ ein b Origa, Raffaella; Moi, Paolo; Galanello, Renzo; Cao, Antonio (1. Januar 1993). „Alpha-Thalassämie“ . GeneReviews . PMID 20301608 . Archiviert vom Original am 4. September 2016 . Abgerufen am 22. September 2016 .Aktualisierung 2013
- ^ BRS Pathologie (4. Aufl.). Lippincott Williams & Wilkins Medical. Dezember 2009. S. 162. ISBN 978-1-4511-1587-1Die
- ^ „Komplikationen und Behandlung | Thalassämie | Blutkrankheiten | NCBDDD | CDC“ . www.cdc.gov . Archiviert vom Original am 23. September 2016. Abgerufen am 22. September 2016 .
- ^ Lanzkowskys Handbuch der pädiatrischen Hämatologie und Onkologie, 6. Auflage ( 2016 ) .
- ^ a b c d e „Alpha-Thalassämie“ . Johns Hopkins Medicine . 27. Januar 2025. Archiviert vom Original am 25. Januar 2025. Abgerufen am 27. Januar 2025 .
- ^ „Alpha-Thalassämie – Symptome, Diagnose und Behandlung | BMJ Best Practice“ . bestpractice.bmj.com . Archiviert vom Original am 12. Mai 2021. Abgerufen am 17. November 2019 .
- ^ a b „Alpha-Thalassämie: MedlinePlus Genetics“ . medlineplus.gov . Archiviert vom Original am 28. Januar 2025. Abgerufen am 27. Januar 2025 .
- ^ „Thalassämie – Thalassämie-Träger“ . National Health Service . 17. Oktober 2022. Archiviert vom Original am 14. Januar 2025. Abgerufen am 27. Januar 2025 .
- ^ „Richtlinie zur klinischen Versorgung: Allogene hämatopoetische Stammzelltransplantation (Allo-HSZT) bei transfusionsabhängiger Thalassämie im Erwachsenenalter“ . NHS England . 10. November 2023. Archiviert vom Original am 18. Januar 2025. Abgerufen am 18. Januar 2025 .
- ^ Stuart H. Orkin; David G. Nathan; David Ginsburg; A. Thomas Look (2009). Nathan and Oski's Hematology of Infancy and Childhood, Band 1. Elsevier Health Sciences. S. 1054–1055 . ISBN 978-1-4160-3430-8Die
- ^ Harteveld, Cornelis L.; Higgs, Douglas R. (28. Mai 2010). „α-Thalassämie“ . Orphanet Journal of Rare Diseases . 5 (1): 13. doi : 10.1186/1750-1172-5-13 . ISSN 1750-1172 . PMC 2887799 . PMID 20507641 .
- ^ Wambua S, Mwangi TW, Kortok M, Uyoga SM, Macharia AW, Mwacharo JK, Weatherall DJ, Snow RW, Marsh K, Williams TN (Mai 2006). „Die Auswirkung von Alpha+-Thalassämie auf das Auftreten von Malaria und anderen Krankheiten bei Kindern, die an der Küste Kenias leben“ . PLOS-Medizin . 3 (5) e158. doi : 10.1371/journal.pmed.0030158 . PMC 1435778 . PMID 16605300 .
- ^ a b c d „Thalassämie – Symptome und Ursachen“ . Mayo Clinic . 17. November 2021. Archiviert vom Original am 16. September 2025. Abgerufen am 7. Januar 2025 .
- ^ Pondarre, Corinne (Mai 2021). „Orphanet: Hb Bart's hydrops fetalis“ . Orphanet . Abgerufen am 22. Januar 2025 .
- ^ „Pathophysiologie der Alpha-Thalassämie“ . www.uptodate.com . Archiviert vom Original am 19. Oktober 2018. Abgerufen am 30. August 2016 .
- ^ „Alpha-Thalassämie bei Kindern“ . Cedars-Sinai . Archiviert vom Original am 11. Dezember 2023. Abgerufen am 8. Januar 2025 .
- ^ a b Hanna R (6. März 2022). „Thalassämien“ . Cleveland Clinic . Archiviert vom Original am 24. Dezember 2024. Abgerufen am 5. Januar 2025 .
- ^ „Thalassämie – Symptome“ . National Health Service . 24. Oktober 2017. Archiviert vom Original am 14. Januar 2025. Abgerufen am 5. Januar 2025 .
- ^ CDC (22. Mai 2024). „Über Thalassämie“ . Centers for Disease Control and Prevention . Archiviert vom Original am 2. Februar 2025. Abgerufen am 5. Januar 2025 .
- ^ Piga A (Dezember 2017). „Auswirkungen von Knochenerkrankungen und Schmerzen bei Thalassämie“ . Hämatologie. Fortbildungsprogramm der Amerikanischen Gesellschaft für Hämatologie. 2017 ( 1 ): 272–277 . doi : 10.1182/asheducation-2017.1.272 . PMC 6142535. PMID 29222266 .
- ^ Karakas S, Tellioglu AM, Bilgin M, Omurlu IK, Caliskan S, Coskun S (Oktober 2016). „Kraniofaziale Merkmale von Patienten mit Thalassämia major“ . The Eurasian Journal of Medicine . 48 (3): 204–208 . doi : 10.5152/eurasianjmed.2016.150013 . PMC 5268604. PMID 28149147 .
- ^ „Was ist Thalassämie?“ . Penn Medicine, Philadelphia, PA . 5. Januar 2025. Abgerufen am 5. Januar 2025 .
- ^ Angoro B, Motshakeri M, Hemmaway C, Svirskis D, Sharma M (Juni 2022). „Nicht-Transferrin-gebundenes Eisen“. Clinica Chimica Acta; Internationale Zeitschrift für klinische Chemie . 531 : 157–167 . doi : 10.1016/j.cca.2022.04.004 . PMID 35398023 .
- ^ „Endokrine Probleme bei Thalassämie“ (PDF) . Sandwell and West Birmingham NHS Trust . Januar 2016. Archiviert (PDF) vom Original am 23. Januar 2025. Abgerufen am 2. Februar 2025 .
- ^ „Thalassämie“ . Wales Ambulance Service NHS Trust . 25. Oktober 2023. Archiviert vom Original am 10. Januar 2025. Abgerufen am 8. Januar 2025 .
- ^ Martin M, Butler C (September 2022). „Thalassämie und die Milz“ (PDF) . Cooley’s Anemia Foundation . Archiviert (PDF) vom Original am 13. April 2024. Abgerufen am 2. Februar 2025 .
- ^ Ricerca BM, Di Girolamo A, Rund D (Dezember 2009). „Infektionen bei Thalassämie und Hämoglobinopathien: Fokus auf therapiebedingte Komplikationen“ . Mediterranean Journal of Hematology and Infectious Diseases . 1 (1): e2009028. doi : 10.4084/MJHID.2009.028 (inaktiv seit 21. Juni 2026). PMC 3033166. PMID 21415996 .
{{cite journal}}: CS1 Wartung: DOI inaktiv ab Juni 2026 ( Link ) - Musallam, Khaled M.; Cappellini, M. Domenica; Coates, Thomas D.; Kuo, Kevin HM; Al-Samkari, Hanny; Sheth, Sujit; Viprakasit, Vip; Taher, Ali T. (1. März 2024). „ Alpha - Thalassämie : Ein praktischer Überblick“ . Blood Reviews . 64 101165. doi : 10.1016/j.blre.2023.101165 . ISSN 0268-960X . PMID 38182489 .
- ^ Steensma DP, Gibbons RJ, Higgs DR (Januar 2005). „Erworbene Alpha-Thalassämie in Verbindung mit myelodysplastischem Syndrom und anderen hämatologischen Malignomen“ . Blood . 105 (2): 443–52 . doi : 10.1182/blood-2004-07-2792 . PMID 15358626 .
- ^ Maton A, Hopkins J, McLaughlin CW, Johnson S, Warner MQ, LaHart D, Wright JD (1993). Humanbiologie und Gesundheit . Englewood Cliffs, New Jersey, USA: Prentice Hall. ISBN 978-0-13-981176-0Die
- ^ „Hämoglobintest – Mayo Clinic“ . Mayo Foundation for Medical Education and Research . 12. April 2024. Abgerufen am 14. Januar 2025 .
- ^ Baird DC, Batten SH, Sparks SK. Alpha- und Beta-Thalassämie: Schnelle Evidenzübersicht. Am Fam Physician. 2022 Mär 1;105(3):272-280. PMID 35289581.
- ^ Muncie HL, Campbell J (August 2009). „Alpha- und Beta-Thalassämie“ . American Family Physician . 80 (4): 339–344 . PMID 19678601 .
- ^ Online Mendelian Inheritance in Man (OMIM): Hämoglobin—Alpha-Locus 1; HBA1 - 141800
- ^ Online Mendelian Inheritance in Man (OMIM): Hämoglobin—Alpha-Locus 2; HBA2 - 141850
- ^ Robbins Basic Pathology, Seite 428
- ^ a b Harewood J, Azevedo AM (4. September 2023). „Alpha-Thalassämie“ . StatPearls . Treasure Island (FL): StatPearls Publishing. PMID 28722856. Abgerufen am 13. Januar 2025 .
- ^ a b Galanello R, Cao A (Februar 2011). „Gentest-Übersicht. Alpha-Thalassämie“ . Genetics in Medicine . 13 (2): 83–88 . doi : 10.1097/GIM.0b013e3181fcb468 . PMID 21381239 .
- ^ a b "Alpha-Thalassämie" . Genomik-Bildungsprogramm, NHS England . 24. August 2020. Abgerufen am 10. Januar 2025 .
- ^ Colah, RB, Gorakshakar, AC & Nadkarni, AH (2011). Invasive und nicht-invasive Ansätze zur pränatalen Diagnostik von Hämoglobinopathien: Erfahrungen aus Indien. The Indian Journal of Medical Research, 134(4), 552–560.
- ^ Ghidini A (19. März 2024). „Fetale Blutentnahme“ . UpToDate, Inc. Abgerufen am 13. Januar 2025 .
- ^ „Neugeborenen-Bluttest“ . National Health Service . 5. September 2024. Abgerufen am 20. November 2024 .
- ^ a b c d e f Bajwa H, Basit H (August 2023). "Thalassemia" . StatPearls . Treasure Island (FL): StatPearls Publishing. PMID 31424735. Abgerufen am 13. Januar 2025 .
- ^ Kottke-Marchant K, Davis B (2012). Laboratory Hematology Practice (1. Aufl.). John Wiley & Sons. S. 569. ISBN 978-1-4443-9857-1Die
- ^ „Hämoglobinelektrophorese: MedlinePlus Medical Test“ . medlineplus.gov . Abgerufen am 20. November 2024 .
- Khera R, Singh T, Khuana N, Gupta N, Dubey AP (März 2015). „HPLC zur Charakterisierung des Hämoglobinprofils bei Thalassämie-Syndromen und Hämoglobinopathien: eine klinisch-hämatologische Korrelation“ . Indian Journal of Hematology & Blood Transfusion . 31 (1): 110–115 . doi : 10.1007/s12288-014-0409-x . PMC 4275515. PMID 25548455 .
- ^ Munkongdee T, Chen P, Winichagoon P, Fucharoen S, Paiboonsukwong K (27. Mai 2020). „Update in Laboratory Diagnosis of Thalassemia“ . Frontiers in Molecular Biosciences . 7 : 74. doi : 10.3389/fmolb.2020.00074 . PMC 7326097. PMID 32671092 .
- ^ „Hämoglobin-H-Krankheit“ (PDF) . BC Children's Hospital . Mai 2019. Abgerufen am 10. Februar 2025 .
- Pondarre , Corinne (Mai 2021). „Hb Bart's hydrops fetalis“ . Orphanet Knowledge on rare diseases and orphan drugs . Archiviert vom Original am 8. Oktober 2025. Abgerufen am 10. Februar 2025 .
- ^ Songdej D, Babbs C, Higgs DR (März 2017). „Ein internationales Register von Überlebenden mit Hb-Bart-Hydrops-fetalis-Syndrom“ . Blood . 129 ( 10): 1251–1259 . doi : 10.1182/blood-2016-08-697110 . PMC 5345731. PMID 28057638 .
- ^ a b Pädiatrische Thalassämie – Behandlung bei eMedicine
- ^ Bajwa, Hamza; Basit, Hajira (2025), „Thalassemia“ , StatPearls , Treasure Island (FL): StatPearls Publishing, PMID 31424735 , archiviert vom Original am 8. Februar 2025 , abgerufen am 13. Januar 2025
- ^ „Behandlung von Thalassämien“ . Hämatologie-Onkologie-Praxisgemeinschaft von CNY . 25. Januar 2018. Archiviert vom Original am 25. Januar 2025. Abgerufen am 17. Januar 2025 .
- ^ a b CDC (2. Januar 2025). „Behandlung der Thalassämie“ . Thalassämie . Archiviert vom Original am 12. Februar 2025. Abgerufen am 15. Januar 2025 .
- ^ Butler, Craig (16. Januar 2025). „Transfusionsprobleme bei Thalassämie“ (PDF) . Die Cooley’s Anemia Foundation . Archiviert (PDF) vom Original am 16. Januar 2025. Abgerufen am 16. Januar 2025 .
- ^ „Thalassämie – Behandlung“ . nhs.uk. 17. Oktober 2022. Abgerufen am 15. Januar 2025 .
- ^ Neufeld EJ (2010). „Update zu Eisenchelatoren bei Thalassämie“ . Hämatologie. Fortbildungsprogramm der Amerikanischen Gesellschaft für Hämatologie. 2010 : 451–455 . doi : 10.1182 /asheducation-2010.1.451 . PMID 21239834 .
- ^ Bhardwaj, Amit; Swe, Kye Mon Min; Sinha, Nirmal K. (9. Mai 2023). „Behandlung von Osteoporose bei Menschen mit Beta-Thalassämie“ . The Cochrane Database of Systematic Reviews . 2023 (5) CD010429. doi : 10.1002/14651858.CD010429.pub3 . ISSN 1469-493X . PMC 10167785. PMID 37159055 .
- ^ „Thalassämie – Symptome und Ursachen“ . Mayo Clinic . 17. November 2021. Archiviert vom Original am 16. September 2025. Abgerufen am 7. Januar 2025 .
- ^ England, NHS (10. November 2023). „NHS England » Richtlinie zur klinischen Versorgung: Allogene hämatopoetische Stammzelltransplantation (Allo-HSCT) bei transfusionsabhängiger Thalassämie im Erwachsenenalter“ . www.england.nhs.uk . Archiviert vom Original am 18. Januar 2025. Abgerufen am 18. Januar 2025 .
- ^ Lucarelli, Guido; Isgrò, Antonella; Sodani, Pietro; Gaziev, Javid (1. Mai 2012). „ Hämatopoetische Stammzelltransplantation bei Thalassämie und Sichelzellanämie“ . Cold Spring Harbor Perspectives in Medicine . 2 (5) a011825. doi : 10.1101/cshperspect.a011825 . ISSN 2157-1422 . PMC 3331690. PMID 22553502. Archiviert vom Original am 11. Februar 2025. Abgerufen am 11. Februar 2025 .
- Horvei , Paulina; MacKenzie , Tippi; Kharbanda, Sandhya (10. Dezember 2021). „Fortschritte in der Behandlung der α-Thalassämie major: Gründe für Optimismus“. Hematology. 2021 ( 1 ) : 592–599 . doi : 10.1182 / hematology.2021000295 . ISSN 1520-4391 . PMC 8791144. PMID 34889445. Archiviert vom Original am 11. Februar 2025. Abgerufen am 11. Februar 2025 .
- ^ Angelucci, Emanuele; Pilo, Federica; Targhetta, Clara; Pettinau, Martina; Depau, Cristina; Cogoni, Claudia; Usai, Sara; Pani, Mario; Dessì, Laura; Baronciani, Donatella (2009). „Hämatopietische Stammzelltransplantation bei Thalassämie und verwandten Erkrankungen“ . Mittelmeerjournal für Hämatologie und Infektionskrankheiten . 1 (1): e2009015. doi : 10.4084/MJHID.2009.015 (inaktiv am 21. Juni 2026). PMC 3033161 . PMID 21415993 .
{{cite journal}}: CS1 Wartung: DOI inaktiv ab Juni 2026 ( Link ) - ^ Leigh, Suzanne (25. Mai 2018). „Baby in weltweit erster Studie zur Stammzelltransplantation im Mutterleib geboren | UC San Francisco“ . University of California San Francisco . Abgerufen am 20. Januar 2025 .
- Rotin , Lianne E.; Viswabandya, Auro; Kumar, Rajat; Patriquin, Christopher J.; Kuo, Kevin HM (31. Dezember 2023). „Systematische Übersichtsarbeit zum Vergleich der allogenen hämatopoetischen Stammzelltransplantation mit der Gentherapie bei Sichelzellanämie“ . Hematology . 28 (1): 2163357. doi : 10.1080/16078454.2022.2163357 . ISSN 1607-8454 . PMID 36728286 .
- ^ Sodani P, Isgrò A, Gaziev J, Paciaroni K, Marziali M, Simone MD, Roveda A, De Angelis G, Gallucci C, Torelli F, Isacchi G, Zinno F, Landi F, Adorno G, Lanti A, Testi M, Andreani M, Lucarelli G (Juni 2011). „T-Zell-depletierte hla-haploidentische Stammzelltransplantation bei jungen Thalassämie-Patienten“ . Pädiatrische Berichte . 3 (Suppl 2) e13. doi : 10.4081/pr.2011.s2.e13 . PMC 3206538 . PMID 22053275 .
- ^ Wambua S, Mwangi TW, Kortok M, Uyoga SM, Macharia AW, Mwacharo JK, Weatherall DJ, Snow RW, Marsh K, Williams TN (Mai 2006). „Die Auswirkung von Alpha+-Thalassämie auf das Auftreten von Malaria und anderen Krankheiten bei Kindern, die an der Küste Kenias leben“ . PLOS-Medizin . 3 (5) e158. doi : 10.1371/journal.pmed.0030158 . PMC 1435778 . PMID 16605300 .
- ^ Kattamis A, Forni GL, Aydinok Y, Viprakasit V (Dezember 2020). „Veränderte Muster in der Epidemiologie der β-Thalassämie“ . European Journal of Haematology . 105 (6): 692–703 . doi : 10.1111/ejh.13512 . PMC 7692954. PMID 32886826 .
- ^ Williams TN, Weatherall DJ (September 2012). „Weltweite Verbreitung, Populationsgenetik und gesundheitliche Belastung durch Hämoglobinopathien“ . Cold Spring Harbor Perspectives in Medicine . 2 (9) a011692. doi : 10.1101 / cshperspect.a011692 . PMC 3426822. PMID 22951448 .
- ^ Taylor, Steve M.; Cerami, Carla; Fairhurst, Rick M. (16. Mai 2013). „Hämoglobinopathien: Den gordischen Knoten der Pathogenese von Plasmodium falciparum Malaria durchtrennen“ . PLOS Pathogens . 9 (5) e1003327. doi : 10.1371/ journal.ppat.1003327 . ISSN 1553-7374 . PMC 3656091. PMID 23696730 .
- ^ Khatri, Govinda; Sahito, Abdul Moiz; Ansari, Saboor Ahmed (31. Dezember 2021). „Gemeinsame molekulare Grundlage, Diagnose und gemeinsame Vererbung von Alpha- und Beta-Thalassämie“ . Blood Research . 56 (4): 332–333 . doi : 10.5045/br.2021.2021128 . PMC 8721464. PMID 34776416 .
- Wambua , Sammy; Mwacharo, Jedidah; Uyoga, Sophie; Macharia, Alexander; Williams, Thomas N. (2006). „Koinheritance of α+-thalassemia and sickle trait results in specific effects on haematological parameters“ . British Journal of Haematology . 133 (2): 206–209 . doi : 10.1111/j.1365-2141.2006.06006.x . ISSN 1365-2141 . PMC 4394356. PMID 16611313 .
Weiterführende Literatur
- Anie KA, Massaglia P (März 2014). „Psychologische Therapien bei Thalassämie“ . The Cochrane Database of Systematic Reviews . 2014 (3) CD002890. doi : 10.1002/14651858.cd002890.pub2 . PMC 7138048. PMID 24604627 .
- Galanello R, Cao A (Februar 2011). „Gentest-Übersicht. Alpha-Thalassämie“. Genetics in Medicine . 13 (2): 83–88 . doi : 10.1097/GIM.0b013e3181fcb468 . PMID 21381239. S2CID 209070781 .
Externe Links
- „Was sind Thalassämien? – NHLBI, NIH“ . www.nhlbi.nih.gov . Abgerufen am 15. September 2016 .