In der organischen Chemie ist die Buchwald-Hartwig-Aminierung eine chemische Reaktion zur Synthese von Kohlenstoff-Stickstoff-Bindungen durch Palladium-katalysierte Kupplungsreaktionen von Aminen mit Arylhalogeniden . [ 1 ] Obwohl Pd-katalysierte C-N-Kupplungen bereits 1983 beschrieben wurden, gelten Stephen L. Buchwald und John F. Hartwig als Pioniere, deren Veröffentlichungen zwischen 1994 und Ende der 2000er Jahre das Anwendungsgebiet dieser Reaktion maßgeblich prägten. Die synthetische Bedeutung der Reaktion beruht vor allem auf den Schwächen typischer Methoden ( nukleophile Substitution , reduktive Aminierung usw.) zur Synthese aromatischer C-N- Bindungen, da die meisten dieser Methoden eine begrenzte Substratbreite und Toleranz gegenüber funktionellen Gruppen aufweisen . [ 2 ] Die Entwicklung der Buchwald-Hartwig-Reaktion ermöglichte die einfache Synthese von Arylaminen und ersetzte damit zum Teil schärfere Methoden (die Goldberg-Reaktion , nukleophile aromatische Substitution usw.), während gleichzeitig das Repertoire möglicher C−N- Bindungsbildungen erheblich erweitert wurde.
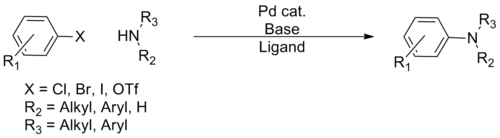
Im Laufe ihrer Entwicklung wurden mehrere Generationen von Katalysatorsystemen entwickelt, wobei jedes System ein breiteres Spektrum an Kupplungspartnern und mildere Reaktionsbedingungen ermöglicht. Dadurch können praktisch alle Amine mit einer Vielzahl von Aryl-Kupplungspartnern gekoppelt werden. Aufgrund der Allgegenwärtigkeit von Aryl-C-N-Bindungen in Pharmazeutika und Naturstoffen hat die Reaktion in der synthetischen organischen Chemie weite Verbreitung gefunden und wird in vielen Totalsynthesen sowie in der industriellen Herstellung zahlreicher Pharmazeutika eingesetzt .
Geschichte
Das erste Beispiel einer Palladium-katalysierten C–N-Kreuzkupplungsreaktion wurde 1983 von Migita und Mitarbeitern veröffentlicht. Sie beschrieben eine Reaktion zwischen verschiedenen Arylbromiden und N,N-Diethylamino-tributylzinn unter Verwendung von 1 mol% PdCl₂ [ P(o-Tolyl) ₃ ] ₂ . Obwohl mehrere Arylbromide getestet wurden, lieferten nur elektronisch neutrale , sterisch ungehinderte Substrate gute bis exzellente Ausbeuten. [ 3 ]

1984 berichteten Dale L. Boger und James S. Panek über ein Beispiel für die Pd(0)-vermittelte C–N-Bindungsbildung im Rahmen ihrer Arbeiten zur Synthese von Lavendamycin, bei der stöchiometrisches Pd(PPh₃ ) ₄ verwendet wurde . Versuche, die Reaktion katalytisch zu gestalten, blieben erfolglos. [ 4 ]

Diese Berichte blieben ein Jahrzehnt lang nahezu unbeachtet. Im Februar 1994 veröffentlichte Hartwig eine systematische Untersuchung der in der ursprünglichen Arbeit von Migita behandelten Palladiumverbindungen und kam zu dem Schluss, dass der d <sup>10 </sup>-Komplex Pd[P(o-Tolyl)<sub> 3</sub> ] <sub>2</sub> der aktive Katalysator sei. Vorgeschlagen wurde ein Katalysezyklus, der die oxidative Addition des Arylbromids beinhaltet. [ 5 ]

Im Mai 1994 veröffentlichte Buchwald eine Erweiterung der Arbeit von Migita , die zwei wesentliche Verbesserungen gegenüber der Originalfassung enthielt. Erstens ermöglichte die Transaminierung von Bu₃SnNEt₂ mit anschließender Argonspülung zur Entfernung des flüchtigen Diethylamins die Anwendung der Methode auf eine Vielzahl sekundärer Amine (sowohl cyclischer als auch acyclischer) und primärer Aniline . Zweitens wurde die Ausbeute für elektronenreiche und elektronenarme Arene durch geringfügige Modifikationen des Reaktionsverfahrens (höhere Katalysatormenge, höhere Temperatur, längere Reaktionszeit) verbessert, obwohl in dieser Publikation keine ortho- substituierten Arylgruppen behandelt wurden. [ 6 ]


Im Jahr 1995 zeigten zwei aufeinanderfolgende Studien beider Labore, dass die Kupplungsreaktionen mit freien Aminen in Gegenwart einer sterisch anspruchsvollen Base ( NaOtBu in der Buchwald-Publikation, LiHMDS in der Hartwig-Publikation) durchgeführt werden konnten, wodurch eine organozinnfreie Kupplung ermöglicht wurde . Obwohl diese verbesserten Bedingungen zu einer schnelleren Reaktion führten, war das Substratspektrum aufgrund der konkurrierenden Hydrodehalogenierung der Bromarene fast ausschließlich auf sekundäre Amine beschränkt. [ 7 ] [ 8 ] (Siehe Mechanismus unten)
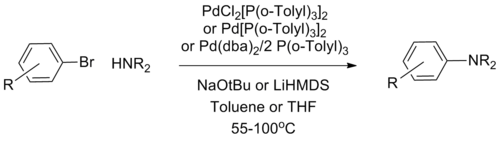
Diese Ergebnisse begründeten die sogenannte „erste Generation“ von Buchwald-Hartwig-Katalysatorsystemen. In den folgenden Jahren wurden komplexere Phosphinliganden entwickelt , die die Anwendung auf eine größere Vielfalt von Aminen und Arylgruppen ermöglichten. Aryliodide , -chloride und -triflate erwiesen sich schließlich als geeignete Substrate, und Reaktionen mit schwächeren Basen bei Raumtemperatur wurden entwickelt. Diese Fortschritte werden im Abschnitt „Anwendungsbereich“ weiter unten detailliert beschrieben, und die Anwendung auf komplexere Systeme ist weiterhin ein aktives Forschungsgebiet.
Mechanismus
Der Reaktionsmechanismus dieser Reaktion verläuft, wie gezeigt wurde, in Schritten, die denen von Palladium-katalysierten CC-Kupplungsreaktionen ähneln. Zu den Schritten gehören die oxidative Addition des Arylhalogenids an eine Pd(0)-Spezies, die Addition des Amins an den oxidativen Additionskomplex, die Deprotonierung und die anschließende reduktive Eliminierung . Eine unproduktive Nebenreaktion kann mit der reduktiven Eliminierung konkurrieren, bei der das Amid eine β-Hydrid-Eliminierung eingeht und das hydrodehalogenierte Aren sowie ein Iminprodukt liefert . [ 9 ]
Im Verlauf der Reaktionsentwicklung bemühte sich die Gruppe, Reaktionszwischenprodukte durch grundlegende mechanistische Studien zu identifizieren. Diese Studien haben divergierende Reaktionswege aufgezeigt, je nachdem, ob monodentat oder chelatisierend Phosphinliganden in der Reaktion eingesetzt werden, und es wurden eine Reihe differenzierter Einflüsse aufgedeckt (insbesondere im Hinblick auf die von Buchwald entwickelten Dialkylbiarylphosphinliganden ).
Der katalytische Zyklus verläuft wie folgt: [ 10 ] [ 11 ] [ 12 ] [ 13 ]

Bei monodentaten Ligandensystemen bildet die Monophosphin-Palladium(0)-Spezies vermutlich die Palladium(II)-Spezies, die im Gleichgewicht mit dem μ-Halogen-Dimer steht. Die Stabilität dieses Dimers nimmt in der Reihenfolge X = I > Br > Cl ab und ist vermutlich für die langsame Reaktion von Aryliodiden mit dem Katalysatorsystem der ersten Generation verantwortlich. Die Amin-Ligandenbindung, gefolgt von der Deprotonierung durch eine Base, führt zum Palladiumamid. (Chelatbildende Systeme durchlaufen diese beiden Schritte in umgekehrter Reihenfolge, wobei die Basenkomplexierung der Amidbildung vorausgeht.) Dieses wichtige Zwischenprodukt wird reduktiv eliminiert, wodurch das Produkt entsteht und der Katalysator regeneriert wird. Es kann jedoch eine Nebenreaktion auftreten, bei der eine β-Hydrid-Eliminierung, gefolgt von einer reduktiven Eliminierung, das hydrodehalogenierte Aren und das entsprechende Imin liefert. Nicht dargestellt sind weitere Gleichgewichte, bei denen verschiedene Zwischenprodukte in unterschiedlichen Stadien des Katalysezyklus an zusätzliche Phosphinliganden koordinieren.
Bei chelatisierenden Liganden wird die Monophosphin-Palladium-Spezies nicht gebildet; oxidative Addition, Amidbildung und reduktive Eliminierung erfolgen von L₂Pd - Komplexen aus. Die Arbeitsgruppe um Hartwig fand heraus, dass „eine reduktive Eliminierung sowohl von einem vierfach koordinierten Bisphosphin- als auch von einem dreifach koordinierten Monophosphin-Arylpalladium-Amido-Komplex ausgehen kann. Eliminierungen von den dreifach koordinierten Verbindungen verlaufen schneller. Zweitens erfolgt eine β-Wasserstoffeliminierung von einem dreifach koordinierten Zwischenprodukt aus. Daher verläuft die β-Wasserstoffeliminierung langsam von Arylpalladium-Komplexen mit chelatisierenden Phosphinen, während eine reduktive Eliminierung von diesen vierfach koordinierten Spezies aus weiterhin möglich ist.“ [ 14 ]
Anwendung
Aufgrund der weiten Verbreitung von Aryl-C–N-Bindungen in Pharmazeutika und Naturstoffen hat die Reaktion in der synthetischen organischen Chemie breite Anwendung gefunden, unter anderem in vielen Totalsynthesen und der industriellen Herstellung zahlreicher Pharmazeutika. [ 22 ] Zu den industriellen Anwendungen zählen die α-Arylierung von Carbonylverbindungen (wie Ketonen, Estern, Amiden und Aldehyden) und Nitrilen. [ 23 ]
Umfang
Obwohl die Buchwald-Hartwig-Aminierung mittlerweile eine Vielzahl von Aryl- und Amin-Kupplungspartnern umfasst, hängen die Reaktionsbedingungen für die einzelnen Reaktanten weiterhin stark vom Substrat ab. Es wurden verschiedene Ligandensysteme entwickelt, die jeweils unterschiedliche Eigenschaften und Einschränkungen aufweisen. Die Wahl der Reaktionsbedingungen erfordert die Berücksichtigung der sterischen und elektronischen Eigenschaften beider Partner. Im Folgenden werden die Substrate und Reaktionsbedingungen für die wichtigsten Ligandengenerationen detailliert beschrieben. (Nicht enthalten sind N-heterocyclische Carbenliganden und Liganden mit großen Bisswinkeln wie Xantphos und Spanphos , die ebenfalls intensiv weiterentwickelt wurden.) [ 9 ]
Katalysatorsystem der ersten Generation
Das Katalysatorsystem der ersten Generation (Pd[P(o-Tolyl) ₃ ] ₂ ) erwies sich als wirksam für die Kupplung sowohl cyclischer als auch acyclischer sekundärer Amine mit Alkyl- und Arylsubstituenten (jedoch nicht von Diarylaminen) mit verschiedenen Arylbromiden. Im Allgemeinen war die Kupplung primärer Amine unter diesen Bedingungen aufgrund der konkurrierenden Hydrodehalogenierung des Arens nicht möglich. [ 7 ] [ 8 ]
Es stellte sich heraus, dass Aryliodide geeignete Substrate für die intramolekulare Variante dieser Reaktion sind [ 8 ] und konnten, wenn Dioxan anstelle von Toluol als Lösungsmittel verwendet wurde, intermolekular gekuppelt werden , allerdings mit mäßigen Ausbeuten. [ 24 ]

Bidentat-Phosphinliganden
Die Entwicklung von Diphenylphosphinobinapthyl (BINAP) und Diphenylphosphinoferrocen (DPPF) als Liganden für die Buchwald-Hartwig-Aminierung ermöglichte erstmals die zuverlässige Anwendung auf primäre Amine und die effiziente Kupplung von Aryliodiden und -triflaten. (Man nimmt an, dass die zweizähnigen Liganden die Bildung des Palladiumiodid-Dimers nach oxidativer Addition verhindern und so die Reaktion beschleunigen.) Diese Liganden liefern typischerweise höhere Reaktionsgeschwindigkeiten und bessere Ausbeuten als die Katalysatoren der ersten Generation. Die ersten Berichte über diese Liganden als Katalysatoren waren angesichts der mechanistischen Hinweise auf monoligierte Komplexe als aktive Katalysatoren im System der ersten Generation etwas unerwartet. Die ersten Beispiele beider Arbeitsgruppen wurden in derselben Ausgabe des JACS veröffentlicht . [ 25 ] [ 26 ] [ 27 ]

Man geht davon aus, dass die Chelatisierung durch diese Liganden die β-Hydrid-Eliminierung unterdrückt, indem sie eine offene Koordinationsstelle verhindert. Bei Verwendung von Chelatliganden wurde im Gegensatz zum Katalysatorsystem der ersten Generation keine Racemisierung von α-chiralen Aminen beobachtet. [ 28 ]

Sterisch gehinderte Liganden
Sperrige Tri- und Dialkylphosphinliganden haben sich als bemerkenswert aktive Katalysatoren erwiesen und ermöglichen die Kupplung einer Vielzahl von Aminen (primäre, sekundäre, elektronenziehende, heterocyclische usw.) mit Arylchloriden, -bromiden, -iodiden und -triflaten. Darüber hinaus wurden Reaktionen entwickelt, bei denen Hydroxid- , Carbonat- und Phosphatbasen anstelle der traditionellen Alkoxid- und Silylamidbasen eingesetzt werden. Die Arbeitsgruppe um Buchwald hat eine breite Palette von Dialkylbiarylphosphinliganden entwickelt , während sich die Arbeitsgruppe um Hartwig auf Ferrocen- Derivate und Trialkylphosphinliganden konzentriert hat. [ 29 ] [ 30 ] [ 31 ] [ 32 ] [ 33 ] [ 34 ]

Der dramatische Aktivitätsanstieg dieser Liganden wird auf ihre sterische Begünstigung der monoligierten Palladiumspezies in allen Phasen des Katalysezyklus zurückgeführt, wodurch die Geschwindigkeit der oxidativen Addition, der Amidbildung und der reduktiven Eliminierung deutlich erhöht wird. Einige dieser Liganden scheinen zudem die Geschwindigkeit der reduktiven Eliminierung im Vergleich zur β-Hydrid-Eliminierung durch die elektronenspendende Aren-Palladium-Wechselwirkung zu steigern. [ 19 ] [ 20 ]
Selbst elektronenangezogene Amine und heterocyclische Substrate können unter diesen Bedingungen gekuppelt werden, trotz ihrer Tendenz, den Palladiumkatalysator zu deaktivieren. [ 35 ] [ 36 ]

Ammoniakäquivalente
Ammoniak zählt nach wie vor zu den schwierigsten Kupplungspartnern für Buchwald-Hartwig-Aminierungsreaktionen. Dieses Problem wird auf seine starke Bindung an Palladiumkomplexe zurückgeführt. Um diese Schwierigkeit zu überwinden, wurden verschiedene Strategien entwickelt, die auf Reagenzien basieren, welche als Ammoniak-Äquivalente dienen. Die Verwendung eines Benzophenonimins oder Silylamids kann diese Einschränkung umgehen; die anschließende Hydrolyse liefert das primäre Anilin . [ 37 ] [ 38 ] [ 39 ]

Ein Katalysatorsystem, das Ammoniak direkt über einen Josiphos-artigen Liganden koppeln kann. [ 40 ]
Variationen der C–N-Kopplungen: C–O-, C–S- und C–C-Kopplungen
Unter ähnlichen Bedingungen wie bei der Aminierung können Alkohole mit Arylhalogeniden zu den entsprechenden Arylethern umgesetzt werden . Dies stellt einen bequemen Ersatz für schärfere Alternativen wie die Ullmann-Kondensation dar . [ 41 ] [ 42 ]

Thiole und Thiophenole können unter Buchwald-Hartwig-ähnlichen Bedingungen mit Arylhalogeniden zu den entsprechenden Arylthioethern gekuppelt werden. Darüber hinaus wurden Mercaptoester als H₂S-Äquivalente eingesetzt, um das Thiophenol aus dem entsprechenden Arylhalogenid zu erzeugen. [ 43 ]
Enolate und andere ähnliche Kohlenstoff-Nukleophile können ebenfalls gekuppelt werden, um α-Arylketone, Malonate, Nitrile usw. herzustellen. Der Umfang dieser Transformation ist ebenfalls ligandabhängig, und es wurden bereits verschiedene Systeme entwickelt. [ 44 ] Mehrere enantioselektive Methoden für diesen Prozess wurden entwickelt. [ 45 ] [ 46 ]

Es wurden auch mehrere Varianten der Reaktion entwickelt, bei denen Komplexe von Kupfer und Nickel anstelle von Palladium verwendet werden. [ 18 ]
Referenzen
- ^ Forero-Cortés, Paola A.; Haydl, Alexander M. (2. Juli 2019). „25 Jahre Buchwald-Hartwig-Aminierung: Entwicklung, Anwendungen und Ausblick“. Organic Process Research & Development . 23 (8): 1478–1483 . doi : 10.1021/acs.oprd.9b00161 . S2CID 198366762 .
- ^ Weygand, Conrad (1972). Hilgetag, G.; Martini, A. (Hrsg.). Weygand/Hilgetag Präparative Organische Chemie (4. Aufl.). New York: John Wiley & Sons, Inc. S. 461. ISBN 0471937495Die
- ^ Kosugi, M.; Kameyama, M.; Migita, T. (1983), „Palladium-katalysierte aromatische Aminierung von Arylbromiden mit n,n-Diethylamino-Tributylzinn“, Chemistry Letters , 12 (6): 927–928 , doi : 10.1246/cl.1983.927
- ^ Boger, DL; Panek, JS (1984), „Palladium(0)-vermittelte β-Carbolinsynthese: Darstellung des CDE-Ringsystems von Lavendamycin“, Tetrahedron Letters , 25 (30): 3175–3178 , doi : 10.1016/S0040-4039(01)91001-9
- ^ Paul, F.; Patt, J.; Hartwig, J.F. (1994), „Palladium-katalysierte Bildung von Kohlenstoff-Stickstoff-Bindungen. Reaktionszwischenprodukte und Katalysatorverbesserungen bei der heterogenen Kreuzkupplung von Arylhalogeniden und Zinnamiden“, J. Am. Chem. Soc. , 116 (13): 5969–5970 , Bibcode : 1994JAChS.116.5969P , doi : 10.1021/ja00092a058
- ^ Guram, AS; Buchwald, SL (1994), „Palladium-katalysierte aromatische Aminierungen mit in situ erzeugten Aminostannanen“, J. Am. Chem. Soc. , 116 (17): 7901–7902 , Bibcode : 1994JAChS.116.7901G , doi : 10.1021/ja00096a059
- ^ a b Louie, J.; Hartwig, JF (1995), „Palladium-katalysierte Synthese von Arylaminen aus Arylhalogeniden. Mechanistische Studien führen zur Kupplung in Abwesenheit von Zinnreagenzien“, Tetrahedron Letters , 36 (21): 3609–3612 , doi : 10.1016/0040-4039(95)00605-C
- ^ a b c Guram, AS; Rennels, RA; Buchwald, SL (1995), „Eine einfache katalytische Methode zur Umwandlung von Arylbromiden in Arylamine“, Angewandte Chemie International Edition , 34 (12): 1348–1350 , doi : 10.1002/anie.199513481
- ^ a b c Muci, AR; Buchwald, SL (2002), „Praktische Palladiumkatalysatoren zur C–N- und C–O-Bindungsbildung“, Topics in Current Chemistry , Band 219, S. 131–209 , doi : 10.1007/3-540-45313-x_5 , ISBN 978-3-540-42175-7
- ^ Driver, MS; Hartwig, JF (1997), „Reduktive Eliminierung von Arylaminen aus Palladium(II)-Phosphin-Komplexen unter Bildung von Kohlenstoff-Stickstoff-Bindungen“, J. Am. Chem. Soc. , 119 (35): 8232–8245 , Bibcode : 1997JAChS.119.8232D , doi : 10.1021/ja971057x
- ^ Hartwig, JF; Richards, S.; Barañano, D.; Paul, F. (1996), „Einflüsse auf die relativen Geschwindigkeiten der C−N-Bindungsbildung durch reduktive Eliminierung und β-Wasserstoffeliminierung von Amiden. Eine Fallstudie zu den Ursachen konkurrierender Reduktionen bei der Palladium-katalysierten Aminierung von Arylhalogeniden“, J. Am. Chem. Soc. , 118 (15): 3626–3633 , Bibcode : 1996JAChS.118.3626H , doi : 10.1021/ja954121o
- ^ Driver, MS; Hartwig, JF (1995), „Ein seltener, niedrigvalenter Alkylamidokomplex, ein Diphenylamidokomplex und deren reduktive Eliminierung von Aminen durch dreifach koordinierte Zwischenprodukte“, J. Am. Chem. Soc. , 117 (16): 4708–4709 , Bibcode : 1995JAChS.117.4708D , doi : 10.1021/ja00121a030
- ^ Widenhoefer, RA; Buchwald, SL (1996), „Einfluss von Halogeniden und Aminen auf die Gleichgewichtsbildung von Palladium-Tris(o-tolyl)phosphin-Mono(amin)-Komplexen aus Palladium-Arylhalogenid-Dimeren“, Organometallics , 15 (12): 2755– 2763, doi : 10.1021/om9509608
- ^ a b Hartwig, JF (1999), „Ansätze zur Katalysatorentwicklung. Neue Kohlenstoff-Heteroatom- und Kohlenstoff-Kohlenstoff-Bindungsbildung“, Pure Appl. Chem. , 71 (8): 1416– 1423, doi : 10.1351/pac199971081417 , S2CID 34700080
- ^ Hartwig, JF (1997), „Palladium-katalysierte Aminierung von Arylhalogeniden: Mechanismus und rationales Katalysatordesign“, Synlett , 1997 (4): 329–340 , doi : 10.1055/s-1997-789 , S2CID 196704196
- ^ Hartwig, JF (1998), „Reduktive Eliminierungen von Aminen, Ethern und Sulfiden unter Bildung von Kohlenstoff-Heteroatom-Bindungen“, Acc. Chem. Res. , 31 : 852–860 , doi : 10.1021/ar970282g
- ^ Wolfe, JP; Wagaw, S.; Marcoux, JF; Buchwald, SL (1998), „Rationale Entwicklung praktischer Katalysatoren zur Bildung aromatischer Kohlenstoff-Stickstoff-Bindungen“, Acc. Chem. Res. , 31 : 805– 818, doi : 10.1021/ar9600650
- ^ a b Hartwig, JF (1998), „Übergangsmetallkatalysierte Synthese von Arylaminen und Arylethern aus Arylhalogeniden und -triflaten: Anwendungsbereich und Mechanismus“, Angew. Chem. Int. Ed. , 37 (15): 2046–2067 , doi : 10.1002/(sici)1521-3773(19980817)37:15<2046::aid-anie2046>3.0.co;2-l , PMID 29711045
- ^ a b Hartwig, JF (2008), „Evolution of a Fourth Generation Catalyst for the Amination and Thioetherification of Aryl Halides“, Acc. Chem. Res. , 41 (11): 1534– 1544, doi : 10.1021/ar800098p , PMC 2819174 , PMID 18681463
- ^ a b Surry, DS; Buchwald, SL (2008), „Biaryl Phosphane Ligands in Palladium-Catalyzed Amination“, Angew. Chem. Int. Ed. , 47 (34): 6338– 6361, doi : 10.1002/anie.200800497 , PMC 3517088 , PMID 18663711
- ^ Surry, DS; Buchwald, SL (2011), „Dialkylbiarylphosphine in der Pd-katalysierten Aminierung: ein Leitfaden“, Chem. Sci. , 2 (1): 27– 50, doi : 10.1039/c0sc00331j , PMC 3306613 , PMID 22432049
- ^ [ 15 ] [ 16 ] [ 14 ] [ 9 ] [ 17 ] [ 18 ] [ 19 ] [ 20 ] [ 21 ]
- ^ Thomas J. Colacot. Der Nobelpreis für Chemie 2010: Palladiumkatalysierte Kreuzkupplung. Archiviert am 2. Juni 2020 im Internet Archive. Platinum Metals Rev., 2011, 55, (2) doi:10.1595/147106711X558301
- ^ Wolfe, JP; Buchwald, SL (1996), „Palladium-katalysierte Aminierung von Aryliodiden“, J. Org. Chem. , 61 (3): 1133–1135 , doi : 10.1021/jo951844h
- ^ Driver, MS; Hartwig, JF (1996), „Ein Katalysator der zweiten Generation für die Arylhalogenid-Aminierung: Gemischte sekundäre Amine aus Arylhalogeniden und primären Aminen, katalysiert durch (DPPF)PdCl2“, J. Am. Chem. Soc. , 118 (30): 7217–7218 , Bibcode : 1996JAChS.118.7217D , doi : 10.1021/ja960937t
- ^ Wolfe, J. P.; Wagaw, S.; Buchwald, S. L. (1996), „Ein verbessertes Katalysatorsystem zur Bildung aromatischer Kohlenstoff-Stickstoff-Bindungen: Die mögliche Beteiligung von Bis(Phosphin)-Palladium-Komplexen als Schlüsselintermediate“, J. Am. Chem. Soc. , 118 : 7215–7216 , doi : 10.1021/ja9608306
- ^ Louie, J.; Driver, MS; Hamann, BC; Hartwig, JF (1997), „Palladium-katalysierte Aminierung von Aryltriflaten und die Bedeutung der Triflat-Additionsgeschwindigkeit“, J. Org. Chem. , 62 (5): 1268–1273 , doi : 10.1021/jo961930x
- ^ Wagaw, S.; Rennels, R. A.; Buchwald, S. L. (1997), „Palladium-katalysierte Kupplung optisch aktiver Amine mit Arylbromiden“, J. Am. Chem. Soc. , 119 (36): 8451–8458 , Bibcode : 1997JAChS.119.8451W , doi : 10.1021/ja971583o
- ^ Old, DW; Wolfe, JP; Buchwald, SL (1998), „Ein hochaktiver Katalysator für Palladium-katalysierte Kreuzkupplungsreaktionen: Suzuki-Kupplungen bei Raumtemperatur und Aminierung von unaktivierten Arylchloriden“, J. Am. Chem. Soc. , 120 (37): 9722–9723 , Bibcode : 1998JAChS.120.9722O , doi : 10.1021/ja982250+
- ^ Wolfe, JP; Buchwald, SL (1999), „Ein hochaktiver Katalysator für die Aminierung und Suzuki-Kupplung von Arylchloriden bei Raumtemperatur“, Angew. Chem. Int. Ed. , 38 (16): 2413–2416 , doi : 10.1002/(sici)1521-3773(19990816)38:16<2413::aid-anie2413>3.0.co;2-h , PMID 10458806
- ^ Hamann, BC; Hartwig, JF (1998), „Sterisch gehinderte chelatbildende Alkylphosphine bewirken starke Geschwindigkeitsbeschleunigungen bei der Palladium-katalysierten Aminierung von Aryliodiden, -bromiden und -chloriden sowie die erste Aminierung von Aryltosylaten“, J. Am. Chem. Soc. , 120 (29): 7369–7370 , Bibcode : 1998JAChS.120.7369H , doi : 10.1021/ja981318i
- ^ Wolfe, JP; Tomori, H.; Sadighi, JP; Yin, J.; Buchwald, SL (2000), „Einfaches, effizientes Katalysatorsystem für die Palladium-katalysierte Aminierung von Arylchloriden, -bromiden und -triflaten“ (PDF) , J. Org. Chem. , 65 (4): 1158–1174 , doi : 10.1021/jo991699y , PMID 10814067
- ^ Stambuli, JP; Kuwano, R.; Hartwig, JF (2002), „Unvergleichliche Reaktionsgeschwindigkeiten für die Aktivierung von Arylchloriden und -bromiden: Kupplung mit Aminen und Boronsäuren innerhalb von Minuten bei Raumtemperatur“, Angew. Chem. Int. Ed. , 41 (24): 4746–4748 , doi : 10.1002/anie.200290036 , PMID 12481346
- ^ Huang, X.; Anderson, KW; Zim, D.; Jiang, L.; Klapars, A.; Buchwald, SL (2003), „Erweiterung Pd-katalysierter C–N-Bindungsbildungsprozesse: Die erste Amidierung von Arylsulfonaten, wässrige Aminierung und Komplementarität mit Cu-katalysierten Reaktionen“, J. Am. Chem. Soc. , 125 (22): 6653–6655 , doi : 10.1021/ja035483w , PMID 12769573
- Anderson , KW; Tundel, RE; Ikawa, T; Altman, RA; Buchwald, SL (2006), „Monodentat Phosphine Provide Highly Active Catalysts for Pd-Catalyzed C–N Bond-Forming Reactions of Heteroaromatic Halogenides/Amines and (H)N-Heterocycls“, Angew. Chem. Int. Ed. , 45 (39): 6523–6527 , doi : 10.1002/anie.200601612 , PMID 16955526
- ^ Ikawa, T.; Barder, TE; Biscoe, MR; Buchwald, SL (2007), „Pd-katalysierte Amidierungen von Arylchloriden mit monodentaten Biarylphosphinliganden: Eine kinetische, computergestützte und synthetische Untersuchung“, J. Am. Chem. Soc. , 129 (43): 13001–13007 , Bibcode : 2007JAChS.12913001I , doi : 10.1021/ja0717414 , PMID 17918833
- ^ Wolfe, J. P.; Ahman, J.; Sadighi, J. P.; Singer, R. A.; Buchwald, S. L. (1997), „Ein Ammoniak-Äquivalent für die Palladium-katalysierte Aminierung von Arylhalogeniden und -triflaten“, Tetrahedron Lett. , 38 (36): 6367–6370 , doi : 10.1016/S0040-4039(97)01465-2
- ^ Lee, S.; Jorgensen, M.; Hartwig, JF (2001), „Palladium-katalysierte Synthese von Arylaminen aus Arylhalogeniden und Lithiumbis(trimethylsilyl)amid als Ammoniak-Äquivalent“, Org. Lett. , 3 (17): 2729– 2732, doi : 10.1021/ol016333y , PMID 11506620
- ^ Huang, X.; Buchwald, SL (2001), „Neue Ammoniak-Äquivalente für die Pd-katalysierte Aminierung von Arylhalogeniden“, Org. Lett. , 3 (21): 3417– 3419, doi : 10.1021/ol0166808 , PMID 11594848
- ^ Vo, GD; Hartwig, JF (2009), „Palladium-katalysierte Kupplung von Ammoniak mit Arylchloriden, -bromiden, -iodiden und -sulfonaten: Eine allgemeine Methode zur Herstellung primärer Arylamine“, J. Am. Chem. Soc. , 131 (31): 11049–11061 , Bibcode : 2009JAChS.13111049V , doi : 10.1021/ja903049z , PMC 2823124 , PMID 19591470
- ^ Mann, G.; Incarvito, C.; Rheingold, A. L.; Hartwig, J. F. (1999), „Palladium-katalysierte C–O-Kupplung unaktivierter Arylhalogenide. Sterisch induzierte reduktive Eliminierung zur Bildung der C–O-Bindung in Diarylethern“, J. Am. Chem. Soc. , 121 : 3224–3225 , doi : 10.1021/ja984321a
- ^ Torraca, KE; Huang, X.; Parrish, CA; Buchwald, SL (2001), „Eine effiziente intermolekulare Palladium-katalysierte Synthese von Arylethern“, J. Am. Chem. Soc. , 123 (43): 10770–10771 , Bibcode : 2001JAChS.12310770T , doi : 10.1021/ja016863p , PMID 11674023
- ^ Heesgaard Jepsen Tue (2011). „Synthese funktionalisierter Dibenzothiophene – Ein effizienter dreistufiger Ansatz basierend auf Pd-katalysierter C–C- und CS-Bindungsbildung“. European Journal of Organic Chemistry . 2011 : 53–57 . doi : 10.1002/ejoc.201001393 .
- ^ Culkin, DA; Hartwig, JF (2003), „Palladium-katalysierte r-Arylierung von Carbonylverbindungen und Nitrilen“, Acc. Chem. Res. , 36 (4): 234– 245, doi : 10.1021/ar0201106 , PMID 12693921
- ^ Hamada, T.; Chieffi, A.; Ahman, J.; Buchwald, SL (2002), „Ein verbesserter Katalysator für die asymmetrische Arylierung von Ketonenolaten“, J. Am. Chem. Soc. , 124 (7): 1261–1268 , Bibcode : 2002JAChS.124.1261H , doi : 10.1021/ja011122+ , PMID 11841295
- ^ Liao, X.; Weng, Z.; Hartwig, JF (2008), „Enantioselektive r-Arylierung von Ketonen mit Aryltriflaten, katalysiert durch Difluorphos-Komplexe von Palladium und Nickel“, J. Am. Chem. Soc. , 130 (1): 195–200 , doi : 10.1021/ja074453g , PMC 2551326 , PMID 18076166
Externe Links
- Buchwald-Hartwig-Kopplung – Neuere Literatur
- Buchwald-Hartwig-Chemie, Ian Mangion, MacMillan-Gruppentreffen, 30. Juli 2002 (Link)
- Buchwald-Hartwig-Reaktion Edelmetallkatalysatoren von Acros Organics für Kupplungsreaktionen in der organischen Synthese Link


