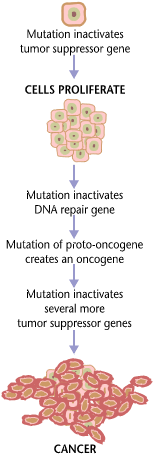
Karzinogenese , auch Onkogenese oder Tumorgenese genannt , bezeichnet die Entstehung von Krebs , bei der sich normale Zellen in Krebszellen umwandeln . Dieser Prozess ist durch Veränderungen auf zellulärer, genetischer und epigenetischer Ebene sowie durch abnorme Zellteilung gekennzeichnet . Zellteilung ist ein physiologischer Prozess, der in nahezu allen Geweben und unter verschiedensten Bedingungen stattfindet. Normalerweise wird das Gleichgewicht zwischen Zellteilung und programmiertem Zelltod ( Apoptose ) aufrechterhalten, um die Integrität von Geweben und Organen zu gewährleisten . Nach der vorherrschenden Theorie der Karzinogenese, der somatischen Mutationstheorie, stören Mutationen in der DNA und Epimutationen , die zu Krebs führen, diese geordneten Prozesse, indem sie in die regulierende Programmierung eingreifen und so das normale Gleichgewicht zwischen Zellteilung und Zelltod stören. [ 1 ] [ 2 ] [ 3 ] [ 4 ] [ 5 ] Dies führt zu unkontrollierter Zellteilung und der Evolution dieser Zellen durch natürliche Selektion im Körper. Nur bestimmte Mutationen führen zu Krebs, die meisten jedoch nicht.
Varianten vererbter Gene können eine Veranlagung für Krebs bedingen. Darüber hinaus verursachen Umweltfaktoren wie Karzinogene und Strahlung Mutationen, die zur Krebsentstehung beitragen können. Schließlich können auch zufällige Fehler bei der normalen DNA-Replikation krebsauslösende Mutationen zur Folge haben. [ 6 ] In der Regel ist eine Reihe mehrerer Mutationen in bestimmten Genklassen erforderlich, bevor sich eine normale Zelle in eine Krebszelle verwandelt . [ 7 ] [ 8 ] [ 9 ] [ 10 ] [ 11 ] Ergebnisse von Krebspatienten, die am Forschungsprojekt „The Cancer Genome Atlas“ teilnahmen , zeigten, dass im Durchschnitt 12 Treiberereignisse pro Tumor auftreten. Davon sind 0,6 Punktmutationen in Onkogenen , 1,5 Amplifikationen von Onkogenen, 1,2 Punktmutationen in Tumorsuppressorgenen , 2,1 Deletionen von Tumorsuppressorgenen, 1,5 Chromosomenverluste , 1 Chromosomengewinn , 2 Chromosomenarmverluste und 1,5 Chromosomenarmgewinne . [ 12 ] Mutationen in Genen, die Zellteilung, Apoptose (Zelltod) und DNA-Reparatur regulieren , können zu unkontrollierter Zellproliferation und Krebs führen.
Krebs ist im Grunde eine Erkrankung, die die Regulation des Gewebewachstums beeinträchtigt. Damit sich eine normale Zelle in eine Krebszelle verwandeln kann, müssen Gene, die Zellwachstum und -differenzierung regulieren, verändert werden. [ 13 ] Genetische und epigenetische Veränderungen können auf verschiedenen Ebenen auftreten, vom Verlust oder Gewinn ganzer Chromosomen über Mutationen einzelner DNA-Nukleotide bis hin zur Inaktivierung oder Aktivierung von microRNAs, die die Expression von 100 bis 500 Genen steuern. [ 14 ] [ 15 ] Es gibt zwei Hauptkategorien von Genen, die von diesen Veränderungen betroffen sind: Onkogene können normale Gene sein, die unangemessen stark exprimiert werden, oder veränderte Gene mit neuen Eigenschaften. In beiden Fällen fördert die Expression dieser Gene den malignen Phänotyp von Krebszellen. Tumorsuppressorgene sind Gene, die die Zellteilung, das Überleben oder andere Eigenschaften von Krebszellen hemmen. Tumorsuppressorgene werden häufig durch krebsfördernde genetische Veränderungen deaktiviert. Schließlich werden Oncovirinae , Viren , die ein Onkogen enthalten , als onkogen kategorisiert, da sie das Wachstum von Tumorgewebe im Wirt auslösen. Dieser Prozess wird auch als virale Transformation bezeichnet . Es wird außerdem angenommen, dass Krebs durch Chromosomenaberrationen verursacht wird, wie in der Chromosomentheorie des Krebses erklärt wird . [ 16 ]
Ursachen
Genetische und epigenetische
Es gibt verschiedene Klassifizierungssysteme für die genomischen Veränderungen, die zur Entstehung von Krebszellen beitragen können . Viele dieser Veränderungen sind Mutationen , also Veränderungen in der Nukleotidsequenz der genomischen DNA. Daneben existieren zahlreiche epigenetische Veränderungen, die die Genexpression beeinflussen. Aneuploidie , das Vorhandensein einer abnormalen Chromosomenzahl, ist eine genomische Veränderung, die keine Mutation darstellt und durch Fehler in der Mitose entweder den Verlust oder den Zugewinn eines oder mehrerer Chromosomen beinhalten kann . Großflächige Mutationen umfassen die Deletion oder Duplikation eines Chromosomenabschnitts. Genomische Amplifikation tritt auf, wenn eine Zelle viele Kopien (oft 20 oder mehr) einer kleinen Chromosomenregion erhält, die in der Regel ein oder mehrere Onkogene und angrenzendes genetisches Material enthält. Translokation tritt auf, wenn zwei separate Chromosomenregionen abnormal miteinander verschmelzen, häufig an einer charakteristischen Stelle. Ein bekanntes Beispiel hierfür ist das Philadelphia-Chromosom , eine Translokation der Chromosomen 9 und 22, die bei chronischer myeloischer Leukämie auftritt und zur Produktion des BCR - abl- Fusionsproteins , einer onkogenen Tyrosinkinase , führt . Zu den Mutationen im kleinen Maßstab zählen Punktmutationen , Deletionen und Insertionen . Diese können im Promotor eines Gens auftreten und dessen Expression beeinflussen oder in der kodierenden Sequenz des Gens die Funktion oder Stabilität des Proteinprodukts verändern . Die Unterbrechung eines einzelnen Gens kann auch durch die Integration von Genommaterial eines DNA-Virus oder Retrovirus verursacht werden . Ein solches Ereignis kann ebenfalls zur Expression viraler Onkogene in der betroffenen Zelle und ihren Nachkommen führen.
DNA-Schäden

DNA-Schäden gelten als Hauptursache für Krebs. [ 17 ] Im Durchschnitt entstehen pro menschlicher Zelle und Tag mehr als 60.000 neue, natürlich auftretende DNA-Schäden durch endogene zelluläre Prozesse (siehe Artikel DNA-Schäden (natürlich auftretend) ).
Zusätzliche DNA-Schäden können durch die Einwirkung exogener Faktoren entstehen. Tabakrauch beispielsweise verursacht vermehrt DNA-Schäden, die wahrscheinlich zum Anstieg von Lungenkrebs durch Rauchen beitragen. [ 18 ] Auch UV-Strahlung der Sonne verursacht DNA-Schäden, die bei Melanomen eine wichtige Rolle spielen . [ 19 ] Eine Infektion mit Helicobacter pylori führt zur Bildung hoher Konzentrationen reaktiver Sauerstoffspezies , die die DNA schädigen und zu Magenkrebs beitragen . [ 20 ] Aflatoxin, ein Metabolit von Aspergillus flavus, ist ein DNA-schädigender Faktor, der Leberkrebs auslösen kann. [ 21 ]
DNA-Schäden können auch durch körpereigene Substanzen verursacht werden . Makrophagen und Neutrophile im entzündeten Dickdarmepithel sind die Quelle reaktiver Sauerstoffspezies, die DNA-Schäden verursachen und die Entstehung von Dickdarmtumoren einleiten [ 22 ]. Auch Gallensäuren, die in hohen Konzentrationen im Dickdarm von Menschen mit fettreicher Ernährung vorkommen, verursachen DNA-Schäden und tragen zur Entstehung von Darmkrebs bei [ 23 ] .
Die exogenen und endogenen Quellen von DNA-Schäden sind in den Kästchen am oberen Rand der Abbildung in diesem Abschnitt dargestellt. Die zentrale Rolle von DNA-Schäden bei der Krebsentstehung wird auf der zweiten Ebene der Abbildung erläutert. Die zentralen Elemente von DNA-Schäden, epigenetischen Veränderungen und mangelhafter DNA-Reparatur bei der Krebsentstehung sind rot markiert.
Ein Defekt in der DNA-Reparatur führt zu einer vermehrten Anhäufung von DNA-Schäden und erhöht das Krebsrisiko. Beispielsweise haben Personen mit einer erblichen Beeinträchtigung eines der 34 DNA-Reparaturgene (siehe Artikel DNA-Reparaturdefizienz ) ein erhöhtes Krebsrisiko. Einige Defekte können sogar ein lebenslanges Krebsrisiko von bis zu 100 % verursachen (z. B. p53- Mutationen). [ 24 ] Solche Keimbahnmutationen sind links in der Abbildung in einem Kasten dargestellt, zusammen mit einem Hinweis auf ihren Beitrag zur DNA-Reparaturdefizienz. Allerdings sind diese Keimbahnmutationen (die hochpenetranten Krebssyndromen verursachen ) nur für etwa ein Prozent aller Krebserkrankungen verantwortlich. [ 25 ]
Die Mehrzahl der Krebserkrankungen wird als nicht-hereditäre oder „sporadische Krebserkrankungen“ bezeichnet. Etwa 30 % der sporadischen Krebserkrankungen weisen eine derzeit nicht näher definierte erbliche Komponente auf, während die Mehrheit, nämlich 70 % der sporadischen Krebserkrankungen, keine erbliche Komponente aufweist. [ 26 ]
Bei sporadischen Krebserkrankungen ist eine gestörte DNA-Reparatur gelegentlich auf eine Mutation in einem DNA-Reparaturgen zurückzuführen; viel häufiger beruht die reduzierte oder fehlende Expression von DNA-Reparaturgenen jedoch auf epigenetischen Veränderungen , die die Genexpression verringern oder unterdrücken . Dies wird in der Abbildung auf der dritten Ebene von oben dargestellt. Beispielsweise wiesen von 113 sequenziell untersuchten kolorektalen Karzinomen nur vier eine Missense-Mutation im DNA-Reparaturgen MGMT auf , während die Mehrheit eine reduzierte MGMT-Expression aufgrund einer Methylierung der MGMT -Promotorregion (einer epigenetischen Veränderung) zeigte. [ 27 ]
Eine reduzierte Expression von DNA-Reparaturgenen führt zu einem DNA-Reparaturdefekt. Dieser ist in der Abbildung auf der vierten Ebene von oben dargestellt. Bei einem DNA-Reparaturdefekt persistiert DNA-Schädigung in den Zellen in einem überdurchschnittlich hohen Maße (fünfte Ebene von oben in der Abbildung); diese erhöhte Schädigung verursacht eine gesteigerte Mutations- und/oder Epimutationsrate (sechste Ebene von oben in der Abbildung). Experimentell lässt sich zeigen, dass die Mutationsraten in Zellen mit Defekten in der DNA-Mismatch-Reparatur [ 28 , 29 ] oder in der homologen Rekombinationsreparatur (HRR) [ 30 ] deutlich ansteigen. Auch Chromosomenumlagerungen und Aneuploidie nehmen in HRR-defekten Zellen zu [ 31 ] . Bei der Reparatur von DNA-Doppelstrangbrüchen oder anderen DNA-Schäden können unvollständig gereinigte Reparaturstellen zu epigenetischer Genstilllegung führen [ 32 ] .
Somatische Mutationen und epigenetische Veränderungen, die durch DNA-Schäden und Defekte in der DNA-Reparatur verursacht werden, akkumulieren in Felddefekten . Felddefekte sind normal erscheinende Gewebe mit vielfältigen Veränderungen (siehe unten) und häufige Vorstufen der Entwicklung des ungeordneten und übermäßig proliferierenden Gewebeklons bei Krebs. Solche Felddefekte (zweite Ebene von unten in der Abbildung) können zahlreiche Mutationen und epigenetische Veränderungen aufweisen.
Es ist unmöglich, die genaue Ursache der meisten Krebsarten zu bestimmen. In wenigen Fällen gibt es nur eine Ursache: So verursacht beispielsweise das Virus HHV-8 alle Kaposi-Sarkome . Mithilfe von Methoden und Informationen der Krebsepidemiologie lässt sich jedoch in vielen Fällen eine wahrscheinliche Ursache abschätzen. Lungenkrebs hat beispielsweise mehrere Ursachen, darunter Tabakkonsum und Radon . Männer, die rauchen, erkranken 14-mal häufiger an Lungenkrebs als Männer, die nie geraucht haben: Die Wahrscheinlichkeit, dass der Lungenkrebs eines Rauchers durch das Rauchen verursacht wird, liegt bei etwa 93 %; die Wahrscheinlichkeit, dass der Lungenkrebs durch Radon oder eine andere, nicht tabakbedingte Ursache bedingt ist, beträgt 7 %. [ 33 ] Diese statistischen Zusammenhänge ermöglichen es Forschern, auf die krebserregende Wirkung bestimmter Substanzen oder Verhaltensweisen zu schließen. Tabakrauch führt zu vermehrten exogenen DNA-Schäden, und diese DNA-Schäden sind die wahrscheinliche Ursache für Lungenkrebs durch Rauchen. Unter den mehr als 5.000 Verbindungen im Tabakrauch sind Acrolein , Formaldehyd , Acrylnitril , 1,3-Butadien , Acetaldehyd , Ethylenoxid und Isopren die genotoxischen DNA-schädigenden Substanzen, die sowohl in den höchsten Konzentrationen vorkommen als auch die stärksten mutagenen Wirkungen haben . [ 18 ]
Mithilfe molekularbiologischer Techniken lassen sich Mutationen, Epimutationen oder Chromosomenaberrationen innerhalb eines Tumors charakterisieren. Auf Basis des Mutationsspektrums werden rasche Fortschritte bei der Prognosevorhersage für bestimmte Krebspatienten erzielt . Beispielsweise weisen bis zu die Hälfte aller Tumoren ein defektes p53-Gen auf. Diese Mutation ist mit einer ungünstigen Prognose verbunden, da die betroffenen Tumorzellen nach einer Therapieschädigung seltener in Apoptose ( programmierter Zelltod) eintreten. Telomerase -Mutationen beseitigen zusätzliche Barrieren und erhöhen so die Anzahl der Zellteilungen. Andere Mutationen ermöglichen es dem Tumor, neue Blutgefäße zu bilden, um die Nährstoffversorgung zu verbessern, oder zu metastasieren und sich in andere Körperregionen auszubreiten. Einmal entstanden, entwickelt sich ein Tumor jedoch weiter und bildet Subklone. Im Jahr 2012 wurde berichtet, dass eine einzelne Nierenkrebs-Probe, die in neun verschiedenen Bereichen entnommen wurde, 40 „ubiquitäre“ Mutationen aufwies, die in allen neun Bereichen gefunden wurden, 59 Mutationen, die in einigen, aber nicht in allen neun Bereichen vorkamen, und 29 „private“ Mutationen, die nur in einem Bereich vorhanden waren. [ 34 ]
Die Zelllinien, in denen sich all diese DNA-Veränderungen ansammeln, sind schwer nachzuvollziehen. Zwei neuere Erkenntnisse deuten jedoch darauf hin, dass normale Stammzellen die Ursprungszellen von Krebs sein könnten. [ 35 ] [ 36 ] Erstens besteht eine hochpositive Korrelation (Spearman-Rho = 0,81; P < 3,5 × 10⁻⁸) zwischen dem Krebsrisiko in einem Gewebe und der Anzahl der Teilungen normaler Stammzellen in diesem Gewebe. Diese Korrelation wurde für 31 Krebsarten nachgewiesen und erstreckte sich über fünf Größenordnungen . [ 37 ] Das bedeutet: Teilt sich eine normale Stammzelle eines Gewebes einmal, ist das Krebsrisiko in diesem Gewebe etwa 1-mal so hoch. Teilen sie sich 1.000-mal, ist das Krebsrisiko 1.000-mal so hoch. Und teilen sich die normalen Stammzellen eines Gewebes 100.000-mal, ist das Krebsrisiko in diesem Gewebe etwa 100.000-mal so hoch. Dies deutet stark darauf hin, dass der Hauptfaktor bei der Krebsentstehung die Teilung „normaler“ Stammzellen ist, was impliziert, dass Krebs in normalen, gesunden Stammzellen entsteht. [ 36 ]
Zweitens zeigen Statistiken, dass die meisten Krebserkrankungen beim Menschen im höheren Alter diagnostiziert werden. Eine mögliche Erklärung dafür ist, dass Krebs durch die Anhäufung von Zellschäden im Laufe der Zeit entsteht. Die DNA ist der einzige Zellbestandteil, der im Laufe des Lebens Schäden ansammeln kann, und Stammzellen sind die einzigen Zellen, die DNA von der Zygote an Zellen im späteren Lebensverlauf weitergeben können. Andere Zellen, die von Stammzellen abstammen, speichern die DNA nicht vom Beginn des Lebens bis zum möglichen Auftreten von Krebs. Dies impliziert, dass die meisten Krebserkrankungen aus normalen Stammzellen entstehen. [ 35 ] [ 36 ]
Beitrag von Felddefekten

Der Begriff „ Feldkanzerisierung “ wurde erstmals 1953 verwendet, um ein Epithelgebiet zu beschreiben, das durch (damals) weitgehend unbekannte Prozesse so prädisponiert wurde, dass es für die Entstehung von Krebs anfällig ist. [ 38 ] Seitdem werden die Begriffe „Feldkanzerisierung“ und „Felddefekt“ verwendet, um präkanzeröses Gewebe zu beschreiben, in dem mit hoher Wahrscheinlichkeit neue Tumore entstehen.
Felddefekte wurden im Zusammenhang mit Krebserkrankungen identifiziert und spielen eine wichtige Rolle bei der Krebsentstehung. [ 39 ] [ 40 ] Rubin [ 41 ] wies jedoch darauf hin, dass „die überwiegende Mehrheit der Krebsforschungsstudien an klar definierten Tumoren in vivo oder an diskreten neoplastischen Herden in vitro durchgeführt wurde. Es gibt jedoch Hinweise darauf, dass mehr als 80 % der somatischen Mutationen in humanen kolorektalen Tumoren mit Mutatorphänotyp vor dem Beginn der terminalen klonalen Expansion auftreten…“ [ 42 ] Mehr als die Hälfte der in Tumoren identifizierten somatischen Mutationen traten in einer präneoplastischen Phase (in einem Felddefekt) während des Wachstums scheinbar normaler Zellen auf. Es ist daher anzunehmen, dass viele der in Tumoren vorhandenen epigenetischen Veränderungen in präneoplastischen Felddefekten entstanden sein könnten. [ 43 ]
Im Dickdarm entsteht ein Felddefekt wahrscheinlich durch natürliche Selektion einer mutierten oder epigenetisch veränderten Stammzelle an der Basis einer Darmkrypte auf der Darminnenfläche. Eine mutierte oder epigenetisch veränderte Stammzelle kann durch natürliche Selektion die anderen benachbarten Stammzellen verdrängen. Dadurch kann sich ein Bereich mit abnormalem Gewebe bilden. Die Abbildung in diesem Abschnitt zeigt ein Foto eines frisch resezierten und längs geöffneten Dickdarmsegments mit einem Dickdarmkrebs und vier Polypen. Unterhalb des Fotos befindet sich eine schematische Darstellung der möglichen Entstehung eines großen Bereichs mutierter oder epigenetisch veränderter Zellen (gelb markiert). Innerhalb dieses ersten großen Bereichs (eines großen Zellklons) kann eine zweite Mutation oder epigenetische Veränderung auftreten, sodass eine Stammzelle gegenüber ihren Nachbarzellen einen Vorteil erlangt. Diese veränderte Stammzelle kann sich klonal ausbreiten und innerhalb des ursprünglichen Bereichs einen sekundären Bereich oder Subklon bilden. Dies wird im Diagramm durch vier kleinere, unterschiedlich farbige Bereiche innerhalb des großen gelben Ursprungsbereichs dargestellt. Innerhalb dieser neuen Bereiche (Subklone) kann sich der Prozess mehrfach wiederholen, was durch die noch kleineren Bereiche innerhalb der vier sekundären Bereiche (ebenfalls unterschiedlich gefärbt im Diagramm) angezeigt wird, die sich klonal ausbreiten, bis Stammzellen entstehen, die entweder kleine Polypen oder einen bösartigen Tumor (Krebs) bilden. Auf dem Foto hat ein offensichtlicher Felddefekt in diesem Dickdarmabschnitt vier Polypen (mit Angabe ihrer Größe: 6 mm, 5 mm und zwei 3 mm) sowie einen Tumor mit einem Durchmesser von etwa 3 cm in seiner längsten Ausdehnung hervorgebracht. Diese Tumore sind im Diagramm unterhalb des Fotos durch vier kleine hellbraune Kreise (Polypen) und einen größeren roten Bereich (Tumor) dargestellt. Der Tumor auf dem Foto trat im Blinddarmbereich des Dickdarms auf, wo der Dickdarm in den Dünndarm (markiert) mündet und wo sich der Blinddarm befindet (markiert). Das Fettgewebe auf dem Foto liegt außerhalb der äußeren Dickdarmwand. In dem hier gezeigten Dickdarmabschnitt wurde der Dickdarm der Länge nach aufgeschnitten, um seine Innenfläche freizulegen und den Krebs sowie die Polypen innerhalb der inneren Epithelschicht des Dickdarms darzustellen.
Wenn die Entstehung sporadischer Darmkrebserkrankungen im Allgemeinen durch die Bildung eines präneoplastischen Klons erfolgt, der sich durch natürliche Selektion ausbreitet, gefolgt von der Bildung interner Subklone innerhalb des ursprünglichen Klons und weiterer Sub-Subklone innerhalb dieser, dann sollten Darmkrebserkrankungen im Allgemeinen mit Bereichen zunehmender Anomalie einhergehen und diesen vorausgehen, die die Abfolge prämaligner Ereignisse widerspiegeln. Der ausgedehnteste Bereich der Anomalie (der äußerste gelbe unregelmäßige Bereich im Diagramm) würde das früheste Ereignis bei der Entstehung einer malignen Neubildung darstellen.
Bei der experimentellen Untersuchung spezifischer DNA-Reparaturdefekte in Tumoren zeigte sich, dass viele dieser Defekte auch in den umliegenden Gewebedefekten auftreten. Die folgende Tabelle enthält Beispiele, bei denen der DNA-Reparaturdefekt in einem Tumor auf eine epigenetische Veränderung zurückzuführen ist, sowie die etwas geringere Häufigkeit, mit der derselbe epigenetisch bedingte DNA-Reparaturdefekt im umgebenden Gewebedefekt gefunden wurde.
| Krebs | Gen | Häufigkeit bei Krebs | Häufigkeit bei Feldfehlern | Ref. |
|---|---|---|---|---|
| Kolorektal | MGMT | 46 % | 34 % | [ 44 ] |
| Kolorektal | MGMT | 47% | 11% | [ 45 ] |
| Kolorektal | MGMT | 70 % | 60% | [ 46 ] |
| Kolorektal | MSH2 | 13% | 5% | [ 45 ] |
| Kolorektal | ERCC1 | 100% | 40 % | [ 47 ] |
| Kolorektal | PMS2 | 88% | 50% | [ 47 ] |
| Kolorektal | XPF | 55% | 40 % | [ 47 ] |
| Kopf und Hals | MGMT | 54 % | 38 % | [ 48 ] |
| Kopf und Hals | MLH1 | 33 % | 25 % | [ 49 ] |
| Kopf und Hals | MLH1 | 31 % | 20% | [ 50 ] |
| Magen | MGMT | 88% | 78 % | [ 51 ] |
| Magen | MLH1 | 73 % | 20% | [ 52 ] |
| Speiseröhre | MLH1 | 77 %–100 % | 23 %–79 % | [ 53 ] |
Einige der kleinen Polypen im Sichtfelddefekt, die auf dem Foto des geöffneten Kolonsegments zu sehen sind, könnten relativ gutartige Neubildungen sein. In einer Studie aus dem Jahr 1996, in der Polypen mit einer Größe von weniger als 10 mm während einer Koloskopie gefunden und über drei Jahre mittels wiederholter Koloskopien nachbeobachtet wurden, blieben 25 % unverändert in ihrer Größe, 35 % bildeten sich zurück oder schrumpften, und 40 % wuchsen. [ 54 ]
Genominstabilität
Es ist bekannt, dass Krebszellen Genominstabilität oder einen „Mutator-Phänotyp“ aufweisen . [ 55 ] Die proteinkodierende DNA im Zellkern macht etwa 1,5 % der gesamten genomischen DNA aus. [ 56 ] Innerhalb dieser proteinkodierenden DNA (dem sogenannten Exom ) können in einem durchschnittlichen Brust- oder Darmkrebs etwa 60 bis 70 proteinverändernde Mutationen vorkommen, von denen etwa 3 oder 4 „Treiber“-Mutationen und die übrigen „Passagier“-Mutationen sein können. [ 43 ] Die durchschnittliche Anzahl von DNA-Sequenzmutationen im gesamten Genom (einschließlich nicht-proteinkodierender Regionen ) in einer Brustkrebsgewebeprobe beträgt jedoch etwa 20.000. [ 57 ] In einer durchschnittlichen Melanomgewebeprobe (Melanome weisen eine höhere Exom- Mutationsfrequenz auf) [ 43 ] beträgt die Gesamtzahl der DNA-Sequenzmutationen etwa 80.000. [ 58 ] Die hohe Mutationsfrequenz in den gesamten Nukleotidsequenzen innerhalb von Tumoren deutet darauf hin, dass eine frühe Veränderung im Bereich des Defekts, der zur Entstehung eines Tumors führt (z. B. gelber Bereich in der Abbildung des vorhergehenden Abschnitts), häufig auf einen Defekt in der DNA-Reparatur zurückzuführen ist. Große Defekte, die Darmkrebs umgeben (und sich beidseitig bis zu etwa 10 cm erstrecken), weisen [ 47 ] häufig epigenetische Defekte in zwei oder drei DNA-Reparaturproteinen ( ERCC1 , ERCC4 (XPF) und/oder PMS2 ) im gesamten Bereich des Defekts auf. Bei reduzierter Expression von DNA-Reparaturgenen akkumulieren sich DNA-Schäden in den Zellen überdurchschnittlich schnell, und dieser Schadensüberschuss führt zu einer erhöhten Mutations- und/oder Epimutationsfrequenz. Die Mutationsraten steigen stark in Zellen mit Defekten in der DNA-Mismatch-Reparatur [ 28 ] [ 29 ] oder in der homologen Rekombinationsreparatur (HRR). [ 30 ] Ein Mangel an DNA-Reparaturmechanismen kann zur Akkumulation von DNA-Schäden führen, und eine fehlerhafte Transläsionssynthese einiger geschädigter Bereiche kann Mutationen hervorrufen. Darüber hinaus kann eine fehlerhafte Reparatur dieser akkumulierten DNA-Schäden Epimutationen verursachen. Diese neuen Mutationen und/oder Epimutationen können einen Proliferationsvorteil bieten und so einen Felddefekt erzeugen. Obwohl die Mutationen/Epimutationen in DNA-Reparaturgenen selbst keinen Selektionsvorteil verleihen, können sie als „Mitläufer“ in Zellen übertragen werden, wenn die Zelle eine zusätzliche Mutation/Epimutation erwirbt, die einen Proliferationsvorteil bietet.
Nicht-Mainstream-Theorien
Es gibt eine Reihe von Theorien zur Krebsentstehung und -behandlung, die aufgrund fehlender wissenschaftlicher Begründung, Logik oder Evidenzbasis außerhalb des wissenschaftlichen Mainstreams liegen. Diese Theorien können zur Rechtfertigung verschiedener alternativer Krebsbehandlungen herangezogen werden. Sie sind zu unterscheiden von jenen Theorien der Krebsentstehung, die eine logische Grundlage innerhalb der etablierten Krebsbiologie besitzen und auf deren Basis konventionell überprüfbare Hypothesen formuliert werden können.
Mehrere alternative Theorien zur Karzinogenese basieren jedoch auf wissenschaftlichen Erkenntnissen und finden zunehmend Anerkennung. Einige Forscher vermuten, dass Krebs eher durch Aneuploidie (numerische und strukturelle Chromosomenaberrationen) [ 59 ] als durch Mutationen oder Epimutationen verursacht wird. Krebs wird auch als Stoffwechselerkrankung betrachtet, bei der der zelluläre Sauerstoffstoffwechsel vom energieerzeugenden Weg ( oxidative Phosphorylierung ) zum Weg der Bildung reaktiver Sauerstoffspezies umgeleitet wird [ 60 ] . Dies führt zu einem Energiewechsel von der oxidativen Phosphorylierung zur aeroben Glykolyse ( Warburg-Effekt ) und zur Akkumulation reaktiver Sauerstoffspezies, was oxidativen Stress zur Folge hat („Oxidativer-Stress-Theorie der Krebsentstehung“) [ 60 ] . Ein weiteres Konzept der Krebsentstehung basiert auf der Exposition gegenüber schwachen Magnet- und elektromagnetischen Feldern und deren Auswirkungen auf oxidativen Stress , bekannt als Magnetokarzinogenese [ 61 ] .
Mehrere Autoren haben die Annahme, Krebs entstehe durch zufällige, aufeinanderfolgende Mutationen, als zu vereinfachend infrage gestellt und stattdessen vorgeschlagen, Krebs entstehe durch das Versagen des Körpers, eine angeborene, programmierte Proliferationstendenz zu hemmen. [ 62 ] Eine verwandte Theorie besagt, Krebs sei ein Atavismus , ein evolutionärer Rückfall in eine frühere Form vielzelligen Lebens . [ 63 ] Die Gene, die für unkontrolliertes Zellwachstum und die Kooperation zwischen Krebszellen verantwortlich sind , ähneln stark jenen, die es den ersten vielzelligen Lebensformen ermöglichten, sich zusammenzuschließen und zu gedeihen. Diese Gene existieren noch immer im Genom komplexerer Metazoen wie dem Menschen, obwohl sie von jüngeren Genen reguliert werden. Wenn die neueren Kontrollgene aus irgendeinem Grund versagen, kann die Zelle auf ihre primitivere Programmierung zurückgreifen und sich unkontrolliert vermehren. Diese Theorie stellt eine Alternative zu der Vorstellung dar, Krebs beginne mit entarteten Zellen, die sich im Körper weiterentwickeln. Stattdessen besitzen sie eine feste Anzahl primitiver Gene, die progressiv aktiviert werden und ihnen so eine begrenzte Variabilität verleihen. [ 64 ] Eine andere Evolutionstheorie führt den Ursprung von Krebs auf den Ursprung der eukaryotischen (kernhaltigen) Zelle zurück, der durch massiven horizontalen Gentransfer entstanden ist . Damals wurden die Genome infizierender Viren vom Wirt gespalten (und dadurch abgeschwächt), ihre Fragmente jedoch als Immunschutz in das Wirtsgenom integriert. Krebs entsteht demnach, wenn eine seltene somatische Mutation solche Fragmente zu einem funktionellen Treiber der Zellproliferation rekombiniert. [ 65 ]
Krebszellbiologie
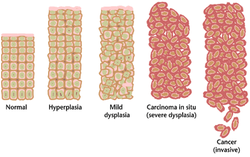
Die vielfältigen genetischen Veränderungen, die zu Krebs führen, können sich oft über viele Jahre hinweg anhäufen. In dieser Zeit verändert sich das biologische Verhalten der präkanzerösen Zellen langsam von den Eigenschaften normaler Zellen hin zu krebsähnlichen Eigenschaften. Präkanzeröses Gewebe weist unter dem Mikroskop ein charakteristisches Erscheinungsbild auf . Zu den charakteristischen Merkmalen einer präkanzerösen Läsion gehören eine erhöhte Anzahl sich teilender Zellen , Variationen in Kerngröße und -form, Variationen in Zellgröße und -form , der Verlust spezialisierter Zellmerkmale sowie der Verlust der normalen Gewebestruktur. Dysplasie ist eine abnorme Form übermäßiger Zellproliferation, die durch den Verlust der normalen Gewebestruktur und Zellanordnung in präkanzerösen Zellen gekennzeichnet ist. Diese frühen neoplastischen Veränderungen müssen von der Hyperplasie unterschieden werden , einer reversiblen Zunahme der Zellteilung, die durch einen äußeren Reiz, wie beispielsweise ein hormonelles Ungleichgewicht oder chronische Reizung, verursacht wird.
Die schwersten Fälle von Dysplasie werden als Carcinoma in situ bezeichnet . Der lateinische Begriff „ in situ “ bedeutet „an Ort und Stelle“; Carcinoma in situ beschreibt ein unkontrolliertes Wachstum dysplastischer Zellen, die an ihrem ursprünglichen Ort verbleiben und noch nicht in anderes Gewebe eingewachsen sind . Carcinoma in situ kann sich zu einem invasiven Tumor entwickeln und wird in der Regel nach der Diagnose chirurgisch entfernt.
Klonale Evolution
So wie eine Tierpopulation einer Evolution unterliegt , kann auch eine unkontrollierte Zellpopulation eine „Evolution“ durchlaufen. Dieser unerwünschte Prozess wird als somatische Evolution bezeichnet und ist der Grund für die Entstehung und die mit der Zeit fortschreitende Bösartigkeit von Krebs. [ 66 ]
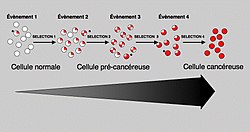
Die meisten Veränderungen im Zellstoffwechsel, die ein unkontrolliertes Zellwachstum ermöglichen, führen zum Zelltod. Sobald jedoch Krebs entsteht, unterliegen Krebszellen einem Prozess der natürlichen Selektion : Die wenigen Zellen mit neuen genetischen Veränderungen, die ihr Überleben oder ihre Vermehrung fördern, vermehren sich schneller und dominieren bald den wachsenden Tumor, da Zellen mit weniger günstigen genetischen Veränderungen verdrängt werden. [ 67 ] Dies ist derselbe Mechanismus, durch den Krankheitserreger wie MRSA antibiotikaresistent werden können , HIV medikamentenresistent wird und Pflanzenkrankheiten sowie Insekten pestizidresistent werden können . Diese Evolution erklärt, warum ein Krebsrezidiv häufig Zellen betrifft, die eine Resistenz gegen Krebsmedikamente oder Strahlentherapie erworben haben .
Biologische Eigenschaften von Krebszellen
In einem Artikel von Hanahan und Weinberg aus dem Jahr 2000 wurden die biologischen Eigenschaften maligner Tumorzellen wie folgt zusammengefasst: [ 68 ]
- Die Erlangung von Selbstversorgungspotenzialen signalisiert Wachstum und führt zu ungebremstem Wachstum.
- Verlust der Empfindlichkeit gegenüber wachstumshemmenden Signalen, was ebenfalls zu unkontrolliertem Wachstum führt.
- Verlust der Fähigkeit zur Apoptose , wodurch Wachstum trotz genetischer Fehler und externer wachstumshemmender Signale ermöglicht wird.
- Verlust der Fähigkeit zur Alterung , was zu unbegrenztem Replikationspotenzial (Unsterblichkeit) führt
- Erwerb einer anhaltenden Angiogenese , die es dem Tumor ermöglicht, über die Grenzen der passiven Nährstoffdiffusion hinaus zu wachsen.
- Die Fähigkeit, in benachbartes Gewebe einzudringen , ist das definierende Merkmal des invasiven Karzinoms.
- Die Fähigkeit zur Metastasierung an entfernten Stellen, eine erst spät auftretende Eigenschaft einiger bösartiger Tumore (Karzinome oder andere).
Das Gelingen dieser mehreren Schritte wäre ohne Folgendes ein äußerst seltenes Ereignis:
- Verlust der Fähigkeit zur Reparatur genetischer Fehler, was zu einer erhöhten Mutationsrate (genomische Instabilität) führt und somit alle anderen Veränderungen beschleunigt.
- Dramatische Veränderungen der Zellmechanik , die eine metastatische Ausbreitung ermöglichen. [ 69 ]
Diese biologischen Veränderungen sind typisch für Karzinome ; andere maligne Tumoren müssen sie möglicherweise nicht alle durchlaufen. Da beispielsweise die Invasion von Gewebe und die Migration in entfernte Körperregionen normale Eigenschaften von Leukozyten sind , sind diese Schritte für die Entwicklung einer Leukämie nicht erforderlich . Auch stellen die verschiedenen Schritte nicht zwangsläufig einzelne Mutationen dar. So führt beispielsweise die Inaktivierung eines einzelnen Gens, das für das p53- Protein kodiert, zu genomischer Instabilität, Apoptose-Resistenz und verstärkter Angiogenese. Darüber hinaus teilen sich nicht alle Krebszellen . Vielmehr replizieren sich bestimmte Zellen im Tumor, sogenannte Krebsstammzellen , während sie differenzierte Zellen bilden. [ 70 ]
Krebs als Defekt in den Zellinteraktionen
Normalerweise lösen geschädigte oder infizierte Gewebezellen eine Entzündungsreaktion aus, indem sie spezifische Enzymaktivitätsmuster und die Expression von Zytokin-Genen in umliegenden Zellen stimulieren. [ 71 ] [ 72 ] Es werden diskrete Molekülcluster („Zytokincluster“) sezerniert, die als Mediatoren wirken und nachfolgende Kaskaden biochemischer Veränderungen induzieren. [ 73 ] Jedes Zytokin bindet an spezifische Rezeptoren auf verschiedenen Zelltypen, und jeder Zelltyp reagiert seinerseits mit einer Veränderung der Aktivität intrazellulärer Signaltransduktionswege, abhängig von den exprimierten Rezeptoren und den intrazellulären Signalmolekülen. [ 74 ] [ 75 ] Insgesamt bewirkt dieser Reprogrammierungsprozess eine schrittweise Veränderung der Zellphänotypen, die letztendlich zur Wiederherstellung der Gewebefunktion und zur Wiedererlangung der strukturellen Integrität führt. [ 76 ] [ 77 ] Ein Gewebe kann so heilen, abhängig von der effektiven Kommunikation zwischen den Zellen am Ort der Schädigung und dem Immunsystem. [ 78 ] Ein Schlüsselfaktor der Heilung ist die Regulation der Zytokin-Genexpression. Diese ermöglicht es komplementären Zellgruppen, auf Entzündungsmediatoren so zu reagieren, dass schrittweise essentielle Veränderungen in der Gewebephysiologie hervorgerufen werden. [ 79 ] [ 80 ] [ 81 ] Krebszellen weisen entweder permanente (genetische) oder reversible (epigenetische) Veränderungen ihres Genoms auf, die ihre Kommunikation mit umliegenden Zellen und dem Immunsystem teilweise hemmen. [ 82 ] [ 83 ] Krebszellen kommunizieren nicht mit ihrer Gewebemikroumgebung auf eine Weise, die die Gewebeintegrität schützt. Stattdessen werden die Bewegung und das Überleben von Krebszellen an Orten ermöglicht, an denen sie die Gewebefunktion beeinträchtigen können. [ 84 ] [ 85 ] Krebszellen überleben, indem sie Signalwege „umprogrammieren“, die das Gewebe normalerweise vor dem Immunsystem schützen. Diese Veränderung der Immunantwort ist auch in frühen Stadien der malignen Erkrankung nachweisbar. [ 86 ] [ 87 ]
Ein Beispiel für die Umprogrammierung von Gewebefunktionen bei Krebs ist die Aktivität des Transkriptionsfaktors NF-κB . [ 88 ] NF-κB aktiviert die Expression zahlreicher Gene, die am Übergang zwischen Entzündung und Regeneration beteiligt sind und Zytokine, Adhäsionsfaktoren und andere Moleküle kodieren, welche das Zellschicksal verändern können. [ 89 ] Diese Umprogrammierung zellulärer Phänotypen ermöglicht normalerweise die Entwicklung eines voll funktionsfähigen, intakten Gewebes. [ 90 ] Die NF-κB-Aktivität wird streng durch mehrere Proteine reguliert, die gemeinsam sicherstellen, dass in einer bestimmten Zelle und zu einem bestimmten Zeitpunkt nur bestimmte Gencluster durch NF-κB induziert werden. [ 91 ] Diese präzise Regulation des Signalaustauschs zwischen den Zellen schützt das Gewebe vor übermäßiger Entzündung und gewährleistet, dass verschiedene Zelltypen nach und nach komplementäre Funktionen und spezifische Positionen einnehmen. Ein Versagen dieser wechselseitigen Regulation zwischen genetischer Umprogrammierung und Zellinteraktionen ermöglicht es Krebszellen, Metastasen zu bilden. Krebszellen reagieren aberrant auf Zytokine und aktivieren Signalkaskaden, die sie vor dem Immunsystem schützen können. [ 88 ] [ 92 ]
Bei Fischen
Marine Knorpelfische wie Haie, Stachelrochen usw. sind viel seltener von Krebs betroffen als Süßwasserfische, was die medizinische Forschung angeregt hat, die Karzinogenese besser zu verstehen. [ 93 ]
Mechanismen
Damit sich Zellen unkontrolliert teilen können, müssen Gene, die das Zellwachstum regulieren, fehlreguliert sein. [ 94 ] Proto-Onkogene fördern das Zellwachstum und die Mitose , während Tumorsuppressorgene das Zellwachstum hemmen oder die Zellteilung vorübergehend unterbrechen, um DNA-Reparaturen durchzuführen . Typischerweise sind mehrere Mutationen dieser Gene erforderlich, bevor sich eine normale Zelle in eine Krebszelle verwandelt . [ 10 ] Dieses Phänomen wird auch als „Onkoevolution“ bezeichnet. Mutationen dieser Gene liefern das Signal für Tumorzellen, sich unkontrolliert zu teilen. Die für Krebs charakteristische unkontrollierte Zellteilung erfordert jedoch auch, dass die sich teilende Zelle alle ihre Zellbestandteile dupliziert, um zwei Tochterzellen zu erzeugen. Die Aktivierung der aeroben Glykolyse (der Warburg-Effekt ), die nicht notwendigerweise durch Mutationen in Proto-Onkogenen und Tumorsuppressorgenen induziert wird [ 95 ] , liefert den Großteil der Bausteine, die zur Vervielfältigung der zellulären Komponenten einer sich teilenden Zelle benötigt werden, und ist daher auch für die Karzinogenese essenziell. [ 60 ]
Onkogene
Onkogene fördern das Zellwachstum auf vielfältige Weise. Viele können Hormone produzieren , chemische Botenstoffe zwischen Zellen, die die Mitose anregen. Deren Wirkung hängt von der Signaltransduktion des empfangenden Gewebes oder der empfangenden Zellen ab. Das heißt, wird ein Hormonrezeptor auf einer Empfängerzelle stimuliert, wird das Signal von der Zelloberfläche zum Zellkern weitergeleitet , um dort die Genexpressionsregulation zu verändern. Manche Onkogene sind selbst Teil des Signaltransduktionssystems oder der Signalrezeptoren in Zellen und Geweben und steuern so die Empfindlichkeit gegenüber diesen Hormonen. Onkogene produzieren häufig Mitogene oder sind an der Transkription der DNA für die Proteinsynthese beteiligt . Dabei entstehen Proteine und Enzyme , die für die Produktion der von den Zellen benötigten und mit ihnen interagierenden biochemischen Produkte und Substanzen verantwortlich sind .
Mutationen in Proto-Onkogenen, den normalerweise inaktiven Vorläufern von Onkogenen , können deren Expression und Funktion verändern und so die Menge oder Aktivität des produzierten Proteins erhöhen. In diesem Fall werden die Proto-Onkogene zu Onkogenen , und dieser Übergang stört das normale Gleichgewicht der Zellzyklusregulation , wodurch unkontrolliertes Wachstum möglich wird. Das Krebsrisiko lässt sich nicht verringern, selbst wenn dies durch die Entfernung von Proto-Onkogenen aus dem Genom möglich wäre, da diese für Wachstum, Reparatur und Homöostase des Organismus unerlässlich sind. Erst wenn sie mutieren, werden die Wachstumssignale übermäßig.
Eines der ersten in der Krebsforschung identifizierten Onkogene ist das Ras-Onkogen . Mutationen in der Ras-Familie der Proto-Onkogene (bestehend aus H-Ras, N-Ras und K-Ras) sind sehr häufig und finden sich in 20–30 % aller menschlichen Tumoren. [ 96 ] Ras wurde ursprünglich im Genom des Harvey-Sarkomvirus entdeckt. Forscher waren überrascht, dass dieses Gen nicht nur im menschlichen Genom vorkommt, sondern auch, wenn es an ein stimulierendes Kontrollelement gebunden ist, in Zellkulturen Krebs auslösen kann. [ 97 ] Kürzlich wurden neue Mechanismen vorgeschlagen, wonach die Zelltransformation während der Karzinogenese durch den Gesamtschwellenwert der Onkogennetzwerke (wie z. B. der Ras-Signalübertragung) und nicht durch den Status des einzelnen Onkogens bestimmt wird. [ 98 ]
Proto-Onkogene
Proto-Onkogene fördern das Zellwachstum auf vielfältige Weise. Viele können Hormone produzieren , „chemische Botenstoffe“ zwischen Zellen, die die Mitose anregen. Deren Wirkung hängt von der Signaltransduktion des Zielgewebes oder der Zielzellen ab. Einige sind für das Signaltransduktionssystem und die Signalrezeptoren in Zellen und Geweben selbst verantwortlich und regulieren so die Empfindlichkeit gegenüber diesen Hormonen. Sie produzieren häufig Mitogene oder sind an der Transkription der DNA während der Proteinsynthese beteiligt . Dabei entstehen Proteine und Enzyme, die für die Produktion der von den Zellen benötigten und mit ihnen interagierenden biochemischen Produkte und Substanzen verantwortlich sind .
Mutationen in Proto-Onkogenen können deren Expression und Funktion verändern und so die Menge oder Aktivität des produzierten Proteins erhöhen. In diesem Fall werden sie zu Onkogenen , wodurch Zellen ein erhöhtes Risiko für übermäßige und unkontrollierte Teilung aufweisen. Das Krebsrisiko lässt sich nicht durch die Entfernung von Proto-Onkogenen aus dem Genom verringern , da diese für Wachstum, Reparatur und Homöostase des Körpers essenziell sind. Erst wenn sie mutieren, werden die Wachstumssignale übermäßig. Es ist wichtig zu beachten, dass ein Gen mit wachstumsfördernder Funktion das karzinogene Potenzial einer Zelle erhöhen kann, vorausgesetzt, alle notwendigen zellulären Mechanismen, die das Wachstum ermöglichen, sind aktiviert. [ 99 ] Zu dieser Bedingung gehört auch die Inaktivierung spezifischer Tumorsuppressorgene (siehe unten). Ist diese Bedingung nicht erfüllt, kann die Zelle ihr Wachstum einstellen und absterben. Daher ist die Identifizierung des Stadiums und des Typs der Krebszelle , die unter der Kontrolle eines bestimmten Onkogens wächst, entscheidend für die Entwicklung von Behandlungsstrategien.
Tumorsuppressorgene

Tumorsuppressorgene kodieren für antiproliferative Signale und Proteine, die die Mitose und das Zellwachstum hemmen. Im Allgemeinen handelt es sich bei Tumorsuppressoren um Transkriptionsfaktoren , die durch zellulären Stress oder DNA-Schäden aktiviert werden . DNA-Schäden führen häufig zum Vorhandensein von freiem genetischem Material sowie zu weiteren Anzeichen und aktivieren Enzyme und Signalwege, die zur Aktivierung von Tumorsuppressorgenen führen . Die Funktion dieser Gene besteht darin, den Zellzyklus anzuhalten, um die DNA-Reparatur durchzuführen und so die Weitergabe von Mutationen an Tochterzellen zu verhindern. Das p53- Protein, eines der am besten untersuchten Tumorsuppressorgene, ist ein Transkriptionsfaktor, der durch viele zelluläre Stressfaktoren, darunter Hypoxie und UV-Strahlung, aktiviert wird .
Obwohl bei fast der Hälfte aller Krebserkrankungen möglicherweise Veränderungen im p53-Gen vorliegen, ist dessen Funktion als Tumorsuppressor noch unzureichend erforscht. p53 hat eindeutig zwei Funktionen: Zum einen wirkt es im Zellkern als Transkriptionsfaktor, zum anderen reguliert es im Zytoplasma den Zellzyklus, die Zellteilung und die Apoptose.
Der Warburg-Effekt beschreibt die bevorzugte Nutzung der Glykolyse zur Energiegewinnung, um das Krebswachstum aufrechtzuerhalten. Es wurde gezeigt, dass p53 den Wechsel vom Atmungs- zum Glykolyseweg reguliert. [ 100 ]
Eine Mutation kann jedoch das Tumorsuppressorgen selbst oder den Signalweg, der es aktiviert, schädigen und es dadurch „abschalten“. Die unausweichliche Folge davon ist, dass die DNA-Reparatur behindert oder gehemmt wird: DNA-Schäden häufen sich unrepariert an und führen unweigerlich zu Krebs.
Mutationen von Tumorsuppressorgenen, die in Keimzellen auftreten, werden an die Nachkommen vererbt und erhöhen die Wahrscheinlichkeit einer Krebsdiagnose in nachfolgenden Generationen. Mitglieder dieser Familien weisen eine erhöhte Inzidenz und eine verkürzte Latenzzeit multipler Tumoren auf. Die Tumorarten sind typisch für die jeweilige Tumorsuppressorgenmutation, wobei einige Mutationen bestimmte Krebsarten und andere Mutationen andere Krebsarten verursachen. Der Erbgang mutierter Tumorsuppressorgene ist so, dass ein betroffenes Familienmitglied eine defekte Kopie von einem Elternteil und eine normale Kopie vom anderen erbt. Beispielsweise können Personen, die ein mutiertes p53- Allel erben (und somit heterozygot für mutiertes p53 sind), Melanome und Bauchspeicheldrüsenkrebs entwickeln , bekannt als Li-Fraumeni-Syndrom . Weitere vererbte Tumorsuppressorgen-Syndrome umfassen Rb- Mutationen, die mit Retinoblastomen assoziiert sind , und APC- Genmutationen, die mit adenopolysaccharidösem Darmkrebs in Verbindung stehen . Adenopolyse (Darmkrebs) geht mit dem Auftreten Tausender Polypen im Dickdarm in jungen Jahren einher und führt so zu Darmkrebs in relativ jungem Alter. Vererbte Mutationen in den Genen BRCA1 und BRCA2 führen schließlich zu einem frühen Ausbruch von Brustkrebs .
Die 1971 vorgeschlagene Theorie , dass die Krebsentstehung von mindestens zwei Mutationsereignissen abhängt, besagt, dass eine vererbte Keimbahnmutation in einem Tumorsuppressorgen nur dann Krebs verursacht, wenn später im Leben des Organismus ein weiteres Mutationsereignis auftritt, das das andere Allel dieses Tumorsuppressorgens inaktiviert . [ 101 ]
Onkogene sind in der Regel dominant , da sie Funktionsgewinnmutationen aufweisen , während mutierte Tumorsuppressorgene rezessiv sind , da sie Funktionsverlustmutationen aufweisen . Jede Zelle besitzt zwei Kopien desselben Gens, je eine von jedem Elternteil. In den meisten Fällen reichen Funktionsgewinnmutationen in nur einer Kopie eines bestimmten Proto-Onkogens aus, um dieses Gen zu einem echten Onkogen zu machen. Funktionsverlustmutationen hingegen müssen in beiden Kopien eines Tumorsuppressorgens auftreten, damit dieses Gen vollständig funktionsunfähig wird. Es gibt jedoch Fälle, in denen eine mutierte Kopie eines Tumorsuppressorgens die andere, intakte Kopie funktionsunfähig machen kann. Dieses Phänomen wird als dominant-negativer Effekt bezeichnet und ist bei vielen p53-Mutationen zu beobachten.
Knudsons Zwei-Treffer-Modell wurde kürzlich von mehreren Forschern in Frage gestellt. Die Inaktivierung eines Allels bestimmter Tumorsuppressorgene reicht aus, um Tumore auszulösen. Dieses Phänomen wird als Haploinsuffizienz bezeichnet und wurde mit verschiedenen experimentellen Ansätzen nachgewiesen. Tumore, die durch Haploinsuffizienz entstehen , treten im Vergleich zu solchen, die durch einen Zwei-Treffer-Prozess verursacht werden, in der Regel später auf. [ 102 ]
Mehrere Mutationen
Generell sind Mutationen in beiden Gentypen für die Entstehung von Krebs erforderlich. Beispielsweise würde eine auf ein Onkogen beschränkte Mutation durch die normale Mitosekontrolle und Tumorsuppressorgene unterdrückt, wie erstmals in der Knudson-Hypothese postuliert wurde . [ 8 ] Auch eine Mutation in nur einem Tumorsuppressorgen würde aufgrund der vielen vorhandenen „Ersatzgene“, die dessen Funktionen duplizieren, keinen Krebs verursachen . Erst wenn genügend Proto-Onkogene zu Onkogenen mutiert und genügend Tumorsuppressorgene deaktiviert oder beschädigt sind, überwiegen die Signale für das Zellwachstum die regulierenden Signale, und das Zellwachstum gerät schnell außer Kontrolle. [ 10 ] Da diese Gene häufig die Prozesse regulieren, die die meisten Genschäden verhindern, steigt die Mutationsrate mit zunehmendem Alter an, da DNA-Schäden einen Rückkopplungsmechanismus bilden .
Mutationen von Tumorsuppressorgenen, die nicht nur an die Zellen selbst, sondern auch an deren Nachkommen weitergegeben werden , können das Risiko für erblichen Krebs erhöhen. Mitglieder solcher Familien weisen eine erhöhte Inzidenz und eine verkürzte Latenzzeit multipler Tumoren auf. Mutierte Tumorsuppressorgene werden vererbt, indem ein betroffenes Familienmitglied von einem Elternteil eine defekte und vom anderen eine intakte Kopie erbt. Da Mutationen in Tumorsuppressorgenen rezessiv wirken (es gibt jedoch Ausnahmen), führt der Verlust der intakten Kopie zum Krebsphänotyp . Beispielsweise erkranken heterozygote Träger von p53-Mutationen häufig am Li-Fraumeni-Syndrom , während heterozygote Träger von Rb- Mutationen ein Retinoblastom entwickeln . In ähnlicher Weise sind Mutationen im adenomatösen Polyposis-coli -Gen mit Adenopolyse-Kolonkarzinom verbunden , bei dem sich bereits in jungen Jahren Tausende von Polypen im Dickdarm bilden, während Mutationen in BRCA1 und BRCA2 zu einem frühen Ausbruch von Brustkrebs führen .
Eine 2011 vorgestellte neue Theorie stellt eine extreme Form multipler Mutationen dar, die von ihren Befürwortern als Chromothripsis bezeichnet wird . Diese Theorie, die nur 2–3 % aller Krebsfälle betrifft, jedoch bis zu 25 % der Knochentumoren, beschreibt die katastrophale Zersplitterung eines Chromosoms in Dutzende oder Hunderte von Bruchstücken und deren fehlerhafte Wiederzusammenfügung. Diese Zersplitterung findet vermutlich während der Komprimierung der Chromosomen bei der normalen Zellteilung statt , der Auslöser ist jedoch unbekannt. Nach diesem Modell entsteht Krebs durch ein einzelnes, isoliertes Ereignis und nicht durch die langsame Anhäufung multipler Mutationen. [ 103 ]
Nicht-mutagene Karzinogene
Viele Mutagene sind auch Karzinogene , aber manche Karzinogene sind keine Mutagene. Beispiele für Karzinogene, die keine Mutagene sind, sind Alkohol und Östrogen . Man geht davon aus, dass diese die Krebsentstehung durch ihre stimulierende Wirkung auf die Zellteilung (Mitose) fördern . Eine schnellere Mitose führt dazu, dass Reparaturenzyme während der DNA-Replikation weniger Möglichkeiten haben, beschädigte DNA zu reparieren , wodurch die Wahrscheinlichkeit eines genetischen Fehlers steigt. Ein Fehler während der Mitose kann dazu führen, dass die Tochterzellen die falsche Anzahl an Chromosomen erhalten , was Aneuploidie und möglicherweise Krebs zur Folge hat.
Rolle von Infektionen
Bakterien
Helicobacter pylori kann Magenkrebs verursachen . Obwohl die Daten je nach Land variieren, erkranken im Durchschnitt etwa 1 % bis 3 % der mit Helicobacter pylori infizierten Menschen im Laufe ihres Lebens an Magenkrebs, verglichen mit 0,13 % der Personen ohne H.-pylori -Infektion. [ 104 ] [ 105 ] H.-pylori -Infektionen sind weit verbreitet. Laut einer Studie aus dem Jahr 2002 ist das Bakterium im Magengewebe von 74 % der Erwachsenen mittleren Alters in Entwicklungsländern und von 58 % in Industrieländern nachweisbar. [ 106 ] Da 1 % bis 3 % der Infizierten mit hoher Wahrscheinlichkeit an Magenkrebs erkranken, [ 107 ] war H.-pylori -bedingter Magenkrebs im Jahr 2018 die dritthäufigste Krebstodesursache weltweit. [ 108 ]
Eine Infektion mit Helicobacter pylori verläuft bei etwa 80 % der Infizierten symptomlos. [ 109 ] Ungefähr 75 % der mit H. pylori Infizierten entwickeln eine Gastritis . [ 110 ] Die häufigste Folge einer H. pylori- Infektion ist daher eine chronische, asymptomatische Gastritis. [ 111 ] Aufgrund der üblicherweise fehlenden Symptome wird Magenkrebs bei der Diagnose oft erst in einem fortgeschrittenen Stadium diagnostiziert. Mehr als die Hälfte der Magenkrebspatienten weisen zum Zeitpunkt der Erstdiagnose Lymphknotenmetastasen auf. [ 112 ]
Die durch Helicobacter pylori verursachte Gastritis geht mit einer Entzündung einher , die durch die Infiltration des Magenepithels mit Neutrophilen und Makrophagen gekennzeichnet ist. Dies begünstigt die Akkumulation proinflammatorischer Zytokine und reaktiver Sauerstoff- bzw. Stickstoffspezies (ROS/RNS). [ 113 ] Die hohe Konzentration an ROS/RNS führt zu DNA-Schäden, darunter die Bildung von 8-Oxo-2'-desoxyguanosin (8-OHdG). [ 113 ] Tragen die infizierenden H. pylori das zytotoxische cagA- Gen (vorhanden in etwa 60 % der westlichen und einem höheren Prozentsatz der asiatischen Isolate), können sie den 8-OHdG-Spiegel in den Magenzellen um das Achtfache erhöhen. Fehlt das cagA-Gen, ist der Anstieg etwa vierfach. [ 114 ] Neben dem oxidativen DNA-Schaden 8-OHdG verursacht eine H.-pylori -Infektion weitere charakteristische DNA-Schäden, darunter DNA-Doppelstrangbrüche. [ 115 ]
Helicobacter pylori verursacht zudem zahlreiche epigenetische Veränderungen, die mit der Krebsentstehung in Verbindung stehen. [ 116 ] [ 117 ] Diese epigenetischen Veränderungen beruhen auf der H. pylori -induzierten Methylierung von CpG-Inseln in den Promotoren von Genen [ 116 ] sowie auf der H. pylori -induzierten veränderten Expression mehrerer microRNAs . [ 117 ]
Wie Santos und Ribeiro [ 118 ] zusammenfassend darlegten, ist eine Infektion mit Helicobacter pylori mit einer epigenetisch reduzierten Effizienz der DNA-Reparaturmechanismen verbunden. Dies begünstigt die Akkumulation von Mutationen und genomischer Instabilität sowie die Entstehung von Magenkrebs. Insbesondere zeigten Raza et al. [ 119 ] , dass die Expression der beiden DNA-Reparaturproteine ERCC1 und PMS2 stark reduziert ist, sobald die H.-pylori -Infektion zu Dyspepsie führt . Dyspepsie tritt bei etwa 20 % der Infizierten auf [ 120 ] . Darüber hinaus führt eine Infektion des menschlichen Magens mit H. pylori , wie Raza et al. [ 119 ] ebenfalls darlegten, zu einer epigenetisch reduzierten Expression der DNA-Reparaturproteine MLH1 , MGMT und MRE11 . Die reduzierte DNA-Reparatur bei gleichzeitig erhöhtem DNA-Schaden begünstigt karzinogene Mutationen und ist wahrscheinlich eine wesentliche Ursache für die durch H. pylori verursachte Karzinogenese.
Auch andere Bakterien könnten bei der Krebsentstehung eine Rolle spielen. Die Kontrollmechanismen des Zellzyklus und der Apoptose durch das p53-Gen werden durch das Mykoplasma- Bakterium gehemmt [ 121 ] , wodurch Zellen mit DNA-Schäden „einen apoptotischen Alarm auslösen“ und den Zellzyklus fortsetzen können.
Viral
Darüber hinaus entstehen viele Krebserkrankungen durch Virusinfektionen ; dies trifft insbesondere auf Tiere wie Vögel zu , jedoch weniger auf den Menschen . 12 % der menschlichen Krebserkrankungen lassen sich auf eine Virusinfektion zurückführen. [ 122 ] Virusinduzierte Tumoren lassen sich in zwei Typen unterteilen: akut transformierend und langsam transformierend . Bei akut transformierenden Viren tragen die Viruspartikel ein Gen, das für ein überaktives Onkogen, das sogenannte virale Onkogen (v-onc), kodiert. Die infizierte Zelle transformiert sich, sobald v-onc exprimiert wird. Im Gegensatz dazu wird bei langsam transformierenden Viren das Virusgenom – insbesondere da die Insertion des Virusgenoms ein obligatorischer Bestandteil von Retroviren ist – in die Nähe eines Proto-Onkogens im Wirtsgenom eingefügt. Der virale Promotor oder andere Elemente der Transkriptionsregulation bewirken dann die Überexpression dieses Proto-Onkogens, was wiederum zu unkontrollierter Zellproliferation führt. Da die Insertion des viralen Genoms nicht spezifisch für Proto-Onkogene ist und die Wahrscheinlichkeit einer Insertion in der Nähe dieses Proto-Onkogens gering ist, weisen langsam transformierende Viren im Vergleich zu akut transformierenden Viren, die das virale Onkogen bereits tragen, eine sehr lange Tumorlatenz auf.
Viren, die bekanntermaßen Krebs verursachen, wie HPV ( Gebärmutterhalskrebs ), Hepatitis B ( Leberkrebs ) und EBV (eine Lymphomart ) , sind allesamt DNA-Viren. Man geht davon aus, dass das Virus nach der Infektion einer Zelle einen Teil seiner eigenen DNA in die Nähe der Zellwachstumsgene einfügt und so die Zellteilung auslöst. Die aus der ersten Zellteilung hervorgegangenen veränderten Zellen tragen alle dieselbe virale DNA in der Nähe der Zellwachstumsgene. Diese veränderten Zellen sind nun insofern besonders, als einer der normalen Kontrollmechanismen für das Zellwachstum ausgefallen ist.
Je nach Lage können Zellen durch Strahlung, Chemikalien im Zigarettenrauch und Entzündungen infolge bakterieller Infektionen oder anderer Viren geschädigt werden. Jede Zelle ist potenziell gefährdet. Geschädigte Zellen sterben oft ab, weil lebenswichtige Prozesse oder das Immunsystem versagen. Manchmal führt eine Schädigung jedoch zum Ausfall eines einzelnen Krebsgens. Bei einem älteren Menschen gibt es Tausende, Zehntausende oder Hunderttausende solcher defekter Zellen. Die Wahrscheinlichkeit, dass sich aus einer dieser Zellen Krebs entwickelt, ist sehr gering.
Wenn in einem Bereich veränderter Zellen Schäden auftreten, geschieht etwas anderes. Jede dieser Zellen besitzt das Potenzial zu wachsen. Die veränderten Zellen teilen sich schneller, wenn der Bereich durch physikalische, chemische oder virale Einflüsse geschädigt wird. Es entsteht ein Teufelskreis : Die Schädigung des Bereichs führt zur Teilung der veränderten Zellen, wodurch die Wahrscheinlichkeit für Zelltod steigt.
Dieses Modell der Krebsentstehung ist populär, weil es erklärt, warum Krebs entsteht. Man würde erwarten, dass durch Strahlung geschädigte Zellen absterben oder zumindest einen schlechteren Zustand aufweisen, da weniger Gene funktionieren; Viren erhöhen die Anzahl der funktionierenden Gene.
Eine Überlegung ist, dass wir am Ende Tausende von Impfstoffen haben könnten, um jedes Virus zu verhindern, das unsere Zellen verändern kann. Viren können unterschiedliche Auswirkungen auf verschiedene Körperteile haben. Es könnte möglich sein, mehrere verschiedene Krebsarten durch eine Immunisierung gegen einen einzigen Virus zu verhindern. HPV spielt beispielsweise wahrscheinlich eine Rolle bei Mundschleimhautkrebs.
Helminthiasis
Bestimmte parasitäre Würmer sind bekanntermaßen krebserregend. [ 123 ] Dazu gehören:
- Clonorchis sinensis (der Erreger der Clonorchiasis ) und Opisthorchis viverrini (der Erreger der Opisthorchiasis ) werden mit Cholangiokarzinom in Verbindung gebracht . [ 124 ]
- Schistosoma- Arten (die Erreger der Schistosomiasis ) werden mit Blasenkrebs in Verbindung gebracht .
Epigenetik
Die Epigenetik untersucht die Regulation der Genexpression durch chemische, nicht-mutationale Veränderungen der DNA-Struktur. Die Theorie der Epigenetik in der Krebsentstehung besagt, dass nicht-mutationale DNA-Veränderungen zu einer veränderten Genexpression führen können. Normalerweise sind Onkogene inaktiv, beispielsweise aufgrund der DNA-Methylierung . Der Verlust dieser Methylierung kann die aberrante Expression von Onkogenen induzieren und so zur Krebsentstehung beitragen. Bekannte Mechanismen epigenetischer Veränderungen umfassen die DNA-Methylierung sowie die Methylierung oder Acetylierung von Histonproteinen , die an spezifischen Stellen an die chromosomale DNA gebunden sind. Medikamentenklassen, sogenannte HDAC-Inhibitoren und DNA-Methyltransferase- Inhibitoren, können die epigenetische Signalgebung in der Krebszelle regulieren .
Epimutationen umfassen Methylierungen oder Demethylierungen der CpG-Inseln in den Promotorregionen von Genen, die zu einer Repression bzw. Derepression der Genexpression führen. [ 125 ] [ 126 ] [ 127 ] Epimutationen können auch durch Acetylierung, Methylierung, Phosphorylierung oder andere Veränderungen von Histonen entstehen. Dadurch wird ein Histon-Code erzeugt , der die Genexpression reprimiert oder aktiviert. Solche Histon-Epimutationen können wichtige epigenetische Faktoren bei Krebs darstellen. [ 128 ] [ 129 ] Darüber hinaus können karzinogene Epimutationen durch Veränderungen der Chromosomenarchitektur, verursacht durch Proteine wie HMGA2 , entstehen . [ 130 ] Eine weitere Quelle für Epimutationen ist die erhöhte oder verringerte Expression von microRNAs (miRNAs). Beispielsweise kann eine Überexpression von miR-137 zu einer Herunterregulierung der Expression von 491 Genen führen, und miR-137 ist in 32 % der kolorektalen Karzinome epigenetisch stillgelegt. [ 15 ]
Krebsstammzellen
Ein neuer Ansatz zur Karzinogenese ergibt sich aus der Integration entwicklungsbiologischer Erkenntnisse in die Onkologie . Die Krebsstammzellhypothese besagt, dass die verschiedenen Zelltypen eines heterogenen Tumors von einer einzigen Zelle, der sogenannten Krebsstammzelle, abstammen. Krebsstammzellen können durch Transformation adulter Stammzellen oder differenzierter Zellen im Körper entstehen . Diese Zellen persistieren als Bestandteil des Tumors und behalten wichtige Stammzelleigenschaften. Sie können verschiedene Zelltypen hervorbringen, sind zur Selbsterneuerung und zur Homöostase fähig . [ 131 ] Darüber hinaus werden auch das Rezidiv und die Metastasierung von Krebs diesen Zellen zugeschrieben. Die Krebsstammzellhypothese widerspricht nicht früheren Konzepten der Karzinogenese. Sie stellt einen vorgeschlagenen Mechanismus dar, der zur Heterogenität von Tumoren beiträgt .
Klonale Evolution
Während genetische und epigenetische Veränderungen in Tumorsuppressorgenen und Onkogenen das Verhalten von Zellen verändern, führen diese Veränderungen letztendlich durch ihre Auswirkungen auf die Population neoplastischer Zellen und deren Mikroumgebung zu Krebs. [ 66 ] Mutierte Zellen in Neoplasien konkurrieren um Raum und Ressourcen. Ein Klon mit einer Mutation in einem Tumorsuppressorgen oder Onkogen expandiert daher in einer Neoplasie nur dann, wenn diese Mutation dem Klon einen Wettbewerbsvorteil gegenüber anderen Klonen und normalen Zellen in seiner Mikroumgebung verschafft. [ 132 ] Somit ist die Karzinogenese formal ein Prozess der Darwinschen Evolution , bekannt als somatische oder klonale Evolution . [ 67 ] Im Lichte der darwinistischen Mechanismen der Karzinogenese wurde zudem die Theorie aufgestellt, dass die verschiedenen Krebsformen in pubertäre und gerontologische Formen unterteilt werden können. Anthropologische Forschungen untersuchen Krebs derzeit als natürlichen evolutionären Prozess, durch den die natürliche Selektion umweltbedingt unterlegene Phänotypen eliminiert und andere fördert. Nach dieser Theorie gibt es zwei verschiedene Arten von Krebs: von der Geburt bis zum Ende der Pubertät (etwa im Alter von 20 Jahren), die teleologisch auf unterstützende Gruppendynamiken ausgerichtet sind, und von der Lebensmitte bis zum Tod (etwa im Alter von 40+), die teleologisch von überbevölkerten Gruppendynamiken weggerichtet sind.
Siehe auch
- Krebszelle
- Armitage-Doll-Mehrstufenmodell der Karzinogenese
- Lineares Schwellenwertmodell
- Onkogenes Retrovirenprotein
Referenzen
- ^ Majérus, Marie-Ange (1. Juli 2022). „Die Ursache von Krebs: Die vereinheitlichende Theorie“ . Advances in Cancer Biology - Metastasis . 4 100034. doi : 10.1016/j.adcanc.2022.100034 . ISSN 2667-3940 . S2CID 247145082 .
- ^ Nowell, Peter C. (1. Oktober 1976). „Die klonale Evolution von Tumorzellpopulationen: Erworbene genetische Labilität ermöglicht die schrittweise Selektion von Varianten-Sublinien und ist die Grundlage der Tumorprogression.“ Science . 194 ( 4260 ): 23–28 . Bibcode : 1976Sci...194...23N . doi : 10.1126/science.959840 . ISSN 0036-8075 . PMID 959840. S2CID 38445059 .
- ^ Hanahan, Douglas; Weinberg, Robert A. (7. Januar 2000). „Die Kennzeichen von Krebs“ . Cell . 100 (1): 57–70 . Bibcode : 2000Cell..100...57H . doi : 10.1016 / s0092-8674(00)81683-9 . ISSN 0092-8674 . PMID 10647931. S2CID 1478778 .
- Hahn , William C.; Weinberg, Robert A. (14. November 2002). „Regeln zur Herstellung menschlicher Tumorzellen“ . New England Journal of Medicine . 347 (20): 1593–1603 . doi : 10.1056/NEJMra021902 . ISSN 0028-4793 . PMID 12432047 .
- ^ Calkins, Gary N. (11. Dezember 1914). „Zur Frage der Entstehung maligner Tumoren. Von Th. Boveri. Jena, Gustav Fischer. 1914. 64 Seiten“ . Wissenschaft . 40 (1041): 857–859 . doi : 10.1126/science.40.1041.857 . ISSN 0036-8075 .
- ^ Tomasetti C, Li L, Vogelstein B (23. März 2017). „Stammzellteilungen, somatische Mutationen, Krebsätiologie und Krebsprävention“ . Science . 355 ( 6331): 1330–1334 . Bibcode : 2017Sci...355.1330T . doi : 10.1126/science.aaf9011 . PMC 5852673. PMID 28336671 .
- ^ Wood LD, Parsons DW, Jones S, Lin J, Sjöblom T, Leary RJ, et al. (November 2007). „Die genomischen Landschaften von Brust- und Darmkrebs beim Menschen“. Science . 318 (5853): 1108–1113 . Bibcode : 2007Sci...318.1108W . CiteSeerX : 10.1.1.218.5477 . doi : 10.1126/science.1145720 . PMID: 17932254. S2CID : 7586573 .
- ^ a b Knudson AG (November 2001). „Zwei genetische Treffer (mehr oder weniger) bei Krebs“. Nature Reviews Cancer . 1 (2): 157–62 . Bibcode : 2001NatRC...1..157K . doi : 10.1038 / 35101031 . PMID 11905807. S2CID 20201610 .
- ^ Fearon ER, Vogelstein B (Juni 1990). „Ein genetisches Modell für die kolorektale Tumorentstehung“ . Cell . 61 ( 5): 759–67 . doi : 10.1016/0092-8674(90)90186-I . PMID 2188735. S2CID 22975880 .
- ^ a b c Belikov AV (September 2017). „Die Anzahl wichtiger karzinogener Ereignisse lässt sich anhand der Krebsinzidenz vorhersagen“ . Scientific Reports . 7 (1) 12170. Bibcode : 2017NatSR...712170B . doi : 10.1038/ s41598-017-12448-7 . PMC 5610194. PMID 28939880 .
- ^ Belikov AV, Vyatkin A, Leonov SV (6. August 2021). „Die Erlang-Verteilung approximiert die Altersverteilung der Inzidenz von Krebserkrankungen im Kindes- und jungen Erwachsenenalter“ . PeerJ . 9 e11976 . doi : 10.7717/peerj.11976 . PMC 8351573. PMID 34434669 .
- Vyatkin , Alexey D.; Otnyukov, Danila V.; Leonov, Sergey V.; Belikov, Aleksey V. (14. Januar 2022). „Umfassende Klassifizierung und Quantifizierung von Treiberereignissen auf Patientenebene in TCGA PanCanAtlas-Kohorten“ . PLOS Genetics . 18 (1) e1009996. doi : 10.1371/journal.pgen.1009996 . PMC 8759692. PMID 35030162 .
- ^ Croce CM (Januar 2008). „Onkogene und Krebs“. The New England Journal of Medicine . 358 (5): 502–11 . doi : 10.1056/NEJMra072367 . PMID 18234754 .
- ^ Lim LP, Lau NC, Garrett-Engele P, Grimson A, Schelter JM, Castle J, Bartel DP, Linsley PS, Johnson JM (Februar 2005). „Microarray-Analyse zeigt, dass einige microRNAs eine große Anzahl von Ziel-mRNAs herunterregulieren“. Nature . 433 ( 7027): 769–73 . Bibcode : 2005Natur.433..769L . doi : 10.1038/nature03315 . PMID 15685193. S2CID 4430576 .
- ^ a b Balaguer F, Link A, Lozano JJ, Cuatrecasas M, Nagasaka T, Boland CR, Goel A (August 2010). „Die epigenetische Stummschaltung von miR-137 ist ein frühes Ereignis in der kolorektalen Karzinogenese . “ Krebsforschung . 70 (16): 6609– 18. doi : 10.1158/0008-5472.CAN-10-0622 . PMC 2922409 . PMID 20682795 .
- ^ „Wie Chromosomenungleichgewichte Krebs auslösen können | Harvard Medical School“ . hms.harvard.edu . 6. Juli 2023. Abgerufen am 2. April 2024 .
- ^ Kastan MB (April 2008). „DNA-Schadensreaktionen: Mechanismen und Rolle bei menschlichen Erkrankungen: GHA Clowes Memorial Award Lecture 2007“ . Molecular Cancer Research . 6 (4): 517–24 . doi : 10.1158/1541-7786.MCR-08-0020 . PMID 18403632 .
- ^ a b Cunningham FH, Fiebelkorn S, Johnson M, Meredith C (November 2011). „Eine neuartige Anwendung des Margin-of-Exposure-Ansatzes: Trennung von Schadstoffen im Tabakrauch“. Food and Chemical Toxicology . 49 (11): 2921–33 . doi : 10.1016/j.fct.2011.07.019 . PMID 21802474 .
- ^ Kanavy HE, Gerstenblith MR (Dezember 2011). „Ultraviolette Strahlung und Melanom“. Seminars in Cutaneous Medicine and Surgery . 30 (4): 222–8 . doi : 10.1016/j.sder.2011.08.003 (inaktiv seit 11. Juli 2025). PMID 22123420 .
{{cite journal}}: CS1 Wartung: DOI inaktiv ab Juli 2025 ( Link ) - ^ Handa O, Naito Y , Yoshikawa T (2011). „Redoxbiologie und Magenkarzinogenese: Die Rolle von Helicobacter pylori“ . Redox Report . 16 (1): 1–7 . doi : 10.1179/174329211X12968219310756 . PMC 6837368. PMID 21605492 .
- ^ Smela ME, Hamm ML, Henderson PT, Harris CM, Harris TM, Essigmann JM (Mai 2002). „Das Aflatoxin-B(1)-Formamidopyrimidin-Addukt spielt eine wichtige Rolle bei der Entstehung der in humanen hepatozellulären Karzinomen beobachteten Mutationstypen“ . Proceedings of the National Academy of Sciences of the United States of America . 99 (10): 6655–6660 . Bibcode : 2002PNAS...99.6655S . doi : 10.1073 / pnas.102167699 . PMC 124458. PMID 12011430 .
- ^ Katsurano M, Niwa T, Yasui Y, Shigematsu Y, Yamashita S, Takeshima H, Lee MS, Kim YJ, Tanaka T, Ushijima T (Januar 2012). „Frühe Entstehung eines epigenetischen Felddefekts in einem Maus-Colitis-Modell und nicht-essentielle Rollen von T- und B-Zellen bei der Induktion der DNA-Methylierung“ . Oncogene . 31 (3): 342–51 . doi : 10.1038/onc.2011.241 . PMID 21685942 .
- Bernstein C, Holubec H, Bhattacharyya AK, Nguyen H, Payne CM, Zaitlin B, Bernstein H (August 2011). „Karzinogenität von Desoxycholat, einer sekundären Gallensäure“ . Archives of Toxicology . 85 (8): 863–71 . Bibcode : 2011ArTox..85..863B . doi : 10.1007/ s00204-011-0648-7 . PMC 3149672. PMID 21267546 .
- ^ Malkin D (April 2011). „Li-Fraumeni-Syndrom“ . Genes & Cancer . 2 (4): 475–84 . doi : 10.1177/1947601911413466 . PMC 3135649. PMID 21779515 .
- ^ Fearon ER (November 1997). „Human cancer syndromes: clues to the origin and nature of cancer“. Science . 278 (5340): 1043–50 . Bibcode : 1997Sci...278.1043F . doi : 10.1126/science.278.5340.1043 . PMID 9353177 .
- ^ Lichtenstein P, Holm NV, Verkasalo PK, Iliadou A, Kaprio J, Koskenvuo M, Pukkala E, Skytthe A, Hemminki K (Juli 2000). „Umweltbedingte und erbliche Faktoren in der Krebsentstehung – Analysen von Zwillingskohorten aus Schweden, Dänemark und Finnland“ . The New England Journal of Medicine . 343 (2): 78–85 . doi : 10.1056/NEJM200007133430201 . PMID 10891514 .
- Halford S, Rowan A, Sawyer E, Talbot I, Tomlinson I (Juni 2005). „O(6)-Methylguanin-Methyltransferase in kolorektalen Karzinomen: Nachweis von Mutationen, Expressionsverlust und schwache Assoziation mit G:C>A:T-Transitionen“ . Gut . 54 (6): 797–802 . doi : 10.1136/gut.2004.059535 . PMC 1774551. PMID 15888787 .
- ^ a b Narayanan L, Fritzell JA, Baker SM, Liskay RM, Glazer PM (April 1997). „Erhöhte Mutationsraten in verschiedenen Geweben von Mäusen mit einem Defekt im DNA-Mismatch-Reparaturgen Pms2“ . Proceedings of the National Academy of Sciences of the United States of America . 94 (7): 3122–7 . Bibcode : 1997PNAS...94.3122N . doi : 10.1073 / pnas.94.7.3122 . PMC 20332. PMID 9096356 .
- ^ a b Hegan DC, Narayanan L, Jirik FR, Edelmann W, Liskay RM, Glazer PM (Dezember 2006). „ Unterschiedliche Muster genetischer Instabilität bei Mäusen mit Defizienz der DNA-Reparaturgene Pms2, Mlh1, Msh2, Msh3 und Msh6“ . Carcinogenesis . 27 (12): 2402–8 . doi : 10.1093/carcin/bgl079 . PMC 2612936. PMID 16728433 .
- ^ a b Tutt AN, van Oostrom CT, Ross GM, van Steeg H, Ashworth A (März 2002). „ Disruption of Brca2 increases the spontaneous mutation rate in vivo: synergism with ionizing radiation“ . EMBO Reports . 3 (3): 255–60 . doi : 10.1093/embo-reports/kvf037 . PMC 1084010. PMID 11850397 .
- ^ German J (März 1969). „Bloom-Syndrom. I. Genetische und klinische Beobachtungen an den ersten siebenundzwanzig Patienten“ . American Journal of Human Genetics . 21 (2): 196–227 . PMC 1706430. PMID 5770175 .
- ^ O'Hagan HM, Mohammad HP, Baylin SB (August 2008). Lee JT (Hrsg.). „Doppelstrangbrüche können die Genstilllegung und den SIRT1-abhängigen Beginn der DNA-Methylierung in einer exogenen Promotor-CpG-Insel initiieren“ . PLOS Genetics . 4 (8) e1000155. doi : 10.1371/journal.pgen.1000155 . PMC 2491723. PMID 18704159 .
- ^ Villeneuve PJ, Mao Y (November 1994). „Lebenszeitwahrscheinlichkeit, an Lungenkrebs zu erkranken, nach Raucherstatus, Kanada“. Canadian Journal of Public Health . 85 (6): 385–8 . PMID 7895211 .
- ^ Gerlinger M, Rowan AJ, Horswell S, Larkin J, Endesfelder D, Gronroos E, et al. (März 2012). „Intratumorale Heterogenität und verzweigte Evolution, aufgedeckt durch Multiregionen-Sequenzierung“ . The New England Journal of Medicine . 366 (10): 883–92 . doi : 10.1056/NEJMoa1113205 . PMC 4878653. PMID 22397650 .
- ^ a b López-Lázaro M (August 2015). „Stammzellteilungstheorie des Krebses“ . Cell Cycle . 14 (16): 2547–8 . doi : 10.1080 / 15384101.2015.1062330 . PMC 5242319. PMID 26090957 .
- ^ a b c López-Lázaro M (Mai 2015). „Die Migrationsfähigkeit von Stammzellen kann die Existenz von Krebs mit unbekanntem Primärtumor erklären. Metastasierung neu denken“ . Oncoscience . 2 ( 5): 467–75 . doi : 10.18632/oncoscience.159 . PMC 4468332. PMID 26097879 .
- ^ Tomasetti C, Vogelstein B (Januar 2015). „Ätiologie von Krebs. Unterschiede im Krebsrisiko zwischen verschiedenen Geweben lassen sich durch die Anzahl der Stammzellteilungen erklären . “ Science . 347 (6217): 78–81 . doi : 10.1126/science.1260825 . PMC 4446723. PMID 25554788 .
- ^ Slaughter DP, Southwick HW, Smejkal W (September 1953). „Feldkanzerisierung im mehrschichtigen Plattenepithel der Mundhöhle; klinische Implikationen multizentrischen Ursprungs“ . Cancer . 6 (5): 963–8 . doi : 10.1002/1097-0142(195309)6:5<963::AID-CNCR2820060515>3.0.CO;2- Q . PMID 13094644. S2CID 6736946 .
- Bernstein C, Bernstein H, Payne CM, Dvorak K, Garewal H (Februar 2008). „Felddefekte bei der Progression zu gastrointestinalen Tumoren“ . Übersichtsarbeit. Cancer Letters . 260 ( 1–2 ): 1–10 . doi : 10.1016/j.canlet.2007.11.027 . PMC 2744582. PMID 18164807 .
- ^ Nguyen H, Loustaunau C, Facista A, Ramsey L, Hassounah N, Taylor H, Krouse R, Payne CM, Tsikitis VL, Goldschmid S, Banerjee B, Perini RF, Bernstein C (2010). „Mangelhaftes Pms2, ERCC1, Ku86, CcOI bei Felddefekten während der Progression zu Dickdarmkrebs“ . Journal of Visualized Experiments (41): 1931. doi : 10.3791/1931 . PMC 3149991 . PMID 20689513 .
- ^ Rubin H (März 2011). „Felder und Feldkanzerisierung: Die präneoplastischen Ursprünge von Krebs: Asymptomatische hyperplastische Felder sind Vorläufer von Neoplasien, und ihre Progression zu Tumoren kann durch Sättigungsdichte in der Kultur verfolgt werden“. BioEssays . 33 (3): 224–31 . doi : 10.1002 / bies.201000067 . PMID 21254148. S2CID 44981539 .
- ^ Tsao JL, Yatabe Y, Salovaara R, Järvinen HJ, Mecklin JP, Aaltonen LA, Tavaré S, Shibata D (Februar 2000). „Genetische Rekonstruktion individueller kolorektaler Tumorgeschichten“ . Proceedings of the National Academy of Sciences of the United States of America . 97 (3): 1236–41 . Bibcode : 2000PNAS...97.1236T . doi : 10.1073/pnas.97.3.1236 . PMC 15581. PMID 10655514 .
- Vogelstein B , Papadopoulos N, Velculescu VE, Zhou S, Diaz LA , Kinzler KW (März 2013). „Cancer genome landscapes“ . Übersichtsarbeit. Science . 339 (6127): 1546–58 . Bibcode : 2013Sci...339.1546V . doi : 10.1126 /science.1235122 . PMC 3749880. PMID 23539594 .
- ^ Shen L, Kondo Y, Rosner GL, Xiao L, Hernandez NS, Vilaythong J, Houlihan PS, Krouse RS, Prasad AR, Einspahr JG, Buckmeier J, Alberts DS, Hamilton SR, Issa JP (September 2005). „MGMT-Promotor-Methylierung und Felddefekt bei sporadischem Kolorektalkarzinom“ . Journal of the National Cancer Institute . 97 (18): 1330–8 . doi : 10.1093/jnci/dji275 . PMID 16174854 .
- ^ a b Lee KH, Lee JS, Nam JH, Choi C, Lee MC, Park CS, Juhng SW, Lee JH (Oktober 2011). „Promoter-Methylierungsstatus der hMLH1-, hMSH2- und MGMT-Gene bei kolorektalem Karzinom in Verbindung mit der Adenom-Karzinom-Sequenz“. Langenbeck 's Archives of Surgery . 396 (7): 1017–26 . doi : 10.1007/s00423-011-0812-9 . PMID 21706233. S2CID 8069716 .
- ^ Svrcek M, Buhard O, Colas C, Coulet F, Dumont S, Massaoudi I, et al. (November 2010). „Methylierungstoleranz aufgrund eines O6-Methylguanin-DNA-Methyltransferase (MGMT)-Felddefekts in der Dickdarmschleimhaut: ein initialer Schritt in der Entwicklung von Mismatch-Reparatur-defizienten kolorektalen Karzinomen“. Gut . 59 ( 11): 1516–26 . doi : 10.1136/gut.2009.194787 . PMID 20947886. S2CID 206950452 .
- Facista A, Nguyen H, Lewis C, Prasad AR, Ramsey L, Zaitlin B, Nfonsam V, Krouse RS, Bernstein H, Payne CM, Stern S, Oatman N, Banerjee B, Bernstein C (April 2012). „ Defizitäre Expression von DNA-Reparaturenzymen im frühen Stadium der sporadischen Kolonkarzinomentwicklung“ . Genome Integrity . 3 (1): 3. doi : 10.1186/2041-9414-3-3 . PMC 3351028. PMID 22494821 .
- ^ Paluszczak J, Misiak P, Wierzbicka M, Woźniak A, Baer-Dubowska W (Februar 2011). „Häufige Hypermethylierung von DAPK, RARbeta, MGMT, RASSF1A und FHIT bei Plattenepithelkarzinomen des Kehlkopfes und angrenzender normaler Schleimhaut“. Orale Onkologie . 47 (2): 104– 7. doi : 10.1016/j.oraloncology.2010.11.006 . PMID 21147548 .
- Zuo C, Zhang H, Spencer HJ, Vural E, Suen JY, Schichman SA, Smoller BR, Kokoska MS, Fan CY (Oktober 2009). „Erhöhte Mikrosatelliteninstabilität und epigenetische Inaktivierung des hMLH1-Gens im Plattenepithelkarzinom des Kopf-Hals-Bereichs“. Otolaryngology –Head and Neck Surgery . 141 (4): 484–90 . doi : 10.1016/j.otohns.2009.07.007 . PMID 19786217. S2CID 8357370 .
- ^ Tawfik HM, El-Maqsoud NM, Hak BH, El-Sherbiny YM (2011). „Plattenepithelkarzinom im Kopf-Hals-Bereich: Immunhistochemische Untersuchung der DNA-Reparatur und Hypermethylierung des hMLH1-Genpromotors“. American Journal of Otolaryngology . 32 (6): 528–36 . doi : 10.1016/j.amjoto.2010.11.005 . PMID 21353335 .
- ^ Zou XP, Zhang B, Zhang XQ, Chen M, Cao J, Liu WJ (November 2009). „Promoter-Hypermethylierung multipler Gene im frühen Magenadenokarzinom und in präkanzerösen Läsionen“. Human Pathology . 40 (11): 1534–42 . doi : 10.1016/j.humpath.2009.01.029 . PMID 19695681 .
- ^ Wani M, Afroze D, Makhdoomi M, Hamid I, Wani B, Bhat G, Wani R, Wani K (2012). „Promoter-Methylierungsstatus des DNA-Reparaturgens (hMLH1) bei Magenkarzinompatienten aus dem Kaschmir-Tal“ (PDF) . Asian Pacific Journal of Cancer Prevention . 13 (8): 4177–81 . doi : 10.7314/APJCP.2012.13.8.4177 . PMID 23098428 .
- ^ Agarwal A, Polineni R, Hussein Z, Vigoda I, Bhagat TD, Bhattacharyya S, Maitra A, Verma A (2012). „Rolle epigenetischer Veränderungen in der Pathogenese des Barrett-Ösophagus und des Ösophagusadenokarzinoms“ . International Journal of Clinical and Experimental Pathology . 5 (5): 382–96 . PMC 3396065. PMID 22808291 . Rezension.
- ^ Hofstad B, Vatn MH, Andersen SN, Huitfeldt HS, Rognum T, Larsen S, Osnes M (September 1996). „ Wachstum von kolorektalen Polypen: Wiederentdeckung und Bewertung nicht resektierter Polypen über einen Zeitraum von drei Jahren“ . Gut . 39 (3): 449–56 . doi : 10.1136/gut.39.3.449 . PMC 1383355. PMID 8949653 .
- ^ Schmitt MW, Prindle MJ, Loeb LA (September 2012). „Implikationen der genetischen Heterogenität bei Krebs“ . Annals of the New York Academy of Sciences . 1267 (1): 110–116 . Bibcode : 2012NYASA1267..110S . doi : 10.1111 / j.1749-6632.2012.06590.x . PMC 3674777. PMID 22954224 .
- ^ Lander ES, Linton LM, Birren B, Nusbaum C, Zody MC, Baldwin J, et al. (Februar 2001). „Erste Sequenzierung und Analyse des menschlichen Genoms“ . Nature . 409 (6822): 860–921 . Bibcode : 2001Natur.409..860L . doi : 10.1038/35057062 . hdl : 2027.42/62798 . PMID 11237011 .
- ^ Yost SE, Smith EN, Schwab RB, Bao L, Jung H, Wang X, Voest E, Pierce JP, Messer K, Parker BA, Harismendy O, Frazer KA (August 2012). „Identifizierung hochkonfidenter somatischer Mutationen in der Gesamtgenomsequenz formalinfixierter Brustkrebsgewebeproben“ . Nucleic Acids Research . 40 (14): e107. doi : 10.1093 / nar/gks299 . PMC 3413110. PMID 22492626 .
- ^ Berger MF, Hodis E, Heffernan TP, Deribe YL, Lawrence MS, Protopopov A, et al. (Mai 2012). „Melanom-Genomsequenzierung deckt häufige PREX2-Mutationen auf“ . Nature . 485 ( 7399): 502–6 . Bibcode : 2012Natur.485..502B . doi : 10.1038/nature11071 . PMC 3367798. PMID 22622578 .
- ^ Rasnick D, Duesberg PH (Juni 1999). „Wie Aneuploidie die Stoffwechselkontrolle beeinflusst und Krebs verursacht“ . The Biochemical Journal . 340 (3): 621–30 . doi : 10.1042/0264-6021:3400621 . PMC 1220292. PMID 10359645 .
- ^ a b c López-Lázaro M (März 2010). „Eine neue Sicht auf die Karzinogenese und ein alternativer Ansatz zur Krebstherapie“ . Molekulare Medizin . 16 ( 3–4 ): 144–53 . doi : 10.2119/molmed.2009.00162 . PMC 2802554 . PMID 20062820 .
- ^ Juutilainen J, Herrala M , Luukkonen J, Naarala J, Hore PJ (Mai 2018). „Magnetokarzinogenese: Gibt es einen Mechanismus für die karzinogene Wirkung schwacher Magnetfelder?“ Proceedings Biological Sciences . 285 (1879) 20180590. Bibcode : 2018RSPSB.28580590J . doi : 10.1098/rspb.2018.0590 . PMC 5998098. PMID 29794049 .
- ^ Soto AM, Sonnenschein C (Oktober 2004). „Die somatische Mutationstheorie des Krebses: Wachsende Probleme mit dem Paradigma?“. BioEssays . 26 (10): 1097–107 . doi : 10.1002/bies.20087 . PMID 15382143 .
- ^ Davies PC, Lineweaver CH (Februar 2011). „Krebsgeschwüre als Metazoa 1.0: Nutzung von Genen uralter Vorfahren“ . Physical Biology . 8 (1) 015001. Bibcode : 2011PhBio...8a5001D . doi : 10.1088 / 1478-3975/8/1/015001 . PMC 3148211. PMID 21301065 .
- ^ Dean, Tim. „Krebs ähnelt dem Leben vor einer Milliarde Jahren, sagen Astrobiologen“ , Australian Life Scientist , 8. Februar 2011. Abgerufen am 15. Februar 2011.
- ^ Sterrer, W. (August 2016). „Krebs – Mutationale Wiederauferstehung von prokaryotischen Endofossilien“ (PDF) . Cancer Hypotheses . 1 (1): 1–15 . Archiviert vom Original (PDF) am 3. März 2022. Abgerufen am 8. Mai 2019 .
- ^ a b Nowell PC (Oktober 1976). „Die klonale Evolution von Tumorzellpopulationen“. Science . 194 (4260): 23–28 . Bibcode : 1976Sci...194...23N . doi : 10.1126/science.959840 . PMID 959840. S2CID 38445059 .
- ^ a b Merlo LM, Pepper JW, Reid BJ, Maley CC (Dezember 2006). „Krebs als evolutionärer und ökologischer Prozess“. Nature Reviews Cancer . 6 (12): 924–35 . doi : 10.1038/nrc2013 . PMID 17109012. S2CID 8040576 .
- ^ Hanahan D, Weinberg RA (Januar 2000). „Die Kennzeichen von Krebs“ . Cell . 100 (1): 57–70 . Bibcode : 2000Cell..100...57H . doi : 10.1016/S0092-8674(00)81683-9 . PMID 10647931 .
- ^ Lindhout, Rianne; Universität Leiden. „Steifigkeit und Viskosität von Zellen unterscheiden sich bei Krebs und anderen Erkrankungen“ . phys.org .
- ^ Cho RW, Clarke MF (Februar 2008). „Aktuelle Fortschritte bei Krebsstammzellen“. Current Opinion in Genetics & Development . 18 (1): 48–53 . doi : 10.1016/j.gde.2008.01.017 . PMID 18356041 .
- ^ Taniguchi K, Wu LW, Grivennikov SI, de Jong PR, Lian I, Yu FX, Wang K, Ho SB, Boland BS, Chang JT, Sandborn WJ, Hardiman G, Raz E, Maehara Y, Yoshimura A, Zucman-Rossi J, Guan KL, Karin M (März 2015). „Ein gp130-Src-YAP-Modul verbindet Entzündung mit Epithelregeneration“ . Nature . 519 ( 7541): 57–62 . Bibcode : 2015Natur.519...57T . doi : 10.1038/nature14228 . PMC 4447318. PMID 25731159 .
- ^ You H, Lei P, Andreadis ST (Dezember 2013). „ JNK ist ein neuartiger Regulator der interzellulären Adhäsion“ . Tissue Barriers . 1 (5) e26845. doi : 10.4161/tisb.26845 . PMC 3942331. PMID 24868495 .
- ^ Busillo JM, Azzam KM, Cidlowski JA (November 2011). „Glukokortikoide sensibilisieren das angeborene Immunsystem durch die Regulation des NLRP3-Inflammasoms“ . The Journal of Biological Chemistry . 286 (44): 38703–13 . doi : 10.1074/jbc.M111.275370 . PMC 3207479. PMID 21940629 .
- ^ Wang Y, Bugatti M, Ulland TK, Vermi W, Gilfillan S, Colonna M (März 2016). „Nichtredundante Rollen von Keratinozyten-abgeleitetem IL-34 und Neutrophilen-abgeleitetem CSF1 bei der Langerhans-Zell-Erneuerung im Steady State und während der Entzündung“ . European Journal of Immunology . 46 (3): 552–9 . doi : 10.1002/eji.201545917 . PMC 5658206. PMID 26634935 .
- ^ Siqueira Mietto B, Kroner A, Girolami EI, Santos-Nogueira E, Zhang J, David S (Dezember 2015). „Rolle von IL-10 bei der Lösung von Entzündungen und der funktionellen Wiederherstellung nach einer peripheren Nervenverletzung“ . Das Journal of Neuroscience . 35 (50): 16431– 42. doi : 10.1523/JNEUROSCI.2119-15.2015 . PMC 6605511 . PMID 26674868 .
- ^ Seifert AW, Maden M (2014). „Neue Erkenntnisse zur Hautregeneration bei Wirbeltieren“. International Review of Cell and Molecular Biology . Band 310. S. 129–169 . doi : 10.1016/B978-0-12-800180-6.00004-9 . ISBN 978-0-12-800180-6PMID 24725426 . S2CID 22554281 .
- ^ Kwon MJ, Shin HY, Cui Y, Kim H, Thi AH, Choi JY, Kim EY, Hwang DH, Kim BG (Dezember 2015). „CCL2 vermittelt Neuron-Makrophagen-Interaktionen zur Förderung der proregenerativen Makrophagenaktivierung nach präkonditionierender Verletzung“ . The Journal of Neuroscience . 35 (48): 15934–47 . doi : 10.1523/JNEUROSCI.1924-15.2015 . PMC 6605453. PMID 26631474 .
- ^ Hajishengallis G, Chavakis T (Januar 2013). „Endogene Modulatoren der Rekrutierung von Entzündungszellen“ . Trends in Immunology . 34 (1): 1–6 . doi : 10.1016/j.it.2012.08.003 . PMC 3703146. PMID 22951309 .
- ^ Nelson AM, Katseff AS, Ratliff TS, Garza LA (Februar 2016). „Interleukin 6 und STAT3 regulieren die Expression von p63-Isoformen in Keratinozyten während der Regeneration“ . Experimental Dermatology . 25 (2): 155–7 . doi : 10.1111/exd.12896 . PMC 4724264. PMID 26566817 .
- ^ Vidal PM, Lemmens E, Dooley D, Hendrix S (Februar 2013). „Die Rolle von „entzündungshemmenden“ Zytokinen bei der Axonregeneration“. Cytokine & Growth Factor Reviews . 24 (1): 1–12 . doi : 10.1016/j.cytogfr.2012.08.008 . PMID 22985997 .
- ^ Hsueh YY, Chang YJ, Huang CW, Handayani F, Chiang YL, Fan SC, Ho CJ, Kuo YM, Yang SH, Chen YL, Lin SC, Huang CC, Wu CC (Oktober 2015). „Synergie von endothelialen und neuronalen Vorläuferzellen aus Fettgewebe-abgeleiteten Stammzellen zur Erhaltung neurovaskulärer Strukturen bei hypoxisch-ischämischer Hirnverletzung der Ratte“ . Scientific Reports . 5 14985. Bibcode : 2015NatSR...514985H . doi : 10.1038/srep14985 . PMC 4597209. PMID 26447335 .
- ^ Yaniv M (September 2014). „Chromatin-Remodeling: von der Transkription zum Krebs“. Cancer Genetics . 207 (9): 352–7 . doi : 10.1016/j.cancergen.2014.03.006 . PMID 24825771 .
- ^ Zhang X, He N, Gu D, Wickliffe J, Salazar J, Boldogh I, Xie J (Oktober 2015). „Genetische Hinweise auf XPC-KRAS-Interaktionen während der Lungenkrebsentwicklung“ . Journal of Genetics and Genomics = Yi Chuan Xue Bao . 42 (10): 589–96 . doi : 10.1016/j.jgg.2015.09.006 . PMC 4643398. PMID 26554912 .
- ^ Dubois-Pot-Schneider H, Fekir K, Coulouarn C, Glaise D, Aninat C, Jarnouen K, Le Guével R, Kubo T, Ishida S, Morel F, Corlu A (Dezember 2014). „Entzündliche Zytokine fördern die Retrodifferenzierung von aus Tumoren stammenden hepatozytenähnlichen Zellen zu Vorläuferzellen“. Hepatology . 60 ( 6): 2077–90 . doi : 10.1002/hep.27353 . PMID 25098666. S2CID 11182192 .
- ^ Finkin S, Yuan D, Stein I, Taniguchi K, Weber A, Unger K, et al. (Dezember 2015). „ Ektopische lymphoide Strukturen fungieren als Mikronischen für Tumorprogenitorzellen im hepatozellulären Karzinom“ . Nature Immunology . 16 (12): 1235–44 . doi : 10.1038/ni.3290 . PMC 4653079. PMID 26502405 .
- Beane JE, Mazzilli SA, Campbell JD, Duclos G, Krysan K, Moy C et al. (April 2019). „Molekulare Subtypisierung deckt Immunveränderungen auf, die mit der Progression bronchialer Präkanzerosen assoziiert sind“ . Nature Communications . 10 (1) 1856. Bibcode : 2019NatCo..10.1856B . doi : 10.1038/s41467-019-09834-2 . PMC 6478943. PMID 31015447 .
- ^ Maoz A, Merenstein C, Koga Y, Potter A, Gower AC, Liu G, et al. (September 2021). „Erhöhte Diversität des T-Zell-Repertoires ist mit der Progression prämaligner Plattenepithel-Läsionen der Lunge assoziiert“ . Journal for Immunotherapy of Cancer . 9 (9) e002647. doi : 10.1136/ jitc -2021-002647 . PMC 8477334. PMID 34580161 .
- Vlahopoulos SA, Cen O, Hengen N, Agan J, Moschovi M, Critselis E, Adamaki M, Bacopoulou F, Copland JA, Boldogh I, Karin M, Chrousos GP (August 2015). „ Dynamisches aberrantes NF-κB fördert die Tumorentstehung: ein neues Modell unter Einbeziehung der Mikroumgebung“ . Cytokine & Growth Factor Reviews . 26 (4): 389–403 . doi : 10.1016/j.cytogfr.2015.06.001 . PMC 4526340. PMID 26119834 .
- ^ Grivennikov SI, Karin M (Februar 2010). „Gefährliche Verbindungen: STAT3- und NF-κB-Kollaboration und -Interaktion bei Krebs“ . Cytokine & Growth Factor Reviews . 21 (1): 11–9 . doi : 10.1016/j.cytogfr.2009.11.005 . PMC 2834864. PMID 20018552 .
- ^ Rieger S, Zhao H, Martin P, Abe K, Lisse TS (Januar 2015). „Die Rolle nukleärer Hormonrezeptoren bei der kutanen Wundheilung“ . Cell Biochemistry and Function . 33 (1): 1–13 . doi : 10.1002/cbf.3086 . PMC 4357276. PMID 25529612 .
- ^ Lu X, Yarbrough WG (Februar 2015). „Negative Regulation der RelA-Phosphorylierung: Neue Akteure und ihre Rolle bei Krebs“. Cytokine & Growth Factor Reviews . 26 (1): 7–13 . doi : 10.1016/j.cytogfr.2014.09.003 . PMID 25438737 .
- ^ Sionov RV, Fridlender ZG, Granot Z (Dezember 2015). „Die vielfältigen Rollen von Neutrophilen in der Tumormikroumgebung“ . Cancer Microenvironment . 8 (3): 125–58 . doi : 10.1007/s12307-014-0147-5 . PMC 4714999. PMID 24895166 .
- ^ Walsh CJ, Luer CA, Bodine AB, Smith CA, Cox HL, Noyes DR, Maura G (Dezember 2006). „Immunzellen von Knorpelfischen als Quelle neuartiger Tumorzellinhibitoren: Implikationen für die öffentliche Gesundheit“ . Integrative and Comparative Biology . 46 (6): 1072–1081 . doi : 10.1093/icb/icl041 . PMC 2664222. PMID 19343108 .
- ^ Vogelstein B, Kinzler KW (August 2004). „Krebsgene und die von ihnen kontrollierten Signalwege“. Nature Medicine . 10 (8): 789–99 . doi : 10.1038/nm1087 . PMID 15286780. S2CID 205383514 .
- ^ Brand KA, Hermfisse U (April 1997). „Aerobe Glykolyse proliferierender Zellen: eine Schutzstrategie gegen reaktive Sauerstoffspezies“ . FASEB Journal . 11 (5): 388–95 . doi : 10.1096/fasebj.11.5.9141507 . PMID 9141507. S2CID 16745745 .
- ^ Bos JL (September 1989). „ras-Onkogene bei menschlichem Krebs: eine Übersicht“ . Cancer Research . 49 (17): 4682–9 . PMID 2547513 .
- ^ Chang EH, Furth ME, Scolnick EM, Lowy DR (Juni 1982). „Tumorigenic transformation of mammalian cells induced by a normal human gene homologous to the oncogene of Harvey murine sarcoma virus“. Nature . 297 ( 5866): 479–83 . Bibcode : 1982Natur.297..479C . doi : 10.1038/297479a0 . PMID 6283358. S2CID 4234621 .
- ^ Zhan H, Bhattacharya S, Cai H, Iglesias PA, Huang CH, Devreotes PN (September 2020). „Ein erregbares Ras/PI3K/ERK-Signalnetzwerk steuert Migration und onkogene Transformation in Epithelzellen“ . Developmental Cell . 54 (5): 608–623 . doi : 10.1016/j.devcel.2020.08.001 . PMC 7505206. PMID 32877650 .
- ^ Vlahopoulos SA, Logotheti S, Mikas D, Giarika A, Gorgoulis V, Zoumpourlis V (April 2008). „Die Rolle von ATF-2 bei der Onkogenese“. BioEssays . 30 (4): 314–27 . doi : 10.1002/bies.20734 . HDL : 10442/7311 . PMID 18348191 . S2CID 678541 .
- ^ Matoba S, Kang JG, Patino WD, Wragg A, Boehm M, Gavrilova O, Hurley PJ, Bunz F, Hwang PM (Juni 2006). „p53 reguliert die mitochondriale Atmung“. Science . 312 ( 5780): 1650–3 . Bibcode : 2006Sci...312.1650M . doi : 10.1126/science.1126863 . PMID 16728594. S2CID 36668814 .
- ^ Knudson AG (April 1971). „Mutation und Krebs: Statistische Studie des Retinoblastoms“ . Proceedings of the National Academy of Sciences of the United States of America . 68 (4): 820–3 . Bibcode : 1971PNAS...68..820K . doi : 10.1073 / pnas.68.4.820 . PMC 389051. PMID 5279523 .
- ^ Fodde R, Smits R (Oktober 2002). „ Krebsbiologie. Eine Frage der Dosierung“. Science . 298 (5594): 761–3 . doi : 10.1126/science.1077707 . PMID 12399571. S2CID 50724 .
- ^ Stephens PJ, Greenman CD, Fu B, Yang F, Bignell GR, Mudie LJ, et al. (Januar 2011). „Massive genomische Umlagerung durch ein einzelnes katastrophales Ereignis während der Krebsentwicklung“ . Cell . 144 (1): 27–40 . Bibcode : 2011Cell..144...27S . doi : 10.1016 / j.cell.2010.11.055 . PMC 3065307. PMID 21215367 .
- Laienverständliche Zusammenfassung in: Wade N (10. Januar 2011). „Krebs kann in katastrophalem Ausbruch entstehen“ . The New York Times .
- ^ Kuipers EJ (März 1999). „Übersichtsartikel: Untersuchung des Zusammenhangs zwischen Helicobacter pylori und Magenkrebs“ . Alimentary Pharmacology & Therapeutics . 13 (Suppl 1): 3–11 . doi : 10.1046/j.1365-2036.1999.00002.x . PMID 10209681 .
- ^ Kusters JG, van Vliet AH, Kuipers EJ (Juli 2006). „Pathogenese der Helicobacter pylori-Infektion“ . Klin. Mikrobiol. Rev. 19 (3): 449– 90. Bibcode : 2006CliMR..19..449K . doi : 10.1128/CMR.00054-05 . PMC 1539101 . PMID 16847081 .
- ^ Parkin DM (Juni 2006). „Die globale Gesundheitsbelastung durch infektionsassoziierte Krebserkrankungen im Jahr 2002“ . Int. J. Cancer . 118 (12): 3030–44 . Bibcode : 2006IJCan.118.3030P . doi : 10.1002/ijc.21731 . PMID 16404738 .
- ^ Wroblewski LE, Peek RM, Wilson KT (Oktober 2010). „Helicobacter pylori und Magenkrebs: Faktoren, die das Krankheitsrisiko modulieren“ . Clin . Microbiol. Rev. 23 ( 4): 713–39 . doi : 10.1128/CMR.00011-10 . PMC 2952980. PMID 20930071 .
- ^ Ferlay J, Colombet M, Soerjomataram I, Mathers C, Parkin DM, Piñeros M, Znaor A, Bray F (April 2019). „Schätzung der globalen Krebsinzidenz und -mortalität im Jahr 2018: GLOBOCAN-Quellen und -Methoden“ . Int. J. Cancer . 144 (8): 1941–1953 . Bibcode : 2019IJCan.144.1941F . doi : 10.1002/ijc.31937 . PMID 30350310 .
- ^ Meurer LN, Bower DJ (April 2002). "Management of Helicobacter pylori infection". Am Fam Physician . 65 (7): 1327– 36. PMID 11996414 .
- ^ Prabhu SR, Ranganathan S, Amarapurkar DN (November 1994). „Helicobacter pylori in normal gastric mucosa“. J Assoc Physicians India . 42 (11): 863–4 . PMID 7868485 .
- ^ White JR, Winter JA, Robinson K (2015). „ Differenzielle Entzündungsreaktion auf eine Helicobacter-pylori-Infektion: Ätiologie und klinische Ergebnisse“ . J Inflamm Res . 8 : 137–47 . doi : 10.2147/JIR.S64888 . PMC 4540215. PMID 26316793 .
- ^ Deng JY, Liang H (April 2014). „Klinische Bedeutung der Lymphknotenmetastasierung bei Magenkrebs“ . World J. Gastroenterol . 20 (14): 3967–75 . doi : 10.3748 / wjg.v20.i14.3967 . PMC 3983452. PMID 24744586 .
- ^ a b Valenzuela MA, Canales J, Corvalán AH, Quest AF (Dezember 2015). „Helicobacter pylori-induzierte Entzündung und epigenetische Veränderungen während der Magenkarzinogenese“ . World J. Gastroenterol . 21 (45): 12742–56 . doi : 10.3748/wjg.v21.i45.12742 . PMC 4671030. PMID 26668499 .
- Raza Y, Khan A, Farooqui A, Mubarak M, Facista A, Akhtar SS, Khan S, Kazi JI, Bernstein C, Kazmi SU (2014). „Oxidative DNA-Schäden als potenzieller Frühmarker der Helicobacter-pylori-assoziierten Karzinogenese“. Pathol . Oncol. Res . 20 (4): 839–46 . doi : 10.1007/s12253-014-9762-1 . PMID 24664859. S2CID 18727504 .
- ^ Koeppel M, Garcia-Alcalde F, Glowinski F, Schlaermann P, Meyer TF (Juni 2015). „Helicobacter-pylori-Infektion verursacht charakteristische DNA-Schadensmuster in menschlichen Zellen“ . Cell Rep . 11 ( 11 ): 1703–1713 . doi : 10.1016/j.celrep.2015.05.030 . hdl : 11858/00-001M-0000-0028-95E8-4 . PMID 26074077 .
- Muhammad JS , Eladl MA, Khoder G (Februar 2019). „ Helicobacter pylori-induzierte DNA-Methylierung als epigenetischer Modulator von Magenkrebs: Aktuelle Ergebnisse und zukünftige Forschungsrichtung“ . Pathogens . 8 ( 1): 23. doi : 10.3390/pathogens8010023 . PMC 6471032. PMID 30781778 .
- ^ a b Noto JM, Peek RM (2011). „Die Rolle von microRNAs in der Pathogenese von Helicobacter pylori und der Entstehung von Magenkrebs“ . Front Cell Infect Microbiol . 1 : 21. doi : 10.3389/fcimb.2011.00021 . PMC 3417373. PMID 22919587 .
- ^ Santos JC, Ribeiro ML (August 2015). „Epigenetische Regulation der DNA-Reparaturmechanismen bei der durch Helicobacter pylori induzierten Magenkarzinogenese“ . World J. Gastroenterol . 21 (30): 9021–37 . doi : 10.3748/wjg.v21.i30.9021 . PMC 4533035. PMID 26290630 .
- Raza Y, Ahmed A, Khan A, Chishti AA, Akhter SS, Mubarak M, Bernstein C, Zaitlin B, Kazmi SU (Februar 2020). „ Helicobacter pylori reduziert die Expression der DNA -Reparaturproteine PMS2 und ERCC1 bei Gastritis und Magenkrebs erheblich“ . DNA Repair (Amst.) . 89 102836. doi : 10.1016/j.dnarep.2020.102836 . PMID 32143126 .
- ^ Dore MP, Pes GM, Bassotti G, Usai-Satta P (2016). „Dyspepsie: Wann und wie man auf eine Helicobacter-pylori-Infektion testet“ . Gastroenterol Res Pract . 2016; 8463614. doi : 10.1155/2016/8463614 . PMC 4864555. PMID 27239194 .
- ^ Borchsenius, SN; Daks, A; Fedorova, O; Chernova, O; Barlev, NA (2018). „Auswirkungen einer Mykoplasmeninfektion auf die Wirtsreaktion über die p53/NF-κB-Signalübertragung“. Journal of Cellular Physiology . 234 (1): 171–180 . doi : 10.1002/jcp.26781 . PMID 30146800 .
- ^ Carrillo-Infante C, Abbadessa G, Bagella L, Giordano A (Juni 2007). „Virusinfektionen als Ursache von Krebs (Übersicht)“ . International Journal of Oncology . 30 (6): 1521–8 . doi : 10.3892/ijo.30.6.1521 . PMID 17487374 .
- ^ Safdar A (2011). Management von Infektionen bei Krebspatienten . Springer. S. 478. ISBN 978-1-60761-643-6Die
- ^ Samaras V, Rafailidis PI, Mourtzoukou EG, Peppas G, Falagas ME (Juni 2010). „Chronische bakterielle und parasitäre Infektionen und Krebs: ein Überblick“ . Journal of Infection in Developing Countries . 4 (5): 267–81 . doi : 10.3855/jidc.819 . PMID 20539059 .
- ^ Daniel FI, Cherubini K, Yurgel LS, de Figueiredo MA, Salum FG (Februar 2011). „Die Rolle der epigenetischen Transkriptionsrepression und der DNA-Methyltransferasen bei Krebs“ . Cancer . 117 (4): 677–87 . doi : 10.1002/cncr.25482 . PMID 20945317 . Rezension.
- ^ Kanwal R, Gupta S (April 2012). „Epigenetische Modifikationen bei Krebs“ . Clinical Genetics . 81 (4): 303–11 . doi : 10.1111 / j.1399-0004.2011.01809.x . PMC 3590802. PMID 22082348 .
- ^ Pattani KM, Soudry E, Glazer CA, Ochs MF, Wang H, Schussel J, Sun W, Hennessey P, Mydlarz W, Loyo M, Demokan S, Smith IM, Califano JA (2012). Tao Q (Hrsg.). „MAGEB2 wird durch Promotor-Demethylierung im Plattenepithelkarzinom des Kopf-Hals-Bereichs aktiviert“ . PLOS ONE . 7 (9) : e45534. Bibcode : 2012PLoSO...745534P . doi : 10.1371/journal.pone.0045534 . PMC 3454438. PMID 23029077 .
- ^ Sampath D, Liu C, Vasan K, Sulda M, Puduvalli VK, Wierda WG, Keating MJ (Februar 2012). „ Histon-Deacetylasen vermitteln die Inaktivierung von miR-15a, miR-16 und miR-29b bei chronischer lymphatischer Leukämie“ . Blood . 119 (5): 1162–72 . doi : 10.1182/blood-2011-05-351510 . PMC 3277352. PMID 22096249 .
- ^ Hitchler MJ, Oberley LW, Domann FE (Dezember 2008). „Epigenetische Inaktivierung von SOD2 durch Histonmodifikationen in menschlichen Brustkrebszellen“ . Free Radical Biology & Medicine . 45 ( 11): 1573–80 . doi : 10.1016/j.freeradbiomed.2008.09.005 . PMC 2633123. PMID 18845242 .
- Baldassarre G, Battista S, Belletti B, Thakur S, Pentimalli F, Trapasso F, Fedele M, Pierantoni G, Croce CM, Fusco A (April 2003). „Negative Regulation der BRCA1-Genexpression durch HMGA1-Proteine erklärt die reduzierten BRCA1-Proteinspiegel im sporadischen Mammakarzinom“ . Molecular and Cellular Biology . 23 (7): 2225–38 . doi : 10.1128/MCB.23.7.2225-2238.2003 . PMC 150734. PMID 12640109 .
- ^ Dalerba P, Cho RW, Clarke MF (2007). „Krebsstammzellen: Modelle und Konzepte“. Annual Review of Medicine . 58 : 267–84 . doi : 10.1146/annurev.med.58.062105.204854 . PMID 17002552 .
- ^ Zhang W, Hanks AN, Boucher K, Florell SR, Allen SM, Alexander A, Brash DE, Grossman D (Januar 2005). „UVB-induzierte Apoptose treibt die klonale Expansion während der Hauttumorentwicklung an“ . Carcinogenesis . 26 (1): 249–57 . doi : 10.1093/carcin/bgh300 . PMC 2292404. PMID 15498793 .
Weiterführende Literatur
- Tokar EJ, Benbrahim-Tallaa L, Waalkes MP (2011). „Kapitel 14. Metallionen in der menschlichen Krebsentwicklung“. In: Sigel A, Sigel H, Sigel RK (Hrsg.). Metallionen in der Toxikologie: Wirkungen, Wechselwirkungen, Abhängigkeiten . Metallionen in den Lebenswissenschaften. Band 8. RSC Publishing. S. 375–401 . doi : 10.1039/9781849732116-00375 . ISBN 978-1-84973-091-4Die
- Dixon K, Kopras E (Dezember 2004). „Genetische Veränderungen und DNA-Reparatur bei der menschlichen Karzinogenese“. Seminars in Cancer Biology . 14 (6): 441–8 . doi : 10.1016/j.semcancer.2004.06.007 . PMID 15489137 .
- Kleinsmith LJ (2006). Grundlagen der Krebsbiologie . San Francisco: Pearson Benjamin Cummings. ISBN 978-0-8053-4003-7Die
- Sarasin A (November 2003). „Ein Überblick über die Mechanismen der Mutagenese und Karzinogenese“. Mutation Research . 544 ( 2–3 ): 99–106 . Bibcode : 2003MRRMR.544...99S . doi : 10.1016/j.mrrev.2003.06.024 . PMID 14644312 .
- Schottenfeld D, Beebe-Dimmer JL (2005). „Fortschritte in der Krebsepidemiologie: Verständnis kausaler Mechanismen und Evidenz für die Implementierung von Interventionen“ . Annual Review of Public Health . 26 : 37–60 . doi : 10.1146/annurev.publhealth.26.021304.144402 . PMID 15760280 .
- Tannock I, Hill R, Bristow R, Harrington L (2005). Grundlagen der Onkologie (4. Aufl.). New York: McGraw-Hill. ISBN 978-0-07-138774-3Die
- Wicha MS, Liu S, Dontu G (Februar 2006). „Krebsstammzellen: Eine alte Idee – ein Paradigmenwechsel“ . Cancer Research . 66 (4): 1883–90 , Diskussion 1895–6. Bibcode : 2006CaRes..66.1883W . doi : 10.1158/0008-5472.CAN-05-3153 . PMID 16488983 .