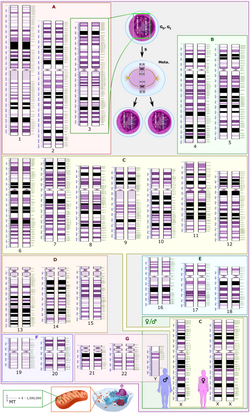
Ein Karyotyp (Abb. 1) ist der charakteristische Chromosomensatz einer eukaryotischen Spezies . [ 3 ] [ 4 ] Ein Karyotyp wird typischerweise als Bild der Chromosomen einer einzelnen Zelle dargestellt, angeordnet vom größten ( Chromosom 1 ) zum kleinsten ( Chromosom 22 ), wobei die Geschlechtschromosomen (X und Y) zuletzt abgebildet sind. Traditionell wurden Karyotypen durch Anfärben von Zellen gewonnen, nachdem deren Zellteilung chemisch gestoppt worden war. Karyotypen werden seit Jahrzehnten zur Identifizierung von Chromosomenaberrationen in Keimzellen und Krebszellen eingesetzt. Konventionelle Karyotypen können das gesamte Genom auf Veränderungen in Chromosomenstruktur und -anzahl untersuchen, die Auflösung ist jedoch relativ gering, mit einer Nachweisgrenze von 5–10 Mb.
Abb. 1. Karyotyp eines menschlichen Mannes nach Giemsa -Färbung
Verfahren
In jüngster Zeit sind Plattformen zur computergestützten Erstellung hochauflösender Karyotypen aus fragmentierter DNA entstanden, wie beispielsweise Array-basierte vergleichende genomische Hybridisierung (ArrayCGH) und SNP-Arrays . Prinzipiell bestehen diese Arrays aus Hunderten bis Millionen von Sonden, die komplementär zu einer interessierenden Region im Genom sind. Die fragmentierte DNA der Testprobe wird zerlegt, markiert und mit dem Array hybridisiert. Die Hybridisierungssignalintensitäten jeder Sonde werden mithilfe spezieller Software verwendet, um für jede Sonde auf dem Array ein Log2-Verhältnis von Test- zu Normalprobe zu berechnen.
Kennt die Software die Adresse jeder Sonde auf dem Array und die Adresse jeder Sonde im Genom, ordnet sie die Sonden in chromosomaler Reihenfolge an und rekonstruiert das Genom in silico (Abb. 2 und 3).
Virtuelle Karyotypen bieten eine deutlich höhere Auflösung als die konventionelle Zytogenetik. Die tatsächliche Auflösung hängt von der Sondendichte auf dem Array ab. Derzeit ist der Affymetrix SNP6.0 das kommerziell erhältliche Array mit der höchsten Sondendichte für virtuelle Karyotypisierungsanwendungen. Er enthält 1,8 Millionen polymorphe und nicht-polymorphe Marker und ermöglicht eine praktische Auflösung von 10–20 kb – etwa der Größe eines Gens. Dies entspricht einer rund 1000-fach höheren Auflösung als bei Karyotypen, die mit konventioneller Zytogenetik gewonnen werden.
Virtuelle Karyotypisierungen können an Keimbahnproben zur Diagnose konstitutioneller Erkrankungen durchgeführt werden [ 5 ] [ 6 ]. Klinische Tests sind bei Dutzenden CLIA-zertifizierten Laboren verfügbar ( genetests.org ). Virtuelle Karyotypisierungen sind auch an frischen oder formalinfixierten, paraffineingebetteten Tumoren möglich [ 7 ] [ 8 ] [ 9 ] . Zu den CLIA-zertifizierten Laboren, die Tumortests anbieten, gehören Creighton Medical Laboratories ( archiviert am 11. Februar 2010 im Internet Archive ) für frische und paraffineingebettete Tumorproben und CombiMatrix Molecular Diagnostics (frische Tumorproben).
Abb. 2. Virtueller Karyotyp einer Probe von chronischer lymphatischer Leukämie unter Verwendung eines SNP-Arrays.Abb. 3. Virtueller Karyotyp-Log2-Ratio-Plot einer Probe von chronischer lymphatischer Leukämie unter Verwendung eines SNP-Arrays. Gelb = Kopienzahl 2 (normal/diploid), Türkis = 1 (Deletion), Rosa = 3 (Trisomie).
Verschiedene Plattformen für die virtuelle Karyotypisierung
Array-based karyotyping can be done with several different platforms, both laboratory-developed and commercial. The arrays themselves can be genome-wide (probes distributed over the entire genome) or targeted (probes for genomic regions known to be involved in a specific disease) or a combination of both. Further, arrays used for karyotyping may use non-polymorphic probes, polymorphic probes (i.e., SNP-containing), or a combination of both. Non-polymorphic probes can provide only copy number information, while SNP arrays can provide both copy number and loss-of-heterozygosity (LOH) status in one assay. The probe types used for non-polymorphic arrays include cDNA, BAC clones (e.g., BlueGnomeArchived 7 February 2014 at the Wayback Machine), and oligonucleotides (e.g., Agilent, Santa Clara, CA, USA or Nimblegen, Madison, WI, USA). Commercially available oligonucleotide SNP arrays can be solid phase (Affymetrix, Santa Clara, CA, USA) or bead-based (Illumina, San Diego, CA, USA). Despite the diversity of platforms, ultimately they all use genomic DNA from disrupted cells to recreate a high resolution karyotype in silico. The end product does not yet have a consistent name, and has been called virtual karyotyping,[8][10] digital karyotyping,[11] molecular allelokaryotyping,[12] and molecular karyotyping.[13] Other terms used to describe the arrays used for karyotyping include SOMA (SNP oligonucleotide microarrays)[14] and CMA (chromosome microarray).[15][16] Some consider all platforms to be a type of array comparative genomic hybridization (arrayCGH), while others reserve that term for two-dye methods, and still others segregate SNP arrays because they generate more and different information than two-dye arrayCGH methods.
Applications
Detecting copy-number changes
Copy number changes can be seen in both germline and tumor samples. Copy number changes can be detected by arrays with non-polymorphic probes, such as arrayCGH, and by SNP-based arrays. Human beings are diploid, so a normal copy number is always two for the non-sex chromosomes.
Deletionen: Eine Deletion ist der Verlust von genetischem Material. Die Deletion kann heterozygot (Kopienzahl 1) oder homozygot (Kopienzahl 0, Nullisomie) sein. Mikrodeletionssyndrome sind Beispiele für konstitutionelle Erkrankungen, die auf kleinen Deletionen in der Keimbahn-DNA beruhen. Deletionen in Tumorzellen können die Inaktivierung eines Tumorsuppressorgens darstellen und diagnostische, prognostische oder therapeutische Konsequenzen haben.
Kopienzahlzunahmen: Eine Kopienzahlzunahme bezeichnet den Zuwachs an genetischem Material. Besteht der Zuwachs lediglich aus einer zusätzlichen Kopie eines DNA-Abschnitts, spricht man von einer Duplikation (Abb. 4). Liegt eine zusätzliche Kopie eines gesamten Chromosoms vor, handelt es sich um eine Trisomie . Kopienzahlzunahmen in Keimbahnproben können krankheitsbedingt sein oder eine gutartige Kopienzahlvariante darstellen . In Tumorzellen können sie diagnostische, prognostische oder therapeutische Bedeutung haben.
Abb. 4. Schematische Darstellung eines Chromosomenabschnitts vor und nach einer Duplikation.
Amplifikationen: Technisch gesehen ist eine Amplifikation eine Form der Kopienzahlzunahme mit einer Kopienzahl >10. In der Krebsbiologie treten Amplifikationen häufig in Onkogenen auf . Dies kann auf eine schlechtere Prognose hindeuten, zur Kategorisierung des Tumors beitragen oder die Eignung für eine medikamentöse Therapie anzeigen. Ein Beispiel für die Eignung für eine medikamentöse Therapie ist die Her2Neu-Amplifikation und die Behandlung mit Herceptin . Abbildung 5 zeigt eine Her2Neu-Amplifikation, die mittels virtueller Karyotypisierung mit SNP-Arrays detektiert wurde.Abb. 5. Her2-Amplifikation mittels virtuellem Karyotyp durch SNP-Array.
Verlust der Heterozygotie (LOH), autozygote Segmente und uniparentale Disomie
Autozygote Segmente und uniparentale Disomie (UPD) sind diploide/kopienneutrale genetische Befunde und daher nur mittels SNP-basierter Arrays nachweisbar. Sowohl autozygote Segmente als auch UPD zeigen bei der Karyotypisierung mit SNP-Arrays einen Verlust der Heterozygotie (LOH) mit einer Kopienzahl von zwei. Der Begriff „Runs of Homozygotie“ (ROH) ist ein Oberbegriff, der sowohl für autozygote Segmente als auch für UPD verwendet werden kann.
Uniparentale Disomie (UPD): UPD liegt vor, wenn beide Kopien eines Gens oder einer Genomregion vom selben Elternteil vererbt werden. Dies ist uniparental, im Gegensatz zu autozygoten Segmenten, die biparental sind. In der Keimbahn können sie harmlos sein oder mit Krankheiten wie dem Prader-Willi- oder dem Angelman-Syndrom einhergehen . Im Gegensatz zur Autozygotie kann sich UPD auch in Tumorzellen entwickeln. Dies wird in der Literatur als erworbene UPD oder kopieneutraler LOH bezeichnet (Abb. 6).Abb. 6. Kopieneutraler LOH/uniparentale DisomieErworbene UPD tritt häufig sowohl bei hämatologischen als auch bei soliden Tumoren auf und macht Berichten zufolge 20 bis 80 % des in menschlichen Tumoren beobachteten LOH aus. [ 19 ] [ 20 ] [ 21 ] [ 22 ] Erworbene UPD kann als zweiter Treffer in der Knudson-Zwei-Treffer-Hypothese der Tumorentstehung dienen und somit das biologische Äquivalent einer Deletion darstellen. [ 23 ] Da diese Art von Läsion weder mittels Array-CGH noch mittels FISH oder konventioneller Zytogenetik nachgewiesen werden kann, werden SNP-basierte Arrays für die virtuelle Karyotypisierung von Tumoren bevorzugt.
Abb. 7. Virtueller Karyotyp eines kolorektalen Karzinoms (Gesamtgenomansicht), der Deletionen, Zugewinne, Amplifikationen und erworbene UPD (kopieneutraler LOH) zeigt.
Abbildung 7 zeigt einen virtuellen Karyotyp eines kolorektalen Karzinoms mittels SNP-Array, der Deletionen, Zugewinne, Amplifikationen und erworbene UPD (kopieneutraler LOH) darstellt.
Beispiele für klinische Krebsanwendungen
Ein virtueller Karyotyp kann für nahezu jeden Tumor erstellt werden, die klinische Bedeutung der identifizierten Genomveränderungen variiert jedoch je nach Tumorart. Der klinische Nutzen ist unterschiedlich und die Eignung sollte am besten von einem Onkologen oder Pathologen in Absprache mit dem Laborleiter des durchführenden Labors beurteilt werden. Im Folgenden finden Sie Beispiele für Krebsarten, bei denen die klinischen Implikationen spezifischer Genomveränderungen gut belegt sind. Diese Liste ist beispielhaft und nicht vollständig. Weitere Beispiele klinisch relevanter genetischer Veränderungen, die mittels virtueller Karyotypisierung leicht nachweisbar sind, finden Sie auf der Website des Zytogenetiklabors des Wisconsin State Laboratory of Hygiene. [1] Archiviert am 12. April 2009 im Internet Archive.
Neuroblastom
Auf der Grundlage einer Reihe von 493 Neuroblastomproben wurde berichtet, dass das gesamte genomische Muster, getestet durch Array-basierte Karyotypisierung, ein Prädiktor für den Krankheitsverlauf bei Neuroblastomen ist: [ 24 ].
Tumoren, die ausschließlich Veränderungen der Kopienzahl ganzer Chromosomen aufwiesen, waren mit einer ausgezeichneten Überlebensrate verbunden.
Tumoren, die segmentale Chromosomenkopienzahlveränderungen jeglicher Art aufweisen, sind mit einem hohen Rückfallrisiko verbunden.
Within tumors showing segmental alterations, additional independent predictors of decreased overall survival were MYCN amplification, 1p and 11q deletions, and 1q gain.
Earlier publications categorized neuroblastomas into three major subtypes based on cytogenetic profiles:[25]
Subtype 1: favorable neuroblastoma with near triploidy and a predominance of numerical gains and losses, mostly representing non-metastatic NB stages 1, 2 and 4S.
Subtypes 2A and 2B: found in unfavorable widespread neuroblastoma, stages 3 and 4, with 11q loss and 17q gain without MYCN amplification (subtype 2A) or with MYCN amplification often together with 1p deletions and 17q gain (subtype 2B).
Wilms' tumor
Tumor-specific loss-of-heterozygosity (LOH) for chromosomes 1p and 16q identifies a subset of Wilms' tumor patients who have a significantly increased risk of relapse and death. LOH for these chromosomal regions can now be used as an independent prognostic factor together with disease stage to target intensity of treatment to risk of treatment failure.[26][27]
Chromophobe carcinoma: hypodiploid with loss of chromosomes 1, 2, 6, 10, 13, 17, 21
Array-based karyotyping can be used to identify characteristic chromosomal aberrations in renal tumors with challenging morphology.[8][10] Array-based karyotyping performs well on paraffin embedded tumors[29] and is amenable to routine clinical use.
In addition, recent literature indicates that certain chromosomal aberrations are associated with outcome in specific subtypes of renal epithelial tumors.[30]Clear cell renal carcinoma: del 9p and del 14q are poor prognostic indicators.[31][32]Papillary renal cell carcinoma: duplication of 1q marks fatal progression.[33]
Die Array-basierte Karyotypisierung ist eine kostengünstige Alternative zur FISH-Analyse zum Nachweis von Chromosomenaberrationen bei chronischer lymphatischer Leukämie (CLL). Mehrere klinische Validierungsstudien zeigten eine Übereinstimmung von >95 % mit dem Standard-FISH-Panel für CLL. [ 12 ] [ 34 ] [ 35 ] [ 36 ] [ 37 ] Darüber hinaus identifizierten zahlreiche Studien mittels Array-basierter Karyotypisierung „atypische Deletionen“, die von den Standard-FISH-Sonden nicht erfasst wurden, sowie erworbene uniparentale Disomie an wichtigen Loci mit prognostischem Risiko bei CLL. [ 38 ] [ 39 ]
Bei CLL-Zellen werden vier Hauptgenetikveränderungen identifiziert, die einen wesentlichen Einfluss auf den Krankheitsverlauf haben. [ 40 ]
Deletionen eines Teils des kurzen Arms von Chromosom 17 (del 17p), die das p53-Gen betreffen, sind besonders schädlich. Patienten mit dieser Anomalie haben ein deutlich kürzeres Intervall bis zum Therapiebeginn und eine kürzere Überlebenszeit. Diese Anomalie findet sich bei 5–10 % der Patienten mit CLL.
Deletionen des langen Arms von Chromosom 11 (del 11q) sind ebenfalls ungünstig, wenn auch nicht im gleichen Ausmaß wie del 17p. Die Anomalie betrifft das ATM-Gen und tritt bei CLL selten auf (5–10 %).
Die Trisomie 12, ein zusätzliches Chromosom 12 , ist ein relativ häufiger Befund, der bei 20–25 % der Patienten auftritt und eine intermediäre Prognose mit sich bringt.
Die Deletion von 13q14 (del 13q14) ist die häufigste Anomalie bei CLL; etwa 50 % der Patienten weisen Zellen mit diesem Defekt auf. Tritt del 13q14 isoliert auf, ist die Prognose für die Patienten am besten, und die meisten leben viele Jahre, sogar Jahrzehnte, ohne Therapie.
Multiples Myelom
Avet-Loiseau et al. nutzten im Journal of Clinical Oncology die SNP-Array-Karyotypisierung von 192 Proben multiplen Myeloms (MM), um prognoserelevante genetische Läsionen zu identifizieren. Diese wurden anschließend in einer separaten Kohorte (n = 273) validiert. [ 41 ] Bei MM ist die konventionelle Zytogenetik aufgrund des Fehlens eines proliferativen Klons nur in etwa 30 % der Fälle aussagekräftig. FISH-Panels sind bei MM zwar hilfreich, Standardpanels würden jedoch einige der in dieser Studie beschriebenen wichtigen genetischen Aberrationen nicht erfassen.
Die virtuelle Karyotypisierung identifizierte Chromosomenanomalien in 98 % der MM-Fälle.
del(12p13.31) ist ein unabhängiger negativer Marker.
amp(5q31.1) ist ein günstiger Marker
Die prognostische Bedeutung der amp(5q31.1)-Mutation ist wichtiger als die der Hyperdiploidie und ermöglicht zudem die Identifizierung von Patienten, die von einer Hochdosistherapie stark profitieren.
Die Array-basierte Karyotypisierung kann balancierte Translokationen wie t(4;14), die in etwa 15 % der MM-Fälle vorkommt, nicht nachweisen. Daher sollte bei der Verwendung von SNP-Arrays zur Detektion genomweiter Kopienzahlveränderungen mit prognostischer Relevanz bei MM zusätzlich eine FISH-Analyse für diese Translokation durchgeführt werden.
Medulloblastom
Die Array-basierte Karyotypisierung von 260 Medulloblastomen durch Pfister S, et al. führte zu den folgenden klinischen Untergruppen auf der Grundlage zytogenetischer Profile: [ 42 ]
Ungünstige Prognose: Zugewinn von 6q oder Amplifikation von MYC oder MYCN
Zwischenstufe: Gewinn von 17q oder ein i(17q) ohne Gewinn von 6q oder Verstärkung von MYC oder MYCN
Ausgezeichnete Prognose: Balancierter 6q- und 17q-Status oder 6q-Deletion
Oligodendrogliom
Die 1p/19q-Kodeletion gilt als „genetische Signatur“ des Oligodendroglioms . Allelverluste auf 1p und 19q, einzeln oder kombiniert, treten bei klassischen Oligodendrogliomen häufiger auf als bei Astrozytomen oder Oligoastrozytomen. [ 43 ] In einer Studie zeigten klassische Oligodendrogliome einen 1p-Verlust in 35 von 42 Fällen (83 %), einen 19q-Verlust in 28 von 39 Fällen (72 %) und eine Kombination beider in 27 von 39 Fällen (69 %). Es bestand kein signifikanter Unterschied im Heterozygotie-Status des 1p/19q-Verlusts zwischen niedriggradigen und anaplastischen Oligodendrogliomen. [ 43 ] Die 1p/19q-Kodeletion korreliert sowohl mit Chemosensitivität als auch mit einer verbesserten Prognose bei Oligodendrogliomen. [ 44 ] [ 45 ] Die meisten größeren Krebszentren überprüfen routinemäßig die Deletion von 1p/19q im Rahmen des Pathologieberichts für Oligodendrogliome. Der Status der 1p/19q-Loci kann mittels FISH oder virtueller Karyotypisierung bestimmt werden. Die virtuelle Karyotypisierung hat den Vorteil, dass sie das gesamte Genom sowie die 1p/19q-Loci in einem einzigen Test analysiert. Dies ermöglicht die Bestimmung weiterer wichtiger Loci in Gliomen, wie beispielsweise des Kopienzahlstatus von EGFR und TP53.
Während die prognostische Relevanz von 1p- und 19q-Deletionen bei anaplastischen Oligodendrogliomen und gemischten Oligoastrozytomen gut belegt ist, ist ihre Bedeutung bei niedriggradigen Gliomen umstrittener. Eine aktuelle Studie deutet darauf hin, dass die 1p/19q-Kodeletion bei niedriggradigen Gliomen mit einer (1;19)(q10;p10)-Translokation assoziiert sein könnte, welche – ähnlich der kombinierten 1p/19q-Deletion – mit einem besseren Gesamtüberleben und progressionsfreien Überleben bei Patienten mit niedriggradigen Gliomen einhergeht. [ 46 ] Oligodendrogliome weisen im Gegensatz zu anderen Gliomen nur selten Mutationen im p53-Gen auf. [ 47 ] Die Amplifikation des epidermalen Wachstumsfaktorrezeptors (EGFR) und die vollständige 1p/19q-Kodeletion schließen sich gegenseitig aus und sagen völlig unterschiedliche Verläufe voraus, wobei die EGFR-Amplifikation eine ungünstige Prognose vorhersagt. [ 48 ]
Glioblastom
Yin et al. [ 49 ] untersuchten 55 Glioblastom- und 6 GBM-Zelllinien mittels SNP-Array-Karyotypisierung. Eine erworbene uniparentale Disomie (UPD) wurde in 13 von 61 Fällen auf Chromosom 17p nachgewiesen. Patienten mit einer Deletion auf Chromosom 13q14 (RB) oder einer Deletion auf Chromosom 17p13.1 (p53) in Verbindung mit erworbener UPD wiesen eine signifikant verkürzte Überlebenszeit auf. Zusammenfassend deuten diese Ergebnisse darauf hin, dass diese Technik eine schnelle, robuste und kostengünstige Methode zur Profilierung genomweiter Anomalien bei GBM darstellt. Da die SNP-Array-Karyotypisierung an in Paraffin eingebetteten Tumoren durchgeführt werden kann, ist sie eine attraktive Option, wenn Tumorzellen in Kultur für die Metaphasen-Zytogenetik nicht wachsen oder wenn der Wunsch nach einer Karyotypisierung nach der Formalinfixierung des Präparats entsteht.
Die Bedeutung des Nachweises erworbener UPD (kopieneutraler LOH) beim Glioblastom:
Bei den Patienten mit einer 17p-Anomalie handelte es sich in etwa 50 % der Fälle um Deletionen und in etwa 50 % um aUPD.
Sowohl 17p del als auch 17p UPD waren mit einem schlechteren Ergebnis verbunden.
Bei 9 von 13 Patienten lagen homozygote TP53-Mutationen als Ursache der 17p-UPD vor.
Darüber hinaus kann in Fällen, in denen der Grad morphologisch unklar ist, die Genomprofilierung bei der Diagnose helfen.
Ein gleichzeitiger Gewinn von 7 und ein Verlust von 10 sind im Wesentlichen pathognomonisch für GBM [ 50 ].
EGFR-Amplifikation, Verlust von PTEN (auf 10q) und Verlust von p16 (auf 9p) treten fast ausschließlich bei Glioblastomen auf und können zur Unterscheidung von anaplastischen Astrozytomen und Glioblastomen beitragen. [ 51 ]
Akute lymphatische Leukämie
Die Zytogenetik , die Untersuchung charakteristischer großer Veränderungen in den Chromosomen von Krebszellen , wird zunehmend als wichtiger Prädiktor für den Krankheitsverlauf bei akuter lymphatischer Leukämie (ALL) anerkannt. [ 52 ] Anmerkung: Balancierte Translokationen können mittels Array-basierter Karyotypisierung nicht nachgewiesen werden (siehe Abschnitt „Einschränkungen“ weiter unten).
Einige zytogenetische Subtypen haben eine schlechtere Prognose als andere. Dazu gehören:
A translocation between chromosomes 9 and 22, known as the Philadelphia chromosome, occurs in about 20% of adult and 5% in pediatric cases of ALL.
A translocation between chromosomes 4 and 11 occurs in about 4% of cases and is most common in infants under 12 months.
Not all translocations of chromosomes carry a poorer prognosis. Some translocations are relatively favorable. For example, Hyperdiploidy (>50 chromosomes) is a good prognostic factor.
Genome-wide assessment of copy number changes can be done by conventional cytogenetics or virtual karyotyping. SNP array virtual karyotyping can detect copy number changes and LOH status, while arrayCGH can detect only copy number changes. Copy neutral LOH (acquired uniparental disomy) has been reported at key loci in ALL, such as CDKN2A gene at 9p, which have prognostic significance.[53][54][55] SNP array virtual karyotyping can readily detect copy neutral LOH. Array CGH, FISH, and conventional cytogenetics cannot detect copy neutral LOH.
Correlation of prognosis with bone marrow cytogenetic finding in acute lymphoblastic leukemia
Prognosis
Cytogenetic findings
Favorable
Hyperdiploidy > 50 ; t (12;21)
Intermediate
Hyperdioloidy 47 -50; Normal(diploidy); del (6q); Rearrangements of 8q24
Unfavorable
Hypodiploidy-near haploidy; Near tetraploidy; del (17p); t (9;22); t (11q23)
Unclassified ALL is considered to have an intermediate prognosis.[56]
Myelodysplastic syndrome
Myelodysplastic syndrome (MDS) has remarkable clinical, morphological, and genetic heterogeneity. Cytogenetics play a decisive role in the World Health Organization's classification-based International Prognostic Scoring System (IPSS) for MDS.[57][58]
Good Prognosis: normal karyotype, isolated del(5q), isolated del(20q), -Y
Poor Prognosis: complex abnormalities (i.e., >=3 abnormalities), −7 or del(7q)
Intermediate Prognosis: all other abnormalities, including trisomy 8 and del(11q)
In a comparison of metaphase cytogenetics, FISH panel, and SNP array karyotyping for MDS, it was found that each technique provided a similar diagnostic yield. No single method detected all defects, and detection rates improved by ~5% when all three methods were used.[59]
Eine erworbene UPD, die weder durch FISH noch durch Zytogenetik nachweisbar ist, wurde an mehreren Schlüsselloci bei MDS mittels SNP-Array-Karyotypisierung beschrieben, einschließlich der Deletion von 7/7q. [ 60 ] [ 61 ]
Philadelphia-Chromosom-negative myeloproliferative Neoplasien (MPN), darunter Polycythaemia vera, essentielle Thrombozythämie und primäre Myelofibrose, weisen eine inhärente Tendenz zur Transformation in eine Leukämie (MPN-Blastenphase) auf, die mit dem Erwerb zusätzlicher genomischer Läsionen einhergeht. In einer Studie mit 159 Fällen [ 62 ] konnte die SNP-Array-Analyse praktisch alle zytogenetischen Aberrationen erfassen und zusätzliche Läsionen mit potenziell wichtigen klinischen Implikationen aufdecken.
Die Anzahl der Genomveränderungen war in der Blastenkrise mehr als 2 bis 3 Mal höher als in der chronischen Phase der Erkrankung.
Die Deletion von 17p (TP53) war signifikant mit einer vorangegangenen Hydroxyharnstoff-Exposition sowie einem komplexen Karyotyp in Proben mit MPN-Blastenkrise assoziiert. Sowohl die Deletion als auch der kopieneutrale LOH von 17p waren mit einem komplexen Karyotyp, einem ungünstigen Prognosemarker bei myeloischen Malignomen, verbunden. Der kopieneutrale LOH (erworbene UPD) ist mittels SNP-Array-Karyotypisierung leicht nachweisbar, jedoch nicht mittels Zytogenetik, FISH oder Array-CGH.
Patienten in der Blastenkrise mit Verlust von Chromosomenmaterial auf 7q zeigten eine schlechte Prognose. Der Verlust von 7q ist bekanntermaßen prädiktiv für eine rasche Progression und ein schlechtes Ansprechen auf die AML-Therapie. MPN-Patienten in der Blastenkrise mit zytogenetisch nicht nachweisbarem neutralem LOH auf 7q wiesen vergleichbare Überlebensraten auf wie Patienten mit 7/7q in ihren Leukämiezellen.
Eine neutrale 9p-Kopie-LOH mit homozygoter JAK2-Mutation war ebenfalls mit einem ungünstigeren Verlauf in der MPN-Blastenkrise im Vergleich zu Patienten mit heterozygoter JAK2V617F-Mutation oder Wildtyp-JAK2 assoziiert. Im Gegensatz zur LOH auf 17p war die prognostische Bedeutung der 9pCNN-LOH unabhängig von etablierten Risikofaktoren wie 7/7q, 5q oder einem komplexen Karyotyp.
Darmkrebs
Die Identifizierung von Biomarkern bei Darmkrebs ist besonders wichtig für Patienten im Stadium II, bei denen weniger als 20 % ein Tumorrezidiv erleiden. Der Verlust der Heterozygotie (LOH) auf Chromosom 18q ist ein etablierter Biomarker, der mit einem hohen Risiko für ein Tumorrezidiv bei Darmkrebs im Stadium II assoziiert ist. [ 63 ] Abbildung 7 zeigt einen SNP-Array-Karyotyp eines kolorektalen Karzinoms (Gesamtgenomansicht).
Kolorektale Karzinome werden anhand molekularer Profile in spezifische Tumor-Phänotypen eingeteilt [ 63 ]. Diese Profile können mit den Ergebnissen anderer ergänzender Tests, wie z. B. Mikrosatelliteninstabilitätstests, IHC und dem KRAS-Mutationsstatus, kombiniert werden.
Chromosomale Instabilität (CIN), die eine allelische Ungleichverteilung an einer Reihe von chromosomalen Loci aufweist, darunter 5q, 8p, 17p und 18q (Abb. 7).
Microsatellite instability (MSI) which tend to have diploid karyotypes.
Malignant rhabdoid tumors
Malignant rhabdoid tumors are rare, highly aggressive neoplasms found most commonly in infants and young children. Due to their heterogenous histologic features, diagnosis can often be difficult and misclassifications can occur. In these tumors, the INI1 gene (SMARCB1)on chromosome 22q functions as a classic tumor suppressor gene. Inactivation of INI1 can occur via deletion, mutation, or acquired UPD.[64]
In a recent study,[64] SNP array karyotyping identified deletions or LOH of 22q in 49/51 rhabdoid tumors. Of these, 14 were copy neutral LOH (or acquired UPD), which is detectable by SNP array karyotyping, but not by FISH, cytogenetics, or arrayCGH. MLPA detected a single exon homozygous deletion in one sample that was below the resolution of the SNP array.
SNP array karyotyping can be used to distinguish, for example, a medulloblastoma with an isochromosome 17q from a primary rhabdoid tumor with loss of 22q11.2. When indicated, molecular analysis of INI1 using MLPA and direct sequencing may then be employed. Once the tumor-associated changes are found, an analysis of germline DNA from the patient and the parents can be done to rule out an inherited or de novo germline mutation or deletion of INI1, so that appropriate recurrence risk assessments can be made.[64]
Uveal melanoma
The most important genetic alteration associated with poor prognosis in uveal melanoma is loss of an entire copy of Chromosome 3 (Monosomy 3), which is strongly correlated with metastatic spread.[65] Gains on chromosomes 6 and 8 are often used to refine the predictive value of the Monosomy 3 screen, with gain of 6p indicating a better prognosis and gain of 8q indicating a worse prognosis in disomy 3 tumors.[66] In rare instances, monosomy 3 tumors may duplicate the remaining copy of the chromosome to return to a disomic state referred to as isodisomy.[67] Isodisomy 3 is prognostically equivalent to monosomy 3, and both can be detected by tests for chromosome 3 loss of heterozygosity.[68]
Limitations
Im Gegensatz zu Karyotypen aus der konventionellen Zytogenetik werden virtuelle Karyotypen mithilfe von Computerprogrammen anhand von Signalen aus unterbrochener DNA rekonstruiert. Das Computerprogramm korrigiert Translokationen, indem es die Signale in chromosomaler Reihenfolge anordnet. Daher können virtuelle Karyotypen balancierte Translokationen und Inversionen nicht erkennen . Sie detektieren zudem nur genetische Aberrationen in Genombereichen, die durch Sonden auf dem Array repräsentiert werden. Darüber hinaus liefern virtuelle Karyotypen eine relative Kopienzahl, normalisiert auf ein diploides Genom. Tetraploide Genome werden daher in den diploiden Bereich komprimiert, sofern keine Renormalisierung erfolgt. Für die Renormalisierung ist ein zusätzlicher zellbasierter Test, wie z. B. FISH, erforderlich, wenn Array-CGH verwendet wird. Bei Karyotypen, die mit SNP-basierten Arrays erstellt wurden, lässt sich Tetraploidie häufig aus dem Erhalt der Heterozygotie in einem Bereich mit scheinbarem Kopienzahlverlust ableiten. [ 22 ] Geringfügige Mosaike oder kleine Subklone werden von virtuellen Karyotypen möglicherweise nicht erkannt, da die Anwesenheit normaler Zellen in der Probe das Signal des abnormalen Klons abschwächt. Der genaue Punkt, ab dem die Erkennung fehlschlägt – also der minimale Anteil neoplastischer Zellen – hängt von der jeweiligen Plattform und den verwendeten Algorithmen ab. Viele Softwareprogramme zur Kopienzahlbestimmung, die zur Erstellung von Array-basierten Karyotypen eingesetzt werden, versagen bereits bei einem Anteil von weniger als 25–30 % Tumorzellen/abnormen Zellen in der Probe. In onkologischen Anwendungen lässt sich diese Einschränkung jedoch durch Tumoranreicherungsstrategien und für onkologische Proben optimierte Software minimieren. Die Analysealgorithmen entwickeln sich rasant weiter, und einige sind sogar so konzipiert, dass sie mit einer Kontamination durch normale Klone gut umgehen können [ 69 ]. Daher ist zu erwarten, dass diese Einschränkung weiter abnimmt.
Siehe auch
DECIPHER , eine Datenbank für chromosomale Imbalancen und Phänotypen beim Menschen unter Verwendung von Ensembl-Ressourcen
^ White MJD 1973. Die Chromosomen . 6. Aufl., Chapman & Hall, London. S. 28
^ Stebbins GL 1950. Variation und Evolution bei Pflanzen . Kapitel XII: Der Karyotyp. Columbia University Press NY
^ Shaffer LG, Bejjani B (2006). „ Medizinische Anwendungen der Array-CGH und die Transformation der klinischen Zytogenetik“. Cytogenet. Genome Res . 115 ( 3–4 ): 303–9 . doi : 10.1159/000095928 . PMID 17124414. S2CID 31045279 .
^ Edelmann L, Hirschhorn K (Januar 2009). „Klinischer Nutzen der Array-CGH zum Nachweis von Chromosomenaberrationen im Zusammenhang mit geistiger Behinderung und multiplen angeborenen Anomalien“. Annals of the New York Academy of Sciences . 1151 (1): 157–66 . Bibcode : 2009NYASA1151..157E . doi : 10.1111 / j.1749-6632.2008.03610.x . PMID 19154522. S2CID 27612065 .
^ Kulharya AS, Flannery DB, Norris K, Lovell C, Levy B, Velagaleti G (September 2008). „Feinkartierung von Bruchpunkten bei zwei nicht verwandten Patienten mit seltenen, überlappenden interstitiellen Deletionen von 9q mit leichten dysmorphen Merkmalen“. American Journal of Medical Genetics . 146A (17): 2234–41 . doi : 10.1002/ajmg.a.32397 . PMID 18666229. S2CID 25455126 .
Nowakowska B; Stankiewicz P; Obersztyn E; Ou Z; Li J; Chinault AC; Smyk M; Borg K; Mazurczak T; Cheung SW; Bocian E (September 2008). „Anwendung von Metaphasen-HR-CGH und gezielten chromosomalen Microarray-Analysen zur genomischen Charakterisierung von 116 Patienten mit geistiger Behinderung und dysmorphen Merkmalen“. American Journal of Medical Genetics . 146A (18): 2361–9 . doi : 10.1002 / ajmg.a.32475 . PMID 18698622. S2CID 30882747 .
^ Probst FJ; Roeder ER; Enciso VB; Ou Z; Cooper ML; Eng P; Li J; Gu Y; Stratton RF; Chinault AC; Shaw CA; Sutton VR; Cheung SW; Nelson DL (Juni 2007). „Chromosomale Mikroarray-Analyse (CMA) detektiert eine große Deletion auf dem X-Chromosom, die FMR1, FMR2 und IDS umfasst, bei einer Patientin mit geistiger Behinderung“. American Journal of Medical Genetics . 143A (12): 1358–65 . doi : 10.1002/ajmg.a.31781 . PMID 17506108. S2CID 22090841 .
^ Ishikawa S; Komura D; Tsuji S; Nishimura K; Yamamoto S; Panda B; Huang J; Fukayama M; Jones KW; Aburatani H (August 2005). „Alleldosisanalyse mit Genotypisierungs-Microarrays“. Biochem Biophys Res Commun . 333 (4): 1309– 14. doi : 10.1016/j.bbrc.2005.06.040 . PMID 15982637 .
^ a b Lo KC, Bailey D, Burkhardt T, Gardina P, Turpaz Y, Cowell J (März 2008). „Umfassende Analyse von Heterozygotieverlustereignissen im Glioblastom mithilfe von 100K-SNP-Mapping-Arrays und Vergleich mit Kopienzahlveränderungen, die durch BAC-Array-basierte vergleichende genomische Hybridisierung definiert wurden“. Genes Chromosomes Cancer . 47 (3): 221–37 . doi : 10.1002/gcc.20524 . PMID 18050302. S2CID 19480318 .
Michels E, Vandesompele J, Hoebeeck J, Menten B, De Preter K, Laureys G, Van Roy N, Speleman F (2006). „Genomweite Messung von DNA-Kopienzahlveränderungen im Neuroblastom: Analyse von Amplifikaten und Kartierung von Verlusten, Zugewinnen und Bruchpunkten“. Cytogenet . Genome Res . 115 ( 3–4 ): 273–282 . doi : 10.1159/000095924 . PMID 17124410. S2CID 14012430 .
Messahel B; Williams R; Ridolfi A; A'hern R; Warren W; Tinworth L; Hobson R; Al-Saadi R; Whyman G; Brundler MA; Kelsey A; Sebire N; Jones C; Vujanic G; Pritchard-Jones K; Children's Cancer and Leukaemia Group (CCLG) (März 2009). „Children's Cancer and Leukaemia Group (CCLG). Allelverlust auf 16q definiert eine schlechtere Prognose des Wilms-Tumors unabhängig vom Behandlungsansatz in den klinischen Studien UKW1-3: eine Studie der Children's Cancer and Leukaemia Group (CCLG)“. Eur J Cancer . 45 (5): 819–26 . doi : 10.1016/j.ejca.2009.01.005 . PMID 19231157 .
^ van den Berg, E; Störkel, S (2003). „Niere: Klarzelliges Nierenzellkarzinom“ . Atlas Genet Cytogenet Oncol Haematol . 7 (3): 424–431 . Archiviert vom Original am 25. April 2011. Abgerufen am 14. Dezember 2010 .
Lyons -Weiler MA, Hagenkord JM, Sciulli CM, Dhir R, Monzon F (2008). „Optimierung des Affymetrix GeneChip Mapping 10K 2.0 Assays für die routinemäßige klinische Anwendung an formalinfixierten, paraffineingebetteten Geweben“. Diag Mol Path . 17 (1): 3–13 . doi : 10.1097/PDM.0b013e31815aca30 . PMID 18303412. S2CID 24420204 .
^White VA, McNeil BK, Horsman DE (1998). "Acquired homozygosity (isodisomy) of chromosome 3 in uveal melanoma". Cancer Genet Cytogenet. 102 (1): 40–45. doi:10.1016/S0165-4608(97)00290-2. PMID9530338.