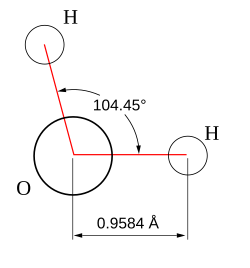
Die Molekülgeometrie ist die dreidimensionale Anordnung der Atome , aus denen ein Molekül besteht . Sie umfasst die allgemeine Form des Moleküls sowie Bindungslängen , Bindungswinkel , Torsionswinkel und alle anderen geometrischen Parameter, die die Position jedes Atoms bestimmen.
Die Molekülgeometrie beeinflusst verschiedene Eigenschaften eines Stoffes, darunter seine Reaktivität , Polarität , seinen Aggregatzustand , seine Farbe , seinen Magnetismus und seine biologische Aktivität . [ 1 ] [ 2 ] [ 3 ] Die Winkel zwischen den Bindungen, die ein Atom bildet, hängen nur schwach vom Rest des Moleküls ab, d. h. sie können als annähernd lokale und somit übertragbare Eigenschaften verstanden werden .
Bestimmung
Die Molekülgeometrie lässt sich mit verschiedenen spektroskopischen und diffraktionsanalytischen Methoden bestimmen . IR- , Mikrowellen- und Raman-Spektroskopie liefern Informationen über die Molekülgeometrie anhand der mit diesen Techniken detektierten Schwingungs- und Rotationsabsorption. Röntgenkristallographie , Neutronen- und Elektronenbeugung ermöglichen die Bestimmung der Molekülstruktur kristalliner Feststoffe basierend auf dem Atomkernabstand und der Elektronendichte. Gasphasen-Elektronenbeugung kann für kleine Moleküle in der Gasphase eingesetzt werden. NMR- und FRET- Methoden liefern komplementäre Informationen wie relative Abstände [ 4 ] [ 5 ] [ 6 ] , Diederwinkel [ 7 ] [ 8 ] und Konnektivität. Molekülgeometrien lassen sich am besten bei niedrigen Temperaturen bestimmen, da sich die Molekülstruktur bei höheren Temperaturen über mehr zugängliche Geometrien mittelt (siehe nächster Abschnitt). Größere Moleküle existieren oft in mehreren stabilen Geometrien ( Konformationsisomerie ), die energetisch nahe beieinander auf der Potenzialenergiefläche liegen . Geometrien lassen sich auch mit ab-initio-quantenchemischen Methoden mit hoher Genauigkeit berechnen . Die Molekülgeometrie kann sich im festen Zustand, in Lösung und im Gaszustand unterscheiden.
Die Position jedes Atoms wird durch die Art der chemischen Bindungen bestimmt , über die es mit seinen Nachbaratomen verbunden ist. Die Molekülgeometrie lässt sich durch die räumliche Anordnung dieser Atome beschreiben, woraus sich Bindungslängen zwischen zwei verbundenen Atomen, Bindungswinkel zwischen drei verbundenen Atomen und Torsionswinkel ( Diederwinkel ) zwischen drei aufeinanderfolgenden Bindungen ergeben.
Einfluss der thermischen Anregung
Da die Bewegungen der Atome in einem Molekül quantenmechanisch bestimmt sind, muss „Bewegung“ quantenmechanisch definiert werden. Die gesamten (äußeren) quantenmechanischen Bewegungen Translation und Rotation verändern die Geometrie des Moleküls kaum. (Die Rotation beeinflusst die Geometrie zwar in gewissem Maße durch Corioliskräfte und Zentrifugalverzerrung , dies ist jedoch für die vorliegende Diskussion vernachlässigbar.) Neben Translation und Rotation gibt es eine dritte Bewegungsart: die Molekülschwingung . Sie entspricht internen Atombewegungen wie der Dehnung von Bindungen und der Änderung von Bindungswinkeln. Die Molekülschwingungen sind harmonisch (zumindest in guter Näherung), und die Atome schwingen um ihre Gleichgewichtslagen, selbst am absoluten Nullpunkt. Am absoluten Nullpunkt befinden sich alle Atome in ihrem Schwingungsgrundzustand und zeigen eine quantenmechanische Nullpunktsbewegung . Daher ist die Wellenfunktion eines einzelnen Schwingungsmodus kein scharfer Peak, sondern annähernd eine Gauß-Funktion (die Wellenfunktion für n = 0, die im Artikel über den quantenmechanischen harmonischen Oszillator dargestellt ist ). Bei höheren Temperaturen können die Schwingungsmoden thermisch angeregt werden (in einer klassischen Interpretation drückt man dies so aus, dass „die Moleküle schneller schwingen werden“), aber sie oszillieren immer noch um die erkennbare Geometrie des Moleküls.
Um ein Gefühl für die Wahrscheinlichkeit zu bekommen, dass die Schwingung des Moleküls thermisch angeregt werden kann, untersuchen wir den Boltzmann-Faktor β ≡ exp(− Δ E/kT) , wobei ΔE die Anregungsenergie der Schwingungsart, k die Boltzmann-Konstante und T die absolute Temperatur ist . Bei 298 K (25 °C) sind typische Werte für den Boltzmann-Faktor β:
- β = 0,089 für Δ E = 500 cm −1
- β = 0,008 für Δ E = 1000 cm −1
- β = 0,0007 für Δ E = 1500 cm −1 .
(Der reziproke Zentimeter ist eine in der Infrarotspektroskopie gebräuchliche Energieeinheit ; 1 cm⁻¹ entspricht1,239 84 × 10⁻⁴ eV ). Bei einer Anregungsenergie von 500 cm⁻¹ sind bei Raumtemperatur etwa 8,9 Prozent der Moleküle thermisch angeregt. Zum Vergleich: Die niedrigste Anregungsenergie in Wasser ist die Biegeschwingung (etwa 1600 cm⁻¹ ) . Somit schwingen bei Raumtemperatur weniger als 0,07 Prozent aller Moleküle einer bestimmten Wassermenge schneller als bei absolutem Nullpunkt.
Wie bereits erwähnt, beeinflusst die Rotation die Molekülgeometrie kaum. Als quantenmechanische Bewegung wird sie jedoch bei relativ niedrigen Temperaturen (im Vergleich zur Vibration) thermisch angeregt. Klassisch betrachtet rotieren bei höheren Temperaturen mehr Moleküle schneller, was höhere Winkelgeschwindigkeiten und Drehimpulse zur Folge hat . Quantenmechanisch ausgedrückt: Mit steigender Temperatur werden mehr Eigenzustände mit höherem Drehimpuls thermisch besetzt . Typische Anregungsenergien der Rotation liegen in der Größenordnung von einigen cm⁻¹ . Die Ergebnisse vieler spektroskopischer Experimente sind verbreitert, da sie eine Mittelung über Rotationszustände beinhalten. Es ist oft schwierig, Geometrien aus Spektren bei hohen Temperaturen zu extrahieren, da die Anzahl der bei der experimentellen Mittelung erfassten Rotationszustände mit steigender Temperatur zunimmt. Daher liefern viele spektroskopische Beobachtungen nur bei Temperaturen nahe dem absoluten Nullpunkt zuverlässige Molekülgeometrien, da bei höheren Temperaturen zu viele höhere Rotationszustände thermisch besetzt sind.
Bindung
Moleküle werden definitionsgemäß am häufigsten durch kovalente Bindungen zusammengehalten , die Einfach-, Doppel- und/oder Dreifachbindungen beinhalten, wobei eine „Bindung“ ein gemeinsames Elektronenpaar ist (die andere Art der Bindung zwischen Atomen wird als Ionenbindung bezeichnet und beinhaltet ein positives Kation und ein negatives Anion ).
Molekülgeometrien lassen sich durch Bindungslängen, Bindungswinkel und Torsionswinkel beschreiben. Die Bindungslänge ist der mittlere Abstand zwischen den Atomkernen zweier Atome in einem Molekül. Ein Bindungswinkel ist der Winkel zwischen drei Atomen über mindestens zwei Bindungen. Bei vier Atomen in einer Kette ist der Torsionswinkel der Winkel zwischen der Ebene der ersten drei Atome und der Ebene der letzten drei Atome.
Zwischen den Bindungswinkeln eines Zentralatoms und vier peripheren Atomen (1 bis 4) besteht eine mathematische Beziehung, die durch die folgende Determinante ausgedrückt wird. Diese Bedingung reduziert die ursprünglich sechs möglichen Bindungswinkel um einen Freiheitsgrad auf fünf. (Die Winkel θ <sub>11 </sub> , θ <sub>22</sub> , θ <sub>33</sub> und θ <sub> 44 </sub> sind stets null. Diese Beziehung lässt sich durch Erweiterung/Kontraktion der quadratischen Matrix für eine andere Anzahl peripherer Atome anpassen.)

Die Molekülgeometrie wird durch das quantenmechanische Verhalten der Elektronen bestimmt. Mithilfe der Valenzbindungsnäherung lässt sich dies anhand der Bindungsart zwischen den Atomen des Moleküls verstehen. Bei der chemischen Bindung von Atomen verbinden sich die Atomorbitale jedes Atoms in einem Prozess namens Orbitalhybridisierung . Die zwei häufigsten Bindungsarten sind Sigma-Bindungen (meist durch Hybridorbitale gebildet) und Pi-Bindungen (gebildet durch nicht hybridisierte p-Orbitale von Atomen der Hauptgruppenelemente ). Die Geometrie lässt sich auch mithilfe der Molekülorbitaltheorie beschreiben , in der die Elektronen delokalisiert sind.
Das Verständnis des wellenartigen Verhaltens von Elektronen in Atomen und Molekülen ist Gegenstand der Quantenchemie .
Isomere
Isomere sind Molekülarten, die zwar die gleiche chemische Formel haben, sich aber in ihrer Geometrie unterscheiden, was zu unterschiedlichen Eigenschaften führt:
- Ein Reinstoff besteht nur aus einer einzigen Art von Isomeren eines Moleküls (alle haben die gleiche geometrische Struktur).
- Strukturisomere besitzen dieselbe chemische Formel, aber unterschiedliche physikalische Anordnungen und bilden oft alternative Molekülgeometrien mit sehr unterschiedlichen Eigenschaften. Die Atome sind nicht in derselben Reihenfolge miteinander verbunden.
- Funktionelle Isomere sind spezielle Arten von Strukturisomeren, bei denen bestimmte Atomgruppen ein besonderes Verhalten zeigen, wie beispielsweise bei einem Ether oder einem Alkohol.
- Stereoisomere können viele ähnliche physikochemische Eigenschaften (Schmelzpunkt, Siedepunkt) aufweisen und gleichzeitig sehr unterschiedliche biochemische Aktivitäten zeigen. Dies liegt an ihrer Chiralität , die in lebenden Systemen häufig vorkommt. Eine Manifestation dieser Chiralität ist ihre Fähigkeit, polarisiertes Licht in verschiedene Richtungen zu drehen.
- Die Proteinfaltung befasst sich mit den komplexen Geometrien und verschiedenen Isomeren, die Proteine annehmen können.
Arten von Molekülstrukturen
Ein Bindungswinkel ist der geometrische Winkel zwischen zwei benachbarten Bindungen. Einige gängige Formen einfacher Moleküle sind:
- Linear : In einem linearen Modell sind die Atome in einer geraden Linie verbunden. Die Bindungswinkel betragen 180°. Beispielsweise besitzen Kohlendioxid und Stickstoffmonoxid eine lineare Molekülstruktur.
- Trigonal-planar : Moleküle mit trigonal-planarer Struktur sind annähernd dreieckig und liegen in einer Ebene (flach) . Daher betragen die Bindungswinkel 120°. Beispiel: Bortrifluorid .
- Gewinkelt : Gewinkelte Moleküle (auch gebogen oder V-förmig genannt ) haben eine nichtlineare Form. Wasser (H₂O) beispielsweise hat einen Winkel von etwa 105°. Ein Wassermolekül besitzt zwei Paare bindender Elektronen und zwei freie Elektronenpaare.
- Tetraedrisch : Tetra- bedeutet vier, und -hedral bezieht sich auf eine Fläche eines Festkörpers, daher bedeutet „ tetraedrisch “ wörtlich „vier Flächen habend“. Diese Form findet sich, wenn vier Bindungen an einem zentralen Atom vorliegen und keine zusätzlichen freien Elektronenpaare vorhanden sind . Gemäß der VSEPR- Theorie (Valenzschalen-Elektronenpaar-Abstoßungstheorie) betragen die Bindungswinkel zwischen den Elektronenbindungen arccos (− 1/3) = 109,47°. Methan (CH 4 ) ist beispielsweise ein tetraedrisches Molekül.
- Oktaedrisch : Okta- bedeutet acht, und -edrisch bezieht sich auf eine Fläche eines Festkörpers, daher bedeutet „ oktaedrisch “ „achtflächig“. Der Bindungswinkel beträgt 90 Grad. Schwefelhexafluorid (SF₆ ) ist beispielsweise ein oktaedrisches Molekül.
- Trigonal-pyramidal : Ein trigonal-pyramidales Molekül besitzt eine pyramidenförmige Gestalt mit dreieckiger Grundfläche. Im Gegensatz zu linearen und trigonal-planaren Strukturen, aber ähnlich der tetraedrischen Anordnung, benötigt die Pyramidenstruktur drei Dimensionen, um die Elektronen vollständig zu trennen. Hier existieren nur drei Paare bindender Elektronen, während ein freies Elektronenpaar verbleibt. Die Abstoßung zwischen dem freien und dem bindenden Elektronenpaar führt zu einer Verringerung des Bindungswinkels vom Tetraederwinkel. [ 9 ] Beispiel: Ammoniak (NH₃ ) .
VSEPR-Tabelle
Die Bindungswinkel in der folgenden Tabelle sind ideale Winkel gemäß der einfachen VSEPR-Theorie . In der darauffolgenden Spalte ist jeweils der tatsächliche Winkel für das Beispiel angegeben, bei dem dieser abweicht. In vielen Fällen, wie z. B. bei trigonal-pyramidalen und gewinkelten Strukturen, weicht der tatsächliche Winkel vom idealen Winkel ab, und zwar in unterschiedlichem Ausmaß. Beispielsweise weicht der Winkel in H₂S ( 92 °) deutlich stärker vom Tetraederwinkel ab als der Winkel in H₂O ( 104,48 °).
| An das Zentralatom gebundene Atome | Einzelpaare | Elektronendomänen (Sterische Zahl) | Form | Idealer Bindungswinkel (Beispiel-Bindungswinkel) | Beispiel | Bild |
|---|---|---|---|---|---|---|
| 2 | 0 | 2 | linear | 180° | CO 2 |  |
| 3 | 0 | 3 | trigonal planar | 120° | BF 3 |  |
| 2 | 1 | 3 | gebogen | 120° (119°) | SO 2 |  |
| 4 | 0 | 4 | tetraedrisch | 109,5° | CH 4 |  |
| 3 | 1 | 4 | trigonal pyramidal | 109,5° (106,8°) [ 10 ] | NH 3 |  |
| 2 | 2 | 4 | gebogen | 109,5° (104,48°) [ 11 ] [ 12 ] | H₂O | |
| 5 | 0 | 5 | trigonal bipyramidal | 90°, 120° | PCl 5 |  |
| 4 | 1 | 5 | Wippe | Achse–Achse 180° (173,1°), äq–äq 120° (101,6°), Achse–äq 90° | SF 4 |  |
| 3 | 2 | 5 | T-förmig | 90° (87,5°), 180° (175°) | ClF 3 |  |
| 2 | 3 | 5 | linear | 180° | XeF 2 | |
| 6 | 0 | 6 | oktaedrisch | 90°, 180° | SF 6 |  |
| 5 | 1 | 6 | quadratische Pyramide | 90° (84,8°) | BrF 5 |  |
| 4 | 2 | 6 | quadratisch planar | 90°, 180° | XeF 4 |  |
| 7 | 0 | 7 | pentagonal bipyramidal | 90°, 72°, 180° | WENN 7 |  |
| 6 | 1 | 7 | fünfeckige Pyramide | 72°, 90°, 144° | XeOF−5 |  |
| 5 | 2 | 7 | pentagonal planar | 72°, 144° | XeF−5 |  |
| 8 | 0 | 8 | quadratisches Antiprisma | XeF2−8 |  | |
| 9 | 0 | 9 | dreifach überkapptes trigonales Prisma | ReH2−9 |  |
Je mehr freie Elektronenpaare ein Molekül enthält, desto kleiner sind die Winkel zwischen den Atomen dieses Moleküls. Die VSEPR-Theorie sagt voraus, dass sich freie Elektronenpaare gegenseitig abstoßen und dadurch die verschiedenen Atome von ihnen wegdrängen.
3D-Darstellungen
- Linien- oder Stabdarstellung – Atomkerne werden nicht dargestellt, nur die Bindungen als Linien oder Stäbe. Wie bei zweidimensionalen Molekülstrukturen dieser Art sind an jedem Eckpunkt Atome implizit enthalten.
 |  |  |  |
- Elektronendichtediagramm – zeigt die Elektronendichte, die entweder kristallographisch oder mithilfe der Quantenmechanik bestimmt wurde , anstatt einzelne Atome oder Bindungen darzustellen.
 |  |
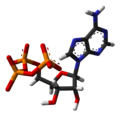
- Kugel-Stab -Modell – Atomkerne werden durch Kugeln und die Bindungen durch Stäbe dargestellt.
 |  |  |  |
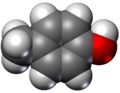
- Raumfüllende Modelle oder CPK-Modelle (auch ein atomares Farbschema in Darstellungen) – das Molekül wird durch sich überlappende Kugeln dargestellt, die die Atome repräsentieren.
 |  |  |  |
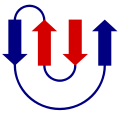
- Cartoon – eine Darstellungsform für Proteine, bei der Schleifen, Beta-Faltblätter und Alpha-Helices schematisch dargestellt werden und keine Atome oder Bindungen explizit dargestellt werden (z. B. wird das Proteinrückgrat als glatte Röhre dargestellt).
 |  |  |  |
Siehe auch
Referenzen
- ^ McMurry, John E. (1992). Organische Chemie (3. Aufl.). Belmont: Wadsworth. ISBN 0-534-16218-5Die
- ^ Cotton, F. Albert ; Wilkinson, Geoffrey ; Murillo, Carlos A.; Bochmann, Manfred (1999), Advanced Inorganic Chemistry (6. Aufl.), New York: Wiley-Interscience, ISBN 0-471-19957-5
- ^ Alexandros Chremos; Jack F. Douglas (2015). „Wann wird ein verzweigtes Polymer zu einem Partikel?“ . J. Chem. Phys . 143 (11): 111104. Bibcode : 2015JChPh.143k1104C . doi : 10.1063/1.4931483 . PMID 26395679 .
- ^ FRET-Beschreibung ( Archiviert am 18.09.2008 im Internet Archive)
- ^ Hillisch, A.; Lorenz, M.; Diekmann, S. (2001). „Neuere Fortschritte in der FRET-Spektroskopie: Distanzbestimmung in Protein-DNA-Komplexen“. Current Opinion in Structural Biology . 11 (2): 201–207 . doi : 10.1016/S0959-440X(00)00190-1 . PMID 11297928 .
- ^ Einführung in die FRET-Bildgebung
- ^ Ermittlung der Diederwinkel aus den 3J -Kopplungskonstanten
- ^ Eine weitere Javascript-ähnliche NMR-Kopplungskonstante zum Diederwinkel. Archiviert am 28.12.2005 im Internet Archive.
- ^ Miessler GL und Tarr DA Anorganische Chemie (2. Aufl., Prentice-Hall 1999), S. 57-58
- ^ Haynes, William M., Hrsg. (2013). CRC Handbook of Chemistry and Physics (94. Aufl.). CRC Press . S. 9–26 . ISBN 9781466571143Die
- ^ Hoy, AR; Bunker, PR (1979). „Eine präzise Lösung der Rotations-Biege-Schrödingergleichung für ein dreiatomiges Molekül mit Anwendung auf das Wassermolekül“. Journal of Molecular Spectroscopy . 74 (1): 1–8 . Bibcode : 1979JMoSp..74....1H . doi : 10.1016/0022-2852(79)90019-5 .
- ^ „CCCBDB Experimentelle Bindungswinkel Seite 2“ . Archiviert vom Original am 03.09.2014 . Abgerufen am 27.08.2014 .
Externe Links
- Tutorial zu Molekülgeometrie und Polarität: 3D-Visualisierung von Molekülen zur Bestimmung der Polarität.
- Molekülgeometrie mithilfe von Kristallen: Visualisierung der 3D-Struktur von Molekülen mittels Kristallographie.