Die idiopathische Lungenfibrose ( IPF ), früher als kryptogene fibrosierende Alveolitis bezeichnet [ 5 ] , ist eine seltene, fortschreitende Erkrankung der Atemwege, die durch die Verdickung und Versteifung des die Lungenbläschen umgebenden Gewebes sowie durch die Bildung von Narbengewebe gekennzeichnet ist [ 6 ] . Es handelt sich um eine Form der chronischen Lungenfibrose , die durch einen fortschreitenden und irreversiblen Rückgang der Lungenfunktion charakterisiert ist [ 7 ] [ 3 ] [ 4 ] .
Typische Symptome sind eine allmählich einsetzende Atemnot und ein trockener Husten . [ 1 ] Weitere Veränderungen können Müdigkeit und Trommelschlägelfinger (abnorm große, kuppelförmige Finger- und Zehennägel) sein. [ 1 ] Zu den Komplikationen können pulmonale Hypertonie , Herzinsuffizienz , Lungenentzündung oder Lungenembolie gehören . [ 1 ]
Die Ursache ist unbekannt, daher der Begriff idiopathisch . [ 2 ] Zu den Risikofaktoren zählen Zigarettenrauchen , gastroösophageale Refluxkrankheit , bestimmte Virusinfektionen und genetische Veranlagung. [ 1 ] Der zugrunde liegende Mechanismus beinhaltet eine Vernarbung des Lungengewebes . [ 1 ] Die Diagnose erfordert den Ausschluss anderer möglicher Ursachen. [ 3 ] Sie kann durch eine hochauflösende Computertomographie (HRCT) oder eine Lungenbiopsie , die eine gewöhnliche interstitielle Pneumonie zeigen , unterstützt werden . [ 3 ] Es handelt sich um eine Form der interstitiellen Lungenerkrankung . [ 3 ]
Patienten profitieren häufig von pulmonaler Rehabilitation und Sauerstoffzufuhr . [ 1 ] Antifibrotische Medikamente wie Pirfenidon oder Nintedanib können das Fortschreiten der Erkrankung verlangsamen. [ 2 ] Auch eine Lungentransplantation kann eine Behandlungsoption sein. [ 1 ]
Weltweit sind etwa 5 Millionen Menschen betroffen. [ 8 ] Die Krankheit tritt jährlich bei etwa 12 von 100.000 Menschen neu auf. [ 4 ] Am häufigsten betroffen sind Menschen zwischen 60 und 70 Jahren. [ 4 ] Männer sind häufiger betroffen als Frauen. [ 4 ] Die durchschnittliche Lebenserwartung nach der Diagnose beträgt etwa vier Jahre. [ 1 ] Aktualisierte internationale Leitlinien wurden 2022 veröffentlicht. Diese führten zu einer Vereinfachung der Diagnose und zum Ausschluss von Antazida als mögliche Begleittherapie. [ 9 ]
Anzeichen und Symptome
Bei vielen Betroffenen treten die Symptome über einen längeren Zeitraum vor der Diagnose auf. [ 8 ] Zu den häufigsten klinischen Merkmalen der idiopathischen Lungenfibrose (IPF) gehören die folgenden: [ 3 ] [ 10 ] [ 11 ]
- Alter über 50 Jahre
- Trockener, unproduktiver Husten bei Belastung
- Progressive Belastungsdyspnoe (Atemnot bei körperlicher Anstrengung)
- Bei der Auskultation waren beidseitig trockene, inspiratorische basale Rasselgeräusche hörbar (ein knisterndes oder knackendes Geräusch in der Lunge während der Einatmung). [ 3 ] [ 12 ] [ 13 ]
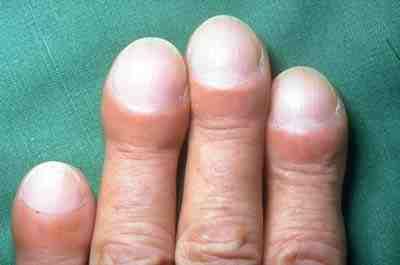
- Trommelschlägelfinger , eine Verformung der Finger- oder Zehenspitzen (siehe Abbildung)
- Abnormale Ergebnisse der Lungenfunktionsprüfung mit Hinweisen auf Restriktion und beeinträchtigten Gasaustausch .
Einige dieser Merkmale sind auf eine chronische Hypoxämie (Sauerstoffmangel im Blut) zurückzuführen und nicht spezifisch für die idiopathische Lungenfibrose (IPF), sondern können auch bei anderen Lungenerkrankungen auftreten. Bei allen Patienten mit ungeklärter chronischer Belastungsdyspnoe, die Husten, beidseitige basale inspiratorische Rasselgeräusche oder Trommelschlägelfinger aufweisen, sollte eine IPF in Betracht gezogen werden. [ 3 ]
Die Beurteilung von Rasselgeräuschen bei der Auskultation der Lunge ist eine praktische Methode zur Verbesserung der Früherkennung von IPF. Feine Rasselgeräusche, auch als „Klettverschluss“ -Rasselgeräusche bekannt, sind für Kliniker leicht zu erkennen und charakteristisch für IPF. [ 14 ]
Sind beidseitig feine Rasselgeräusche während der gesamten Inspirationszeit hörbar und bestehen auch nach mehreren tiefen Atemzügen fort, und treten diese Geräusche bei einem Patienten ab 60 Jahren über mehrere Wochen hinweg wiederholt auf, sollte dies den Verdacht auf eine idiopathische Lungenfibrose (IPF) begründen und eine hochauflösende Computertomographie (HRCT) des Thorax in Erwägung ziehen, da diese sensitiver als eine Röntgenaufnahme des Thorax ist . [ 13 ] Da Rasselgeräusche nicht spezifisch für IPF sind, müssen sie Anlass für eine umfassende Diagnostik geben. [ 3 ]
Ursachen
Die Ursache der idiopathischen Lungenfibrose (IPF) ist unbekannt, jedoch erhöhen bestimmte Umweltfaktoren und Expositionen nachweislich das Erkrankungsrisiko. [ 15 ] Zigarettenrauchen gilt als der bekannteste und am weitesten verbreitete Risikofaktor für IPF und verdoppelt das Risiko. [ 15 ] Auch andere Umwelt- und berufsbedingte Expositionen, wie beispielsweise die Exposition gegenüber Metallstaub, Holzstaub, Kohlenstaub, Quarzstaub, Steinstaub , biologischen Stäuben aus Heu, Schimmelpilzsporen oder anderen landwirtschaftlichen Produkten sowie Tätigkeiten in der Landwirtschaft/Tierhaltung, erhöhen das IPF-Risiko. [ 15 ] Es gibt Hinweise darauf, dass Virusinfektionen mit idiopathischer Lungenfibrose und anderen fibrotischen Lungenerkrankungen in Zusammenhang stehen könnten . [ 16 ]
Pathogenese
Trotz umfangreicher Forschung ist die Ursache der idiopathischen Lungenfibrose (IPF) weiterhin unbekannt. [ 3 ] Die Fibrose bei IPF wurde mit Zigarettenrauchen, Umweltfaktoren (z. B. berufsbedingter Exposition gegenüber Gasen, Rauch, Chemikalien oder Stäuben), anderen Erkrankungen wie der gastroösophagealen Refluxkrankheit oder einer genetischen Veranlagung (familiäre IPF) in Verbindung gebracht. Allerdings trifft keiner dieser Faktoren bei allen IPF-Patienten zu und sie liefern daher keine vollständig zufriedenstellende Erklärung für die Erkrankung. [ 3 ] [ 17 ]
Bei der idiopathischen Lungenfibrose (IPF) geht man davon aus, dass sie auf einem gestörten Wundheilungsprozess beruht, der mit einer abnormen und übermäßigen Ablagerung von Kollagen (Fibrose) im Lungeninterstitium bei minimaler begleitender Entzündung einhergeht . [ 18 ] Zelluläre Seneszenz gilt als eine zentrale Ursache, eine Annahme, die durch die bei Patienten unter senolytischer Therapie beobachteten positiven Effekte gestützt wird . [ 19 ] [ 20 ] [ 21 ]
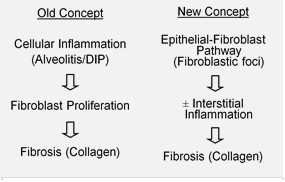
Es wird angenommen, dass die initiale oder wiederholte Schädigung bei IPF die alveolären Epithelzellen ( Pneumozyten ) der Lunge betrifft, genauer gesagt die Typ-I- und Typ-II-Zellen , die den Großteil der Alveolaroberfläche auskleiden. [ 22 ] Bei Schädigung oder Verlust von Typ-I-Zellen proliferieren vermutlich Typ-II-Zellen, um die freiliegenden Basalmembranen zu bedecken . Im normalen Reparaturprozess sterben die hyperplastischen Typ-II-Zellen ab, und die verbleibenden Zellen breiten sich aus und differenzieren sich zu Typ-I-Zellen. Unter pathologischen Bedingungen und in Gegenwart von transformierendem Wachstumsfaktor beta (TGF-β) akkumulieren Fibroblasten in diesen geschädigten Bereichen und differenzieren sich zu Myofibroblasten , die Kollagen und andere Proteine sezernieren. [ 22 ] Nach der aktuellen Klassifikation der IPF-Pathogenese entsteht die Erkrankung zunächst durch die Bildung einer UIP-Läsion (gewöhnliche interstitielle Pneumonie), die dann die für IPF charakteristische pathologische Entwicklung durchläuft. [ 23 ] Andere vorgeschlagene Mechanismen wiederholter Verletzungen deuten darauf hin, dass IPF nicht nur durch eine UIP-Läsion, sondern auch durch NSIP- und DAD-Läsionen (unspezifische interstitielle Pneumonie und diffuser alveolärer Schaden) entstehen kann, [ 24 ] oder durch eine Kombination mehrerer.
Früher ging man davon aus, dass Entzündungen den Beginn der Vernarbung von Lungengewebe markieren. Spätere Erkenntnisse zeigten jedoch, dass die Entwicklung fibroblastischer Herde der Ansammlung von Entzündungszellen und der daraus resultierenden Kollagenablagerung vorausgeht. [ 25 ] Dieses pathogenetische Modell wird indirekt durch die klinischen Merkmale der idiopathischen Lungenfibrose (IPF) gestützt, darunter ein schleichender Beginn über mehrere Jahre, relativ seltene akute Exazerbationen und das Versagen einer immunsuppressiven Therapie . [ 18 ] [ 26 ] Einige Forscher vertreten jedoch die Ansicht, dass es sich um eine multimechanistische Erkrankung handelt, bei der der Auslöser in Anomalien verschiedener Wundheilungsprozesse, einschließlich der Entzündungsreaktion, liegen kann. [ 24 ] Solche Anomalien können in einer beliebigen Anzahl der neun beteiligten Signalwege auftreten (Gerinnungskaskade, antioxidative Signalwege, Apoptose, Entzündungszytokine, Angiogenese und Gefäßremodellierung, Wachstumsfaktoren, Surfactant und Matrixregulatoren). [ 24 ] Durch weitere Untersuchungen aller neun Signalwege könnten neuartige Therapien und Ansätze entwickelt werden, die individuell oder fallbezogen angewendet werden, falls Versuche, Komplikationen in einem einzelnen Signalweg zu behandeln oder zu umgehen, erfolglos bleiben. Mehrere Therapien, die auf die Fibroblastenaktivierung oder die Synthese der extrazellulären Matrix abzielen, befinden sich derzeit in frühen Testphasen oder werden für die Entwicklung in Betracht gezogen.
Die familiäre IPF betrifft weniger als 5 % aller IPF-Patienten und ist klinisch und histologisch nicht von der sporadischen IPF zu unterscheiden. [ 3 ] Zu den genetischen Assoziationen zählen Mutationen in den pulmonalen Surfactant- Proteinen A1, A2 und C ( SFTPA1 , SFTPA2B ) sowie im Mucin ( MUC5B ). [ 27 ] Bemerkenswert an der MUC5B-Variante ist ihre hohe Nachweishäufigkeit: Sie findet sich bei etwa 20 % der Personen nord- und westeuropäischer Abstammung und bei 19 % der Teilnehmer der Framingham-Herzstudie. [ 28 ] Mutationen in humanen Telomerase -Genen sind ebenfalls mit familiärer Lungenfibrose und bei einigen Patienten mit sporadischer IPF assoziiert (z. B. die TERT- und TERC- Gene). [ 27 ] Kürzlich wurde in einer Familie mit IPF eine X-chromosomale Mutation in einem dritten Telomerase-assoziierten Gen, Dyskerin (DKC1), beschrieben. [ 29 ]
Diagnose
Eine frühzeitige Diagnose der idiopathischen Lungenfibrose (IPF) ist Voraussetzung für eine frühere Behandlung und potenziell für eine Verbesserung des langfristigen klinischen Verlaufs dieser fortschreitenden und letztlich tödlichen Erkrankung. [ 3 ] Bei Verdacht auf IPF kann die Diagnose schwierig sein, jedoch hat sich gezeigt, dass ein multidisziplinärer Ansatz unter Einbeziehung eines auf interstitielle Lungenerkrankungen spezialisierten Pneumologen, Radiologen und Pathologen die Genauigkeit der IPF-Diagnose verbessert. [ 3 ] [ 30 ] [ 31 ]
Eine multidisziplinäre Konsensuserklärung zu idiopathischen interstitiellen Pneumonien, die im Jahr 2000 von der American Thoracic Society (ATS) und der European Respiratory Society (ERS) veröffentlicht wurde, schlug spezifische Haupt- und Nebenkriterien für die Diagnose einer idiopathischen Lungenfibrose (IPF) vor. [ 3 ] Im Jahr 2011 wurden jedoch neue, vereinfachte und aktualisierte Kriterien für die Diagnose und Behandlung der IPF von der ATS, der ERS, der Japanese Respiratory Society (JRS) und der Latin American Thoracic Association (ALAT) veröffentlicht. [ 3 ] Aktuell erfordert die Diagnose einer IPF:
- Ausschluss bekannter Ursachen einer interstitiellen Lungenerkrankung (ILD), z. B. häusliche und berufsbedingte Umwelteinflüsse, Bindegewebserkrankungen oder Arzneimittelexposition/Toxizität
- Das Vorhandensein eines typischen radiologischen Musters einer gewöhnlichen interstitiellen Pneumonie (UIP) in der hochauflösenden Computertomographie (HRCT).
Im geeigneten klinischen Kontext ist die Diagnose einer idiopathischen Lungenfibrose (IPF) allein mittels hochauflösender Computertomographie (HRCT) möglich, wodurch eine chirurgische Lungenbiopsie überflüssig wird. [ 3 ] [ 10 ]
Zur Unterstützung der Diagnose wurden verschiedene Technologien unter Verwendung künstlicher Intelligenz entwickelt. Ein Deep-Learning -Algorithmus zur Kategorisierung hochauflösender CT-Bilder wies eine hohe Genauigkeit auf [ 32 ] , und ein Forschungsprojekt der Medizinischen Fakultät der Universität Nagoya und Riken nutzte eine Kombination aus Deep Learning und maschinellem Lernen , um die Krankheit präzise zu diagnostizieren [ 33 ] .
Jüngste Entwicklungen deuten auf einen potenziellen Nutzen der Positronen-Emissions-Tomographie (PET) für die Diagnose der idiopathischen Lungenfibrose (IPF) hin, sofern geeignete Radiotracer eingesetzt werden. Da die IPF durch den transformierenden Wachstumsfaktor beta (TGF-β) angetrieben wird [ 34 ] , sind zelluläre Mechanismen, die die interstitielle TGF-β-Konzentration erhöhen, ebenfalls ein Schlüsselfaktor für die IPF-Entwicklung [ 35 ] . Der wahrscheinlich wichtigste Aktivator von TGF-β ist αvβ6-Integrin , das TGF-β aus seiner latenten Form freisetzt [ 36 , 37 ] . Daher wurde αvβ6-Integrin bereits früher als potenzieller prognostischer Biomarker für IPF identifiziert [ 38 ] . Radiopharmaka, die auf αvβ6-Integrin abzielen , wurden daher für die Diagnose der IPF mittels PET/CT-Bildgebung vorgeschlagen. [ 39 ] Der Tracer 68Ga -Trivehexin zeigte eine Aufnahme von SUV<sub> max</sub> = 5,53 in fibrotischem Lungengewebe und ermöglichte eine Differenzierung zwischen fibrotischen und nicht-fibrotischen Lungenarealen in PET/CT-Bildern. [ 40 ] 68Ga -Trivehexin lieferte klare PET-Signale in IPF-Läsionen, die mit dem Standard-PET-Tracer 18F -FDG negativ waren . [ 40 ] [ 41 ]
Differenzialdiagnose
Die Diagnose einer idiopathischen Lungenfibrose (IPF) in der klinischen Praxis kann schwierig sein, da die Symptome oft denen häufigerer Erkrankungen wie Asthma , chronisch-obstruktiver Lungenerkrankung (COPD) und Herzinsuffizienz ähneln . Die zentrale Frage für Kliniker ist, ob Anamnese, Symptome (bzw. klinische Zeichen), radiologische Befunde und Lungenfunktionsprüfung gemeinsam mit der Diagnose einer IPF vereinbar sind oder ob die Befunde auf eine andere Erkrankung zurückzuführen sind. Es ist seit Langem bekannt, dass Patienten mit interstitieller Lungenerkrankung (ILD) infolge von Asbestexposition , Medikamenten (wie Chemotherapeutika oder Nitrofurantoin ), rheumatoider Arthritis und Sklerodermie / systemischer Sklerose schwer von einer IPF zu unterscheiden sein können. Weitere Differenzialdiagnosen umfassen interstitielle Lungenerkrankungen im Zusammenhang mit Mischkollagenosen , fortgeschrittener Sarkoidose , chronischer exogen-allergischer Alveolitis , pulmonaler Langerhanszell-Histiozytose und strahleninduzierter Lungenschädigung . [ 3 ] [ 10 ]
Einstufung

Die idiopathische Lungenfibrose (IPF) gehört zu einer großen Gruppe von über 200 Lungenerkrankungen, den interstitiellen Lungenerkrankungen (ILD). Diese sind durch die Beteiligung des Lungeninterstitiums [ 10 ] , des Gewebes zwischen den Lungenbläschen, gekennzeichnet. IPF ist eine spezifische Form der idiopathischen interstitiellen Pneumonie (IIP), die wiederum eine Form der ILD darstellt und auch als diffuse parenchymale Lungenerkrankung (DPLD) bezeichnet wird.
Die 2002 von der American Thoracic Society / European Respiratory Society (ATS/ERS) erstellte Klassifikation der idiopathischen interstitiellen Pneumonien (IIP) wurde 2013 aktualisiert. [ 10 ] In dieser neuen Klassifikation werden drei Hauptkategorien idiopathischer interstitieller Pneumonien (IIP) unterschieden: häufige IIP, seltene IIP und nicht klassifizierbare IIP. Die häufigen IIP werden in chronisch fibrosierende IP (einschließlich idiopathischer Lungenfibrose [IPF] und unspezifischer interstitieller Pneumonie [NSIP]), rauchbedingte IP (d. h. respiratorische Bronchiolitis mit interstitieller Lungenerkrankung [RB-ILD] und desquamative interstitielle Pneumonie [DIP]) sowie akute/subakute IP (d. h. kryptogene organisierende Pneumonie [COP] und akute interstitielle Pneumonie [AIP]) unterteilt. [ 10 ]
Die Diagnose einer idiopathischen interstitiellen Pneumonie (IIP) erfordert den Ausschluss bekannter Ursachen einer interstitiellen Lungenerkrankung (ILD). Beispiele für ILD bekannter Ursache sind die exogen-allergische Alveolitis , die pulmonale Langerhanszell-Histiozytose , die Asbestose und die Kollagenose . Diese Erkrankungen betreffen jedoch häufig nicht nur das Interstitium, sondern auch die Alveolen, die peripheren Atemwege und die Blutgefäße. [ 10 ]
Radiologie
Röntgenaufnahmen des Thorax sind im Rahmen der Nachsorge von IPF-Patienten hilfreich. Einfache Röntgenaufnahmen des Thorax sind leider nicht diagnostisch, können aber ein vermindertes Lungenvolumen aufzeigen , typischerweise mit prominenten retikulären interstitiellen Zeichnungen in der Nähe der Lungenbasen. [ 3 ]

Die radiologische Untersuchung mittels HRCT ist ein wesentlicher Bestandteil der Diagnostik bei IPF. Die HRCT wird mit einem konventionellen Computertomographen ohne Kontrastmittelgabe durchgeführt. Die Schichten sind sehr dünn, 1–2 mm.
Die typische HRCT des Thorax bei IPF zeigt fibrotische Veränderungen in beiden Lungenflügeln, vorwiegend an den Lungenbasen und in der Peripherie. Gemäß den gemeinsamen ATS/ERS/JRS/ALAT-Leitlinien von 2011 ist die HRCT ein wesentlicher Bestandteil der Diagnostik bei IPF und kann UIP anhand des Vorhandenseins folgender Merkmale identifizieren: [ 3 ]
- Retikuläre Verschattungen, oft in Verbindung mit Traktionsbronchiektasen
- Honigwabenartige Strukturen manifestieren sich als Gruppen zystischer Lufträume, typischerweise mit vergleichbaren Durchmessern (3–10 mm), gelegentlich aber auch größer. Sie liegen meist subpleural und zeichnen sich durch gut abgegrenzte Wände aus; sie sind in mindestens zwei Reihen angeordnet. Eine einzelne Zystenreihe reicht in der Regel nicht aus, um honigwabenartige Strukturen zu definieren.
- Milchglasartige Trübungen sind häufig, aber weniger ausgeprägt als die netzartige Struktur.
- Die Verteilung ist typischerweise basal und peripher, jedoch oft fleckenhaft.

Histologie
Gemäß den aktualisierten Leitlinien von 2011 ist bei Fehlen eines typischen UIP-Musters im HRCT eine chirurgische Lungenbiopsie für eine sichere Diagnose erforderlich. [ 3 ]
Für die Diagnose einer idiopathischen Lungenfibrose (IPF) müssen histologische Proben an mindestens drei verschiedenen Stellen entnommen werden. Die Proben müssen so groß sein, dass der Pathologe die zugrundeliegende Lungenarchitektur beurteilen kann. Kleine Biopsien, wie sie beispielsweise im Rahmen einer transbronchialen Lungenbiopsie (durchgeführt während einer Bronchoskopie) gewonnen werden, reichen hierfür in der Regel nicht aus. Daher sind größere, chirurgisch mittels Thorakotomie oder Thorakoskopie entnommene Biopsien üblicherweise erforderlich. [ 3 ] [ 10 ]
Lungengewebe von Patienten mit IPF weist typischerweise ein charakteristisches histopathologisches UIP-Muster auf und ist somit das pathologische Äquivalent der IPF. [ 3 ] Obwohl die pathologische Diagnose einer UIP häufig mit der klinischen Diagnose einer IPF übereinstimmt, kann ein UIP-Muster auch bei anderen Erkrankungen sowie bei Fibrose bekannter Ursache (z. B. rheumatischen Erkrankungen) auftreten. [ 1 ] [ 3 ] UIP zeichnet sich durch vier Hauptmerkmale aus: interstitielle Fibrose in einem patchworkartigen Muster, interstitielle Vernarbung, wabenförmige Veränderungen und Fibroblastenherde.
Fibroblastische Herde sind dichte Ansammlungen von Myofibroblasten und Narbengewebe und stellen zusammen mit der wabenförmigen Struktur die wichtigsten pathologischen Befunde dar, die eine Diagnose von UIP ermöglichen.

Bronchoalveoläre Lavage
Die bronchoalveoläre Lavage (BAL) ist ein gut verträgliches diagnostisches Verfahren bei interstitiellen Lungenerkrankungen (ILD). [ 11 ] Zytologische Analysen der BAL (Differenzialblutbild) sollten bei der Abklärung von Patienten mit idiopathischer Lungenfibrose (IPF) nach Ermessen des behandelnden Arztes und abhängig von Verfügbarkeit und Erfahrung in der jeweiligen Einrichtung erwogen werden. Die BAL kann alternative spezifische Diagnosen aufdecken: Malignome , Infektionen , eosinophile Pneumonie , Histiozytose X oder alveoläre Proteinose . Bei der Abklärung von Patienten mit Verdacht auf IPF liegt die wichtigste Anwendung der BAL im Ausschluss anderer Diagnosen. Eine ausgeprägte Lymphozytose (>30 %) schließt in der Regel eine IPF aus. [ 42 ]
Lungenfunktionsprüfung
Die Spirometrie zeigt typischerweise eine Reduktion der Vitalkapazität (VC) mit entweder einer proportionalen Reduktion des Atemflusses oder einem Anstieg des Atemflusses im Verhältnis zur beobachteten Vitalkapazität. Letzteres spiegelt die erhöhte Lungensteifigkeit (reduzierte Lungencompliance) bei Lungenfibrose wider, die zu einer erhöhten elastischen Rückstellkraft der Lunge führt. [ 43 ]
Die Messung statischer Lungenvolumina mittels Ganzkörperplethysmographie oder anderer Verfahren zeigt typischerweise ein reduziertes Lungenvolumen (Restriktion). Dies spiegelt die Schwierigkeit wider, die fibrotischen Lungen zu entfalten.
Die Diffusionskapazität für Kohlenmonoxid (DLCO ) ist bei IPF stets reduziert und kann im Frühstadium der Erkrankung die einzige Auffälligkeit darstellen. Diese Beeinträchtigung ist die Ursache für die Neigung von IPF-Patienten, unter Belastung eine Sauerstoffsättigungsabnahme zu zeigen, die auch mithilfe des 6-Minuten-Gehtests (6MWT) beurteilt werden kann. [ 3 ]
Begriffe wie „leicht“, „mittelgradig“ und „schwer“ werden mitunter zur Stadieneinteilung der Erkrankung verwendet und basieren üblicherweise auf Messungen der Lungenfunktion in Ruhe. [ 3 ] Es besteht jedoch kein eindeutiger Konsens hinsichtlich der Stadieneinteilung von IPF-Patienten und der optimalen Kriterien und Werte. Eine leichte bis mittelgradige IPF ist durch folgende funktionelle Kriterien charakterisiert: [ 44 ] [ 45 ] [ 46 ] [ 47 ]
- Forcierte Vitalkapazität (FVC) von ≥50 %
- DL CO von ≥30%
- 6-Minuten-Gehtest: Distanz ≥150 Meter.
Behandlung
Die Behandlungsziele bei IPF bestehen im Wesentlichen darin, die Symptome zu lindern, das Fortschreiten der Erkrankung zu stoppen, akute Verschlimmerungen zu verhindern und das Überleben zu verlängern. Präventive Maßnahmen (z. B. Impfungen) und eine symptomorientierte Therapie sollten bei jedem Patienten frühzeitig begonnen werden. [ 48 ]
Sauerstofftherapie
In den IPF-Leitlinien von 2011 wurde die Sauerstofftherapie , also die Sauerstoffgabe zu Hause, als dringende Empfehlung für Patienten mit signifikant niedrigen Sauerstoffwerten in Ruhe ausgesprochen. Obwohl die Sauerstofftherapie die Überlebensrate bei IPF nicht nachweislich verbessert, deuten einige Daten auf eine Verbesserung der Belastbarkeit hin. [ 3 ] [ 49 ]
Pulmonale Rehabilitation
Müdigkeit und Muskelschwund sind häufige und beeinträchtigende Probleme bei Patienten mit idiopathischer Lungenfibrose (IPF). Die pulmonale Rehabilitation kann die offensichtlichen Symptome der IPF lindern und den Funktionsstatus verbessern, indem sie die extrapulmonalen Manifestationen der Erkrankung stabilisiert und/oder rückgängig macht. [ 50 ] [ 48 ] Die Anzahl der veröffentlichten Studien zur Rolle der pulmonalen Rehabilitation bei idiopathischer Lungenfibrose ist gering, aber die meisten dieser Studien haben signifikante kurzfristige Verbesserungen der funktionellen Belastbarkeit, der Lebensqualität und der Belastungsdyspnoe festgestellt. [ 51 ] Typische Rehabilitationsprogramme umfassen Bewegungstraining, Ernährungsberatung, Ergotherapie, Schulung und psychosoziale Beratung. Im fortgeschrittenen Stadium der Erkrankung neigen IPF-Patienten aufgrund zunehmender Dyspnoe dazu, körperliche Aktivitäten aufzugeben. Dies sollte nach Möglichkeit vermieden werden.
Medikamente
In der Vergangenheit wurden verschiedene Behandlungsansätze für die idiopathische Lungenfibrose (IPF) untersucht, darunter Interferon gamma-1β [ 52 ] , Bosentan [ 53 ] , Ambrisentan [ 54 ] und Antikoagulanzien [ 55 ] . Diese gelten jedoch heute nicht mehr als wirksame Therapieoptionen. Viele dieser früheren Studien basierten auf der Hypothese, dass es sich bei IPF um eine entzündliche Erkrankung handelt .
Pirfenidon
Eine Cochrane-Studie, die Pirfenidon mit Placebo verglich , ergab ein um 30 % reduziertes Risiko für das Fortschreiten der Erkrankung. [ 56 ] Auch die forcierte Vitalkapazität (FVC) bzw. die Vitalkapazität (VC) verbesserte sich, obwohl eine leichte Verlangsamung des FVC-Abfalls nur in einer der beiden CAPACITY-Studien nachgewiesen werden konnte. [ 44 ] Eine dritte, 2014 abgeschlossene Studie zeigte einen verringerten Rückgang der Lungenfunktion und ein verlangsamtes Fortschreiten der idiopathischen Lungenfibrose (IPF). [ 46 ] Die Daten der ASCEND-Studie wurden zudem in einer vorab festgelegten Analyse mit den Daten der beiden CAPACITY-Studien zusammengeführt. Diese Analyse zeigte, dass Pirfenidon das Sterberisiko im Verlauf eines Behandlungsjahres um fast 50 % reduzierte. [ 46 ]
N-Acetylcystein und Dreifachtherapie
N -Acetylcystein (NAC) ist eine Vorstufe von Glutathion, einem Antioxidans . Es wird vermutet, dass eine Behandlung mit hohen NAC-Dosen ein im Lungengewebe von Patienten mit idiopathischer Lungenfibrose (IPF) auftretendes Ungleichgewicht zwischen Oxidantien und Antioxidantien beheben kann. In der ersten klinischen Studie mit 180 Patienten (IFIGENIA) konnte gezeigt werden, dass NAC in Kombination mit Prednison und Azathioprin (Dreifachtherapie) den Rückgang der Vitalkapazität (VC) und der Diffusionskapazität für Kohlenmonoxid (DLCO) über einen Beobachtungszeitraum von 12 Monaten verringert. [ 57 ]
Eine große randomisierte, kontrollierte Studie (PANTHER-IPF) wurde von den National Institutes of Health (NIH) in den USA durchgeführt, um die Dreifachtherapie und die NAC-Monotherapie bei IPF-Patienten zu evaluieren. Diese Studie ergab, dass die Kombination von Prednison, Azathioprin und NAC das Risiko von Tod und Krankenhausaufenthalten erhöhte [ 58 ]. Die NIH gaben 2012 bekannt, dass der Studienarm mit Dreifachtherapie der PANTHER-IPF-Studie vorzeitig beendet wurde [ 59 ] .
In dieser Studie wurde auch NAC allein untersucht. Die Ergebnisse dieses Studienarms wurden im Mai 2014 veröffentlicht und kamen zu dem Schluss, dass „Acetylcystein im Vergleich zu Placebo keinen signifikanten Nutzen hinsichtlich der Erhaltung der FVC bei Patienten mit idiopathischer Lungenfibrose mit leichter bis mittelschwerer Einschränkung der Lungenfunktion bot“. [ 60 ]
Nintedanib
Nintedanib ist ein dreifacher Angiokinase-Inhibitor , der Rezeptor-Tyrosinkinasen hemmt, die an der Regulation der Angiogenese beteiligt sind : Fibroblastenwachstumsfaktor-Rezeptor (FGFR), Thrombozytenwachstumsfaktor-Rezeptor (PDGFR) und vaskulärer endothelialer Wachstumsfaktor-Rezeptor (VEGFR) [ 61 ]. Diese Rezeptoren spielen auch eine Rolle in der Pathogenese von Fibrose und idiopathischer Lungenfibrose (IPF). In beiden Phase-III-Studien reduzierte Nintedanib den Rückgang der Lungenfunktion innerhalb eines Jahres um etwa 50 % [ 47 ] . Es wurde im Oktober 2014 von der US-amerikanischen Arzneimittelbehörde FDA zugelassen [ 62 ] und im Januar 2015 in Europa ermächtigt [ 63 ].
Nerandomilast
Nerandomilast (Jascayd) wurde im Oktober 2025 in den Vereinigten Staaten für die medizinische Anwendung zugelassen. [ 64 ] [ 65 ]
Rentosertib
Rentosertib ist ein Prüfpräparat , das auf TNIK (TRAF2- und NCK-interagierende Proteinkinase) abzielt. [ 66 ] [ 67 ] [ 68 ] Es gilt als das erste vollständig mittels generativer künstlicher Intelligenz entwickelte Medikament , das die mittlere Phase klinischer Studien am Menschen erreicht hat , und als das erste, das auf einen neuartigen, KI-entdeckten biologischen Signalweg abzielt. [ 67 ] [ 69 ] [ 70 ] In China wurde von Juli 2023 bis Juni 2024 eine multizentrische, doppelblinde, placebokontrollierte, randomisierte Phase-2a-Studie durchgeführt, in der das Medikament an 71 IPF-Patienten über einen Zeitraum von 12 Wochen getestet wurde. Die Teilnehmer wurden randomisiert einer von vier Behandlungsgruppen zugeteilt: 30 mg einmal täglich (QD), 30 mg zweimal täglich (BID), 60 mg QD oder Placebo. [ 66 ] Der primäre Endpunkt der Studie war die Inzidenz von behandlungsbedingten unerwünschten Ereignissen (TEAEs). [ 66 ]
Lungentransplantation
Eine Lungentransplantation kann für Patienten infrage kommen, die aufgrund ihrer körperlichen Voraussetzungen für eine größere Transplantation geeignet sind. Bei IPF-Patienten konnte gezeigt werden, dass eine Lungentransplantation das Sterberisiko im Vergleich zu Patienten auf der Warteliste um 75 % senkt. [ 71 ] Seit der Einführung des Lung Allocation Score (LAS), der Transplantationskandidaten anhand ihrer Überlebenswahrscheinlichkeit priorisiert, ist IPF in den USA zur häufigsten Indikation für eine Lungentransplantation geworden. [ 50 ]
Symptomatische IPF-Patienten unter 65 Jahren mit einem Body-Mass-Index (BMI) ≤ 26 kg/m² sollten für eine Lungentransplantation in Betracht gezogen werden. Es liegen jedoch keine eindeutigen Daten zur Bestimmung des optimalen Zeitpunkts für die Lungentransplantation (LTx) vor. Obwohl die Datenlage kontrovers ist, deuten neuere Ergebnisse darauf hin, dass die bilaterale Lungentransplantation bei IPF-Patienten der unilateralen Lungentransplantation überlegen ist. [ 72 ] Die Fünf-Jahres-Überlebensrate nach Lungentransplantation bei IPF wird auf 50 bis 56 % geschätzt. [ 3 ] [ 73 ] [ 74 ]
Palliativpflege
Die Palliativmedizin konzentriert sich auf die Linderung von Symptomen und die Verbesserung des Wohlbefindens der Patienten, anstatt die Krankheit selbst zu behandeln. Dies kann die Behandlung sich verschlimmernder Symptome mit chronischen Opioiden bei schwerer Atemnot und Husten umfassen. Darüber hinaus kann eine Sauerstofftherapie zur Linderung von Atemnot bei hypoxämischen Patienten hilfreich sein.
Zur Palliativversorgung gehören auch die Linderung körperlicher und seelischer Leiden sowie die psychosoziale Unterstützung von Patienten und Angehörigen. [ 3 ] Im Verlauf der Erkrankung können Patienten Angstzustände, Unruhe und Depressionen entwickeln, weshalb eine psychologische Beratung in Betracht gezogen werden sollte. Eine aktuelle Studie an ambulanten Patienten mit interstitiellen Lungenerkrankungen (ILD), einschließlich idiopathischer Lungenfibrose (IPF), zeigte, dass der Depressionswert, der funktionelle Status (erfasst durch einen Gehtest) sowie die Lungenfunktion zum Schweregrad der Dyspnoe beitrugen. [ 75 ]
In ausgewählten Fällen besonders schwerer Atemnot kann Morphin in Betracht gezogen werden. Es kann Atemnot, Angstzustände und Husten lindern, ohne die Sauerstoffsättigung signifikant zu verringern. [ 76 ]
Nachverfolgen
Die idiopathische Lungenfibrose (IPF) wird häufig fehldiagnostiziert, zumindest bis physiologische und/oder bildgebende Befunde auf eine interstitielle Lungenerkrankung (ILD) hindeuten, was zu einer Verzögerung des Zugangs zu einer angemessenen Behandlung führt. [ 50 ] Da die mediane Überlebenszeit bei IPF nach der Diagnose drei Jahre beträgt, sollte bei jedem Patienten mit Verdacht auf oder bekannter ILD eine frühzeitige Überweisung an ein spezialisiertes Zentrum erwogen werden. Aufgrund der komplexen Differenzialdiagnose ist eine interdisziplinäre Besprechung zwischen Pneumologen, Radiologen und Pathologen mit Erfahrung in der ILD-Diagnostik von größter Bedeutung für eine korrekte Diagnose. [ 3 ]
Patienten mit IPF haben ein erhöhtes Risiko, an Lungenkrebs zu erkranken (13,5 %), wobei das Plattenepithelkarzinom der Lunge die häufigste Krebsart darstellt . [ 77 ] Eine routinemäßige Untersuchung alle 3 bis 6 Monate, einschließlich Spirometrie (Ganzkörperplethysmographie), Diffusionskapazitätstest, Röntgenaufnahme des Brustkorbs, 6-Minuten-Gehtest, Beurteilung von Atemnot, Lebensqualität und Sauerstoffbedarf, ist obligatorisch.
Darüber hinaus erfordert das zunehmende Bewusstsein für Komplikationen und häufig auftretende Begleiterkrankungen bei IPF eine routinemäßige Beurteilung von Komorbiditäten, bei denen es sich meist lediglich um gleichzeitig auftretende altersbedingte Erkrankungen handelt, sowie von Medikamenten mit ihren Wechselwirkungen und Nebenwirkungen.
Akute Exazerbationen
Akute Exazerbationen der idiopathischen Lungenfibrose (AE-IPF) sind definiert als eine unerklärliche Verschlechterung oder das Auftreten von Dyspnoe innerhalb von 30 Tagen, begleitet von neu aufgetretenen radiologischen Infiltraten im hochauflösenden Computertomogramm (HRCT), die häufig auf einem UIP-Muster basieren. Die jährliche Inzidenz der AE-IPF liegt zwischen 10 und 15 % aller Patienten. Die Prognose der AE-IPF ist ungünstig, die Mortalität liegt zwischen 78 % und 96 %. [ 78 ] Andere Ursachen einer AE-IPF wie Lungenembolie, Herzinsuffizienz, Pneumothorax oder Infektionen müssen ausgeschlossen werden. Eine pulmonale Infektion muss mittels endotrachealer Aspiration oder bronchoalveolärer Lavage (BAL) ausgeschlossen werden.
Viele Patienten mit akuter Verschlechterung benötigen eine intensivmedizinische Behandlung, insbesondere wenn die respiratorische Insuffizienz mit hämodynamischer Instabilität, signifikanten Komorbiditäten oder schwerer Hypoxämie einhergeht. [ 79 ] Die Mortalität während des Krankenhausaufenthalts ist jedoch hoch. [ 78 ] Eine maschinelle Beatmung sollte erst nach sorgfältiger Abwägung der Langzeitprognose und, wenn möglich, unter Berücksichtigung der Patientenwünsche erfolgen. Aktuelle Leitlinien raten jedoch von einer maschinellen Beatmung bei Patienten mit respiratorischer Insuffizienz infolge einer idiopathischen Lungenfibrose ab. [ 3 ]
Prognose

Der klinische Verlauf der idiopathischen Lungenfibrose (IPF) kann unvorhersehbar sein. [ 3 ] [ 80 ] [ 81 ] Die IPF-Progression ist mit einer geschätzten medianen Überlebenszeit von 2 bis 5 Jahren nach der Diagnose verbunden. [ 1 ] [ 3 ] Die 5-Jahres-Überlebensrate bei IPF liegt zwischen 20 und 40 % [ 81 ] , eine höhere Mortalitätsrate als bei einer Reihe anderer maligner Erkrankungen, darunter Darmkrebs, multiples Myelom und Blasenkrebs. [ 80 ] [ 81 ]
Kürzlich wurde ein multidimensionaler Index und ein Stufensystem zur Vorhersage der Mortalität bei IPF vorgeschlagen. [ 82 ] Der Index trägt den Namen GAP und basiert auf Geschlecht [G], Alter [A] und zwei Lungenfunktionsparametern [P] (FVC und DLCO ) , die in der klinischen Praxis häufig zur Vorhersage der Mortalität bei IPF gemessen werden. Das höchste Stadium des GAP (Stadium III) ist mit einem Mortalitätsrisiko von 39 % nach einem Jahr assoziiert. [ 82 ] Dieses Modell wurde auch bei IPF und anderen interstitiellen Lungenerkrankungen (ILD) evaluiert und zeigte eine gute Vorhersagekraft für die Mortalität in allen wichtigen ILD-Subtypen. Ein modifizierter ILD-GAP-Index wurde für die Anwendung über verschiedene ILD-Subtypen hinweg entwickelt, um krankheitsspezifische Überlebensschätzungen zu ermöglichen. [ 83 ] Bei IPF-Patienten ist die Gesamtmortalität nach 5 Jahren hoch, die jährliche Gesamtmortalität bei Patienten mit leichter bis mittelschwerer Lungenfunktionsstörung jedoch relativ niedrig. Aus diesem Grund wird in einjährigen klinischen Studien zu IPF-Behandlungen üblicherweise die Veränderung der Lungenfunktion (FVC) und nicht das Überleben gemessen. [ 84 ]
Neben klinischen und physiologischen Parametern zur Vorhersage des Krankheitsverlaufs bei IPF-Patienten korrelieren auch genetische und molekulare Merkmale mit der Mortalität bei IPF. So konnte beispielsweise gezeigt werden, dass IPF-Patienten mit einem spezifischen Genotyp im Mucin-MUC5B-Genpolymorphismus (siehe oben) einen langsameren Rückgang der forcierten Vitalkapazität (FVC) und ein signifikant verbessertes Überleben aufweisen. [ 85 ] [ 86 ] Obwohl diese Daten aus wissenschaftlicher Sicht interessant sind, ist die Anwendung eines auf spezifischen Genotypen basierenden Prognosemodells im klinischen Alltag derzeit noch nicht möglich.
Epidemiologie
Obwohl selten, ist die idiopathische Lungenfibrose (IPF) die häufigste Form der idiopathischen interstitiellen Pneumonie (IIP). [ 10 ] Die Prävalenz der IPF wurde in den USA anhand von Daten aus Krankenversicherungsabrechnungen auf 14,0 bis 42,7 pro 100.000 Einwohner geschätzt, wobei die Werte je nach den in dieser Analyse verwendeten Falldefinitionen variieren können. [ 12 ] [ 87 ] IPF tritt häufiger bei Männern als bei Frauen auf und wird in der Regel bei Personen über 50 Jahren diagnostiziert. [ 3 ]
Die Inzidenz der idiopathischen Lungenfibrose (IPF) ist schwer zu bestimmen, da keine einheitlichen Diagnosekriterien konsequent angewendet werden. [ 3 ] [ 12 ] Eine aktuelle Studie aus den USA schätzt die Inzidenz der IPF auf 6,8 bis 16,3 Fälle pro 100.000 Einwohner. In den 27 EU-Ländern schätzen verschiedene Quellen die Inzidenz auf 4,6 bis 7,4 Fälle pro 100.000 Einwohner [ 88 ] [ 89 ] , was darauf hindeutet, dass jährlich etwa 30.000 bis 35.000 neue Patienten mit IPF diagnostiziert werden. [ 87 ] [ 90 ]
Eine kürzlich durchgeführte retrospektive Beobachtungsstudie an einem einzelnen Zentrum, die Patienten mit neu diagnostizierter interstitieller Lungenerkrankung (ILD) am Universitätsklinikum Aarhus (Dänemark) zwischen 2003 und 2009 einschloss, ergab eine Inzidenz von 4,1 pro 100.000 Einwohner/Jahr für ILD. Die häufigste Diagnose war die idiopathische Lungenfibrose (IPF) (28 %), gefolgt von ILD im Zusammenhang mit Bindegewebserkrankungen (14 %), exogen-allergischer Alveolitis (7 %) und unspezifischer interstitieller Pneumonie (NSIP) (7 %). Die IPF-Inzidenz betrug 1,3 pro 100.000 Einwohner/Jahr. [ 91 ]
Aufgrund der ungleichen Verteilung der Krankheit in den europäischen Ländern müssen die epidemiologischen Daten durch ein europaweites Register für ILD und IPF aktualisiert werden.
Andere Tiere
IPF wurde bei verschiedenen Hunde- und Katzenrassen nachgewiesen [ 92 ] und ist am besten bei West Highland White Terriern charakterisiert [ 93 ] . Tiere mit dieser Erkrankung zeigen viele der gleichen klinischen Symptome wie Menschen, darunter eine fortschreitende Belastungsintoleranz, eine erhöhte Atemfrequenz und schließlich Atemnot [ 94 ] . Die Prognose ist im Allgemeinen ungünstig.
Forschung
Eine Reihe von Wirkstoffen wird derzeit in Phase-II-Studien zur Behandlung der idiopathischen Lungenfibrose (IPF) untersucht, darunter die monoklonalen Antikörper Simtuzumab , Tralokinumab , Lebrikizumab und FG-3019, ein Lysophosphatidsäure -Rezeptorantagonist (BMS-986020). Eine Phase-II-Studie mit STX-100 läuft ebenfalls. [ 95 ] Diese Moleküle richten sich gegen verschiedene Wachstumsfaktoren und Zytokine, die bekanntermaßen eine Rolle bei der Proliferation, Aktivierung, Differenzierung oder dem unkontrollierten Überleben von Fibroblasten spielen.
Untersuchungen des mir-29-MikroRNA-Vorläufers an Mäusen führten zur Umkehrung der induzierten IPF. MRG-201 wird derzeit (Stand 2016) getestet, jedoch noch nicht an IPF-Patienten, und es waren (Stand Januar 2016) keine klinischen Studien am Menschen zur Anwendung bei IPF geplant. [ 96 ]
Stammzelltherapien für IPF sind ein Forschungsgebiet. [ 97 ] [ 98 ]
Es wurde ein Algorithmus für maschinelles Lernen entwickelt, der subtile Muster in der individuellen Krankengeschichte erkennt, um das Risiko einer zukünftigen IPF-Diagnose bis zu vier Jahre vor der aktuellen medizinischen Praxis zuverlässig abzuschätzen. [ 99 ] Der Algorithmus berechnet einen Score (ZCoR) anhand der gespeicherten Krankengeschichte ohne neue Untersuchungen und könnte als universelles IPF-Screening-Instrument in der Primärversorgung eingesetzt werden. ZCoR wurde mit Daten von fast 3 Millionen Patienten aus verschiedenen Datenbanken trainiert und validiert und erzielte eine hohe Vorhersagegenauigkeit bei Daten außerhalb der Stichprobe (positive Likelihood-Ratio > 30 mit 99 % Spezifität). Die Autoren schlussfolgern, dass frühere Atemwegserkrankungen den größten Beitrag zum IPF-Risiko leisten, gefolgt von bekannten IPF-Komorbiditäten, Stoffwechselerkrankungen, kardiovaskulären Anomalien und Augenerkrankungen. Die Gewichtung dieser Faktoren ist im Wesentlichen geschlechtsunabhängig.
Referenzen
- ^ a b c d e f g h i j k l m n o p q „Idiopathische Lungenfibrose“ . NHLBI . Abgerufen am 21. Januar 2018 .
- Raghu G, Rochwerg B, Zhang Y, Garcia CA, Azuma A, Behr J, et al. (Juli 2015). „Eine offizielle ATS/ERS/JRS/ALAT-Leitlinie zur klinischen Praxis: Behandlung der idiopathischen Lungenfibrose. Eine Aktualisierung der Leitlinie von 2011“. American Journal of Respiratory and Critical Care Medicine . 192 (2): e3–19. doi : 10.1164/rccm.201506-1063ST . PMID 26177183 .
- Raghu G , Collard HR , Egan JJ, et al. (2011). „ Eine offizielle Stellungnahme der ATS / ERS / JRS / ALAT : Idiopathische Lungenfibrose : Evidenzbasierte Leitlinien für Diagnose und Management “ . American Journal of Respiratory and Critical Care Medicine . 183 ( 6 ) : 788–824 . doi : 10.1164 / rccm.2009-040GL . PMC 5450933. PMID 21471066 .
- ^ a b c d e f Ferri FF (2017). Ferri's Clinical Advisor 2018 E-Book: 5 Books in 1 . Elsevier Health Sciences. S. 691. ISBN 978-0-323-52957-0Die
- ^ „Idiopathische Lungenfibrose | Informationen für die Öffentlichkeit | Idiopathische Lungenfibrose bei Erwachsenen: Diagnose und Behandlung | Leitlinien | NICE“ . www.nice.org.uk. 12. Juni 2013. Abgerufen am 15. Juni 2024 .
- ^ „Idiopathische Lungenfibrose“ . NHLBI, NIH . Abgerufen am 5. Dezember 2020 .
- ^ Todd, Nevins W.; Luzina, Irina G.; Atamas, Sergei P. (2012). „Molekulare und zelluläre Mechanismen der Lungenfibrose“ . Fibrogenesis & Tissue Repair . 5 (1): 11. doi : 10.1186/1755-1536-5-11 . PMC 3443459. PMID 22824096 .
- ^ a b Meltzer EB, Noble PW (2008). „ Idiopathische Lungenfibrose“ . Orphanet Journal of Rare Diseases . 3 (1): 8. doi : 10.1186/1750-1172-3-8 . PMC 2330030. PMID 18366757 .
- ^ Raghu, Ganesh; Remy-Jardin, Martine; Richeldi, Luca; Thomson, Carey C.; Inoue, Yoshikazu; Johkoh, Takeshi; Kreuter, Michael; Lynch, David A.; Maher, Toby M.; Martinez, Fernando J.; Molina-Molina, Maria; Myers, Jeffrey L.; Nicholson, Andrew G.; Ryerson, Christopher J.; Strek, Mary E. (1. Mai 2022). „Idiopathische Lungenfibrose (ein Update) und progressive Lungenfibrose bei Erwachsenen: Eine offizielle klinische Leitlinie der ATS/ERS/JRS/ALAT“ . American Journal of Respiratory and Critical Care Medicine . 205 (9): e18– e47. doi : 10.1164/rccm.202202-0399ST . ISSN 1073-449X . PMC 9851481 . PMID 35486072 . S2CID 248432749 .
- Travis WD, Costabel U, Hansell DM, King TE, Lynch DA, Nicholson AG et al. (September 2013). „ Eine offizielle Stellungnahme der American Thoracic Society / European Respiratory Society : Aktualisierung der internationalen multidisziplinären Klassifikation der idiopathischen interstitiellen Pneumonien“ . American Journal of Respiratory and Critical Care Medicine . 188 ( 6): 733–48 . doi : 10.1164/rccm.201308-1483ST . PMC 5803655. PMID 24032382 .
- Flaherty KR , Mumford JA, Murray S, Kazerooni EA, Gross BH, Colby TV, Travis WD, Flint A et al. (2007). „Prognostische Bedeutung physiologischer und radiologischer Veränderungen bei idiopathischer interstitieller Pneumonie“. American Journal of Respiratory and Critical Care Medicine . 168 (5): 543–548 . CiteSeerX 10.1.1.320.6411 . doi : 10.1164/rccm.200209-1112OC . PMID 12773329 .
- ^ a b c Raghu G, Weycker D, Edesberg J, Bradford WZ, Oster G (2006). „Inzidenz und Prävalenz der idiopathischen Lungenfibrose“. American Journal of Respiratory and Critical Care Medicine . 174 (7): 810–816 . doi : 10.1164/rccm.200602-163oc . PMID 16809633 .
- ^ a b Cottin V, Cordier JF (2012). „Knistergeräusche: Der Schlüssel zur Frühdiagnose der idiopathischen Lungenfibrose“ . European Respiratory Journal . 40 (3): 519–521 . doi : 10.1183/09031936.00001612 . PMID 22941541 .
- ^ Moran-Mendoza O, Ritchie T, Aldhaheri S (Juli 2021). „Feine Rasselgeräusche bei der Auskultation der Lunge in der Frühdiagnostik der idiopathischen Lungenfibrose: eine prospektive Kohortenstudie“ . BMJ Open Respir Res . 8 (1): e000815. doi : 10.1136/bmjresp-2020-000815 . PMC 8264883. PMID 34233892 .
- ^ a b c Olson AL, Swigris JJ (März 2012). „Idiopathische Lungenfibrose: Diagnose und Epidemiologie“. Clinics in Chest Medicine . 33 (1): 41–50 . doi : 10.1016/j.ccm.2011.12.001 . PMID 22365244 .
- ^ Williams, KJ (März 2014). „Gammaherpesviren und Lungenfibrose: Erkenntnisse aus Studien an Menschen, Pferden und Nagetieren“. Veterinary Pathology . 51 (2): 372–384 . doi : 10.1177/0300985814521838 . PMID 24569614. S2CID 22704874 .
- ^ García-Sancho C, Buendía-Roldán I, Fernández-Plata MR, Navarro C, Pérez-Padilla R, Vargas MH, et al. (Dezember 2011). „Familiäre Lungenfibrose ist der stärkste Risikofaktor für idiopathische Lungenfibrose . “ Atemwegsmedizin . 105 (12): 1902–7 . doi : 10.1016/j.rmed.2011.08.022 . PMID 21917441 .
- ^ a b Harari S, Caminati A (2010). „ IPF: Neue Erkenntnisse zu Pathogenese und Behandlung“ . Allergy . 65 (5): 537–553 . doi : 10.1111/j.1398-9995.2009.02305.x . PMID 20121758. S2CID 21633787 .
- ^ Justice JN, Nambiar AM, Tchkonia T, Kirkland JL (2019). „Senolytika bei idiopathischer Lungenfibrose: Ergebnisse einer ersten offenen Pilotstudie am Menschen“ . EBioMedicine . 40 : 554–563 . doi : 10.1016 /j.ebiom.2018.12.052 . PMC 6412088. PMID 30616998 .
- ^ Palmer AK, Gustafson B, Kirkland JL, Smith U (2019). „Zelluläre Seneszenz: im Schnittpunkt von Alterung und Diabetes“ . Diabetologia . 62 ( 10): 1835–1841 . doi : 10.1007/s00125-019-4934-x . PMC 6731336. PMID 31451866 .
- ^ Kirkland JL , Tchkonia T (2020). „Senolytische Medikamente: Von der Entdeckung zur Translation“ . Journal of Internal Medicine . 288 (5): 518–536 . doi : 10.1111/joim.13141 . PMC 7405395. PMID 32686219 .
- ^ a b Loomis-King H, Flaherty KR, Moore BB (Juni 2013). „Pathogenese, aktuelle Behandlungen und zukünftige Richtungen der idiopathischen Lungenfibrose“ . Current Opinion in Pharmacology . 13 (3): 377–385 . doi : 10.1016/j.coph.2013.03.015 . PMC 3686907. PMID 23602652 .
- ^ Raghu G, Remy-Jardin M, Myers JL, Richeldi L, Ryerson CJ, Lederer DJ, et al. (September 2018). „Diagnose der idiopathischen Lungenfibrose. Eine offizielle klinische Leitlinie der ATS/ERS/JRS/ALAT“. American Journal of Respiratory and Critical Care Medicine . 198 (5): e44– e68 . doi : 10.1164/rccm.201807-1255ST . PMID 30168753. S2CID 52130702 .
- ^ a b c Maher TM, Wells AU, Laurent GJ (November 2007). „Idiopathische Lungenfibrose: Multiple Ursachen und multiple Mechanismen?“ . The European Respiratory Journal . 30 (5): 835– 839. doi : 10.1183/09031936.00069307 . PMID 17978154 . S2CID 17026757 .
- ^ Pardo A, Selman M (2002). „Idiopathische Lungenfibrose: Neue Erkenntnisse zu ihrer Pathogenese“. The International Journal of Biochemistry & Cell Biology . 34 (12): 1534–1538 . doi : 10.1016/s1357-2725(02)00091-2 . PMID 12379275 .
- Selman M, King TE, Pardo A (2001). „Idiopathische Lungenfibrose: Gängige und sich entwickelnde Hypothesen zu ihrer Pathogenese und Implikationen für die Therapie“. Annals of Internal Medicine . 134 (2): 136–151 . doi : 10.7326/0003-4819-134-2-200101160-00015 . PMID 11177318. S2CID 10955241 .
- ^ a b „OMIM-Eintrag – Nr. 178500 – Idiopathische Lungenfibrose; IPF“ . Omim.org . Abgerufen am 7. Juni 2018 .
- ^ Mathai S, et al . (2014). „Genetische Prädisposition und Lungenfibrose“ . Current Opinion in Pulmonary Medicine . 20 (5): 429–435 . doi : 10.1097/MCP.0000000000000074 . PMC 4337021. PMID 25022318 .
- ^ Kropski JA, Mitchell DB, Markin C, et al. (6. Februar 2014). „Eine neuartige Dyskerin-Mutation (DKC1) ist mit familiärer interstitieller Pneumonie assoziiert“ . Chest . 146 ( 1): e1–7. doi : 10.1378/chest.13-2224 . PMC 4077414. PMID 24504062 .
- ^ Flaherty KR, King TE, Raghu G, Lynch JP, Colby TV, Travis WD, Gross BH, Kazerooni EA, et al. (2004). „Idiopathische interstitielle Pneumonie: Welche Auswirkungen hat ein multidisziplinärer Diagnoseansatz?“. American Journal of Respiratory and Critical Care Medicine . 170 (8): 904–910 . doi : 10.1164/rccm.200402-147OC . PMID 15256390 .
- Flaherty KR, Andrei AC, King TE Jr, Raghu G, Colby TV, Wells A, Bassily N, Brown K et al. (2007). „Idiopathische interstitielle Pneumonie: Stimmen niedergelassene und universitäre Ärzte in der Diagnose überein?“ American Journal of Respiratory and Critical Care Medicine . 175 ( 10 ): 1054–1060 . doi : 10.1164 / rccm.200606-833OC . PMC 1899268. PMID 17255566 .
- ^ Lynch DA, Sverzellati N, Travis WD, Brown KK, Colby TV, Galvin JR, et al. Diagnosekriterien für idiopathische Lungenfibrose: ein Positionspapier der Fleischner Society. Lancet Respir Med. 2018;6:138–53
- ^ Taiki Furukawa et al. Ein verständliches maschinelles Lernverfahren zur Differenzialdiagnose der idiopathischen Lungenfibrose gegenüber anderen chronischen interstitiellen Lungenerkrankungen. Respirology, 27(9), S. 739–746. Erstveröffentlichung: 13. Juni 2022. https://doi.org/10.1111/resp.14310
- ^ Ye, Zhimin; Hu, Yongbin (18. Mai 2021). „TGF‑β1: Ein wichtiger Regulator bei idiopathischer Lungenfibrose (Übersicht)“ . International Journal of Molecular Medicine . 48 (1). doi : 10.3892/ijmm.2021.4965 . ISSN 1107-3756 . PMC 8136122. PMID 34013369 .
- ^ Munger, John S; Huang, Xiaozhu; Kawakatsu, Hisaaki; Griffiths, Mark JD; Dalton, Stephen L; Wu, Jianfeng; Pittet, Jean-François; Kaminski, Naftali; Garat, Chrystelle; Matthay, Michael A; Rifkin, Daniel B; Sheppard, Dekan (Februar 1999). „Ein Mechanismus zur Regulierung von Lungenentzündung und Fibrose: Das Integrin αvβ6 bindet und aktiviert latenten TGF β1“ . Zelle . 96 (3): 319–328 . doi : 10.1016/S0092-8674(00)80545-0 . PMID 10025398 .
- ^ Shi, Minlong; Zhu, Jianghai; Wang, Rui; Chen, Xing; Mi, Lizhi; Walz, Thomas; Springer, Timothy A. (Juni 2011). „Latente TGF-β-Struktur und -Aktivierung“ . Nature . 474 ( 7351): 343–349 . doi : 10.1038/nature10152 . ISSN 0028-0836 . PMC 4717672. PMID 21677751 .
- ^ Dong, Xianchi; Zhao, Bo; Iacob, Roxana E.; Zhu, Jianghai; Koksal, Adem C.; Lu, Chafen; Engen, John R.; Springer, Timothy A. (Februar 2017). „Kraftinteraktion mit makromolekularer Struktur bei der Aktivierung von TGF-β“ . Nature . 542 ( 7639): 55–59 . Bibcode : 2017Natur.542...55D . doi : 10.1038/nature21035 . ISSN 0028-0836 . PMC 5586147. PMID 28117447 .
- ^ Saini, Gauri; Porte, Joanne; Weinreb, Paul H.; Violette, Shelia M.; Wallace, William A.; McKeever, Tricia M.; Jenkins, Gisli (August 2015). „αvβ6-Integrin als potenzieller prognostischer Biomarker bei interstitieller Lungenerkrankung“ . European Respiratory Journal . 46 (2): 486–494 . doi : 10.1183/09031936.00210414 . ISSN 0903-1936 . PMID 25745053 .
- ^ Kimura, Richard H.; Wang, Ling; Shen, Bin; Huo, Li; Tummers, Willemieke; Filipp, Fabian V.; Guo, Haiwei Henry; Haywood, Thomas; Abou-Elkacem, Lotfi; Baratto, Lucia; Habte, Frezghi; Devulapally, Rammohan; Witney, Timothy H.; Cheng, Yan; Tikole, Suhas (14. Oktober 2019). „Bewertung von Integrin αvβ6-Cystinknoten-PET-Tracern zur Erkennung von Krebs und idiopathischer Lungenfibrose“ . Naturkommunikation . 10 (1). doi : 10.1038/s41467-019-11863-w . ISSN 2041-1723 . PMC 6791878 . PMID 31611594 .
- Wu , Huiqin; Li, Ling; Xiao, Zhiwei; Chen, Qiongrong; Li, Chongjiao; He, Yong (5. März 2025). „ [ 68Ga]Ga-Trivehexin-PET/ CT -Bildgebung der Integrin-αvβ6-Expression bei gleichzeitigem muzinösem Lungenadenokarzinom und idiopathischer Lungenfibrose“ . European Journal of Nuclear Medicine and Molecular Imaging . doi : 10.1007/s00259-025-07146-w . ISSN 1619-7070 . PMID 40042637 .
- ^ Kuyumcu, Serkan; Denizmen Zorba, Dilara; Özkan, Zeynep Gözde (14. März 2025). „68Ga-Trivehexin-PET/CT-Aufnahme in malignem und fibrotischem Lungengewebe: Verfeinerung diagnostischer Anwendungen“ . European Journal of Nuclear Medicine and Molecular Imaging . doi : 10.1007/s00259-025-07193-3 . ISSN 1619-7070 . PMC 12316737 .
- Ohshimo S, Bonella F, Cui A, Beume M, Kohno N, Guzman J, Costabel U (2009). „Bedeutung der bronchoalveolären Lavage für die Diagnose der idiopathischen Lungenfibrose“. American Journal of Respiratory and Critical Care Medicine . 179 (11): 1043–1047 . doi : 10.1164/rccm.200808-1313oc . PMID 19246718 .
- ^ Pellegrino R, Viegi G, Brusasco V, Crapo RO, Burgos F, Casaburi R, Coates A, van der Grinten CP, et al. (2005). „Interpretationsstrategien für Lungenfunktionstests“ . Europäisches Respiratory Journal . 26 (5): 948–968 . doi : 10.1183/09031936.05.00035205 . PMID 16264058 .
- Noble PW, Albera C, Bradford WZ, Costabel U, Glassberg MK, Kardatzke D, King TE, Lancaster L, et al. (2011). „Pirfenidon bei Patienten mit idiopathischer Lungenfibrose (CAPACITY): zwei randomisierte Studien“. The Lancet . 377 ( 9779): 1760–1769 . doi : 10.1016 / S0140-6736(11)60405-4 . PMID 21571362. S2CID 10119356 .
- ^ Martinez FJ, Safrin S, Weycker D, Starko KM, Bradford WZ, King TE, Flaherty KR, Schwartz DA, Noble PW, Raghu G, Brown KK (Juni 2005). „Der klinische Verlauf von Patienten mit idiopathischer Lungenfibrose“. Annals of Internal Medicine . 142 (12 Pt 1): 963–7 . doi : 10.7326/0003-4819-142-12_part_1-200506210-00005 . PMID 15968010. S2CID 24224976 .
- ^ a b c King TE, Bradford WZ, Castro-Bernardini S, Fagan EA, Glaspole I, Glassberg MK, et al. (Mai 2014). „Eine Phase-3-Studie mit Pirfenidon bei Patienten mit idiopathischer Lungenfibrose“ (PDF) . New England Journal of Medicine . 370 (22): 2083–92 . doi : 10.1056/NEJMoa1402582 . PMID 24836312 .
- ^ a b Richeldi L, du Bois RM, Raghu G, Azuma A, Brown KK, Costabel U, et al. (Mai 2014). „Wirksamkeit und Sicherheit von Nintedanib bei idiopathischer Lungenfibrose“ (PDF) . New England Journal of Medicine . 370 (22): 2071–82 . doi : 10.1056/NEJMoa1402584 . HDL : 11365/974374 . PMID 24836310 .
- ^ a b Lee JS, McLaughlin S, Collard HR (2011). „Umfassende Versorgung von Patienten mit idiopathischer Lungenfibrose“. Current Opinion in Pulmonary Medicine . 17 (5): 348–354 . doi : 10.1097/mcp.0b013e328349721b . PMID 21760508. S2CID 11918582 .
- ^ Morrison DA, Stovall JR (1992). „Verbesserte Belastbarkeit hypoxämischer Patienten nach Langzeit-Sauerstofftherapie“. Chest . 102 (2): 542–550 . doi : 10.1378/chest.102.2.542 . PMID 1643945 .
- ^ a b c Spagnolo P, Tonelli R, Cocconcelli E, Stefani A, Richeldi L (2012). „Idiopathische Lungenfibrose: diagnostische Fallstricke und therapeutische Herausforderungen“ . Multidisciplinary Respiratory Medicine . 7 (1): 42. doi : 10.1186/2049-6958-7-42 . PMC 3537555. PMID 23146172 .
- ^ Kenn K, Gloeckl R, Behr J (2013). „Pulmonale Rehabilitation bei Patienten mit idiopathischer Lungenfibrose – eine Übersicht“ . Respiration; International Review of Thoracic Diseases . 86 (2): 89–99 . doi : 10.1159/000354112 . PMID 23942353 .
- ^ King TE, Albera C, Bradford WZ, Costabel U, Hormel P, Lancaster L, et al. (Juli 2009). „Wirkung von Interferon gamma-1b auf das Überleben von Patienten mit idiopathischer Lungenfibrose (INSPIRE): eine multizentrische, randomisierte, placebokontrollierte Studie“. Lancet . 374 ( 9685): 222–228 . doi : 10.1016/S0140-6736(09)60551-1 . hdl : 1942/31878 . PMID 19570573. S2CID 2432490 .
- ^ King TE, Brown KK, Raghu G, du Bois RM, Lynch DA, Martinez F, et al. (Juli 2011). „BUILD-3: Eine randomisierte, kontrollierte Studie zu Bosentan bei idiopathischer Lungenfibrose“. American Journal of Respiratory and Critical Care Medicine . 184 (1): 92–99 . doi : 10.1164 / rccm.201011-1874OC . PMID 21474646. S2CID 3190634 .
- ^ Raghu G, Behr J, Brown KK, Egan JJ, Kawut SM, Flaherty KR, et al. (Mai 2013). „Behandlung der idiopathischen Lungenfibrose mit Ambrisentan: eine parallele, randomisierte Studie“. Annals of Internal Medicine . 158 (9): 641–9 . doi : 10.7326/0003-4819-158-9-201305070-00003 . hdl : 11380/1063601 . PMID 23648946. S2CID 115745592 .
- ^ Noth I, Anstrom KJ, Calvert SB, de Andrade J, Flaherty KR, Glazer C, et al. (Juli 2012). „ Eine placebokontrollierte, randomisierte Studie zu Warfarin bei idiopathischer Lungenfibrose“ . American Journal of Respiratory and Critical Care Medicine . 186 (1): 88–95 . doi : 10.1164/rccm.201202-0314OC . PMC 3400994. PMID 22561965 .
- ^ Spagnolo P, Del Giovane C, Luppi F, Cerri S, Balduzzi S, Walters EH, D'Amico R, Richeldi L (2010). „Nichtsteroidale Wirkstoffe gegen idiopathische Lungenfibrose“. Cochrane Database of Systematic Reviews (9) CD003134. doi : 10.1002/14651858.CD003134.pub2 . HDL : 11380/680648 . PMID 20824834 .
- ^ Demedts M, Behr J, Buhl R, Costabel U, Dekhuijzen R, Jansen HM, MacNee W, Thomeer M, et al. (2005). „Hochdosiertes Acetylcystein bei idiopathischer Lungenfibrose“ (PDF) . New England Journal of Medicine . 353 (21): 2229–2242 . doi : 10.1056 / NEJMoa042976 . hdl : 2066/47718 . PMID 16306520. S2CID 30279834 .
- ^ Raghu G, Anstrom KJ, King TE, Lasky JA, Martinez FJ (Mai 2012). „Prednison, Azathioprin und N-Acetylcystein bei Lungenfibrose“ . New England Journal of Medicine . 366 (21): 1968–77 . doi : 10.1056/NEJMoa1113354 . PMC 3422642. PMID 22607134 .
- ^ „Häufig angewendete Dreifachtherapie bei idiopathischer Lungenfibrose erwies sich als schädlich“ . NIH . 21. Oktober 2011. Archiviert vom Original am 5. Januar 2016. Abgerufen am 11. April 2013 .
- ^ Das Idiopathic Pulmonary Fibrosis Clinical Research Network. (2014). „ Randomisierte Studie zu Acetylcystein bei idiopathischer Lungenfibrose“ . New England Journal of Medicine . 370 (22): 2093–2102 . doi : 10.1056/nejmoa1401739 . PMC 4116664. PMID 24836309 .
- ^ „BIBF 1120 Fact Sheet“ (PDF) . Dl.groovygecko.net . Archiviert vom Original (PDF) am 3. März 2016. Abgerufen am 8. April 2014 .
- ^ „FDA-Zulassungspaket für Nintedanib“ (PDF) . www.accessdata.fda.gov . Abgerufen am 7. Januar 2019 .
- ^ „Ofev | Europäische Arzneimittel-Agentur“ . www.ema.europa.eu . 17. September 2018. Abgerufen am 7. Januar 2019 .
- ^ „Die US-amerikanische Arzneimittelbehörde FDA hat Jascayd (Nerandomilast-Tabletten) von Boehringer als erste neue Behandlungsoption für Erwachsene mit IPF seit über einem Jahrzehnt zugelassen . “ Boehringer Ingelheim (Pressemitteilung) . Abgerufen am 9. Oktober 2025 .
- ^ „US-amerikanische Arzneimittelbehörde FDA genehmigt Jascayd (Nerandomilast)-Tabletten zur Behandlung der progressiven Lungenfibrose bei Erwachsenen“ (Pressemitteilung). Boehringer Ingelheim. 19. Dezember 2025. Abgerufen am 20. Dezember 2025 – via GlobeNewswire.
- ^ a b c Xu, Zuojun; Ren, Feng; Wang, Ping; Cao, Jie; Tan, Chunting; Ma, Dedong; Zhao, Li; Dai, Jinghong; Ding, Yipeng; Fang, Haohui; Li, Huiping; Liu, Hong; Luo, Fengming; Meng, Ying; Pan, Pinhua; Xiang, Pingchao; Xiao, Zuke; Rao, Sujata; Satler, Carol; Liu, Sang; Lv, Yuan; Zhao, Heng; Chen, Shan; Cui, Hui; Korzinkin, Michail; Gennert, David; Zhavoronkov, Alex (2025). „Ein generativer, von der KI entdeckter TNIK-Inhibitor für idiopathische Lungenfibrose: eine randomisierte Phase-2a-Studie“ . Naturmedizin . 31 (8): 2602–2610 . doi : 10.1038/ s41591-025-03743-2 . PMC 12353801. PMID 40461817 .
- ^ a b Field, Hayden (29. Juni 2023). „Das erste vollständig KI-generierte Medikament wird in klinischen Studien an menschlichen Patienten getestet“ . CNBC .
- ^ Ren, Feng; Aliper, Alex; Chen, Jian; Zhao, Heng; Rao, Sujata; Kuppe, Christoph; Ozerov, Ivan V.; Zhang, Man; Witte, Klaus; Kruse, Chris; Aladinskiy, Vladimir; Ivanenkov, Yan; Polykovskiy, Daniil; Fu, Yanyun; Babin, Eugene; Qiao, Junwen; Liang, Xing; Mou, Zhenzhen; Wang, Hui; Pun, Frank W.; Torres-Ayuso, Pedro; Veviorskiy, Alexander; Song, Dandan; Liu, Sang; Zhang, Bei; Naumov, Vladimir; Ding, Xiaoqiang; Kukharenko, Andrey; Izumchenko, Evgeny; Zhavoronkov, Alex (27. Januar 2025). „Ein niedermolekularer TNIK-Inhibitor zielt auf Fibrose in präklinischen und klinischen Modellen ab“ . Nature Biotechnology . 43 (1): 63–75 . doi : 10.1038/ s41587-024-02143-0 . PMC 11738990. PMID 38459338 .
- ^ Chik H (13. März 2024). „Weltweit erstes KI-gestütztes Medikament gegen tödliche Lungenerkrankung tritt in wegweisende klinische Studien in China und den USA ein“ . South China Morning Post .
- ^ Li S, Yue R, Lu S, Luo JC, Wu X, Zhang Z, Liu M, Fan Y, Zhang Y, Pan C, Huang X (Juli 2025). „Künstliche Intelligenz und maschinelles Lernen im Management des akuten Atemnotsyndroms: Aktuelle Fortschritte“ . Frontiers in Medicine . 12 1597556. doi : 10.3389/fmed.2025.1597556 . PMC 12307495. PMID 40740956 .
- Russo MJ, Iribarne A, Hong KN, Davies RR, Xydas S, Takayama H, Ibrahimiye A, Gelijns AC, Bacchetta MD, D'Ovidio F, Arcasoy S, Sonett JR (2010). „Ein hoher Lungenallokations-Score ist mit erhöhter Morbidität und Mortalität nach Transplantation assoziiert . “ Chest . 137 (3): 651–657 . doi : 10.1378/chest.09-0319 . PMC 2832864. PMID 19820072 .
- ^ George TJ, Arnaoutakis GJ, Shah AS (2007). „Lungentransplantation bei idiopathischer Lungenfibrose“. The Annals of Thoracic Surgery . 84 (4): 1121–1128 . doi : 10.1016/j.athoracsur.2007.04.096 . PMID 17888957 .
- Mason DP, Brizzio ME, Alster JM, McNeill AM, Murthy SC, Budev MM, Mehta AC, Minai OA et al. (2011). „Lungentransplantation bei idiopathischer Lungenfibrose“ . Archives of Surgery . 146 (10): 1204–1209 . doi : 10.1001/archsurg.2011.239 . PMID 22006881 .
- ^ Keating D, Levvey B, Kotsimbos T, Whitford H, Westall G, Williams T, Snell G (2009). „Lungentransplantation bei Lungenfibrose: Herausforderungen in der Frühphase, die durch überraschend gute Ergebnisse nach über 15 Jahren ausgeglichen werden“. Transplantation Proceedings . 41 (1): 289–291 . doi : 10.1016/j.transproceed.2008.10.042 . PMID 19249537 .
- ^ Ryerson CJ, Berkeley J, Carrieri-Kohlman VL, Pantilat SZ, Landefeld CS, Collard HR (2011). „Depression und funktioneller Status sind stark mit Dyspnoe bei interstitieller Lungenerkrankung assoziiert“ ( PDF) . Chest . 139 (3): 609–616 . doi : 10.1378/chest.10-0608 . PMID 20688924. S2CID 34116718. Archiviert vom Original (PDF) am 1. August 2020.
- ^ Allen S, Raut S, Woollard J, Vassallo M (2005). „Niedrig dosiertes Diamorphin reduziert Atemnot, ohne einen Abfall der Sauerstoffsättigung bei älteren Patienten mit idiopathischer Lungenfibrose im Endstadium zu verursachen“. Palliative Medicine . 19 (2): 128–130 . doi : 10.1191/0269216305pm998oa . PMID 15810751. S2CID 12999693 .
- ^ JafariNezhad A, YektaKooshali MH (16. August 2018). Roviello G (Hrsg.). „Lungenkrebs bei idiopathischer Lungenfibrose: Eine systematische Übersicht und Metaanalyse“ . PLOS ONE . 13 (8) e0202360. Bibcode : 2018PLoSO..1302360J . doi : 10.1371/journal.pone.0202360 . PMC 6095562. PMID 30114238 .
- ^ a b Agarwal R, Jindal SK (2008). „Akute Exazerbation der idiopathischen Lungenfibrose: eine systematische Übersicht“. European Journal of Internal Medicine . 19 (4): 227–235 . doi : 10.1016/j.ejim.2007.04.024 . PMID 18471669 .
- ^ Stern JB, Mal H, Groussard O, Brugière O, Marceau A, Jebrak G, Fournier M (2001). „Prognose von Patienten mit fortgeschrittener idiopathischer Lungenfibrose, die aufgrund akuten Lungenversagens eine mechanische Beatmung benötigen“. Chest . 120 (1): 213–219 . doi : 10.1378/chest.120.1.213 . PMID 11451841 .
- Bjoraker JA, Ryu JH, Edwin MK, Myers JL, Tazelaar HD, Schroeder DR, Offord KP (1998). „ Prognostische Bedeutung histopathologischer Subtypen bei idiopathischer Lungenfibrose“ ( PDF) . American Journal of Respiratory and Critical Care Medicine . 157 ( 1 ) : 199–203 . doi : 10.1164/ajrccm.157.1.9704130 . PMID 9445300. S2CID 13942321. Archiviert vom Original (PDF) am 27. Februar 2019.
- ^ a b c Kim DS, Collard HR, King TE (Juni 2006). „Klassifikation und natürlicher Verlauf der idiopathischen interstitiellen Pneumonien“ . Proceedings of the American Thoracic Society . 3 (4): 285–92 . doi : 10.1513/pats.200601-005TK . PMC 2658683. PMID 16738191 .
- Ley B , Ryerson CJ, Vittinghoff E, Ryu JH, Tomassetti S, Lee JS, Poletti V, Buccioli M, Elicker BM, Jones KD, King TE Jr, Collard HR (2012). „Ein multidimensionaler Index und ein Stadieneinteilungssystem für die idiopathische Lungenfibrose“. Annals of Internal Medicine . 156 (10): 684–691 . CiteSeerX 10.1.1.691.4472 . doi : 10.7326/ 0003-4819-156-10-201205150-00004 . PMID 22586007. S2CID 207536377 .
- ^ Ryerson CJ, Vittinghoff E, Ley B, Lee JS, Mooney JJ, Jones KD, Elicker BM, Wolters PJ, et al. (2014). „Vorhersage des Überlebens bei chronischer interstitieller Lungenerkrankung: Das ILD-GAP-Modell“. Chest . 145 (4): 723–728 . doi : 10.1378/chest.13-1474 . PMID 24114524 .
- ^ King TE, Albera C, Bradford WZ, Costabel U, du Bois RM, Leff JA, Nathan SD, Sahn SA, Valeyre D, Noble PW (April 2014). „Gesamtmortalität bei Patienten mit idiopathischer Lungenfibrose. Implikationen für die Planung und Durchführung klinischer Studien“. American Journal of Respiratory and Critical Care Medicine . 189 (7): 825–31 . doi : 10.1164/rccm.201311-1951OC . hdl : 2318/156709 . PMID 24476390 .
- ^ Peljto AL, Zhang Y, Fingerlin TE, Ma SF, Garcia JG, Richards TJ, Silveira LJ, Lindell KO, et al. (2013). „ Assoziation zwischen dem MUC5B-Promotorpolymorphismus und dem Überleben von Patienten mit idiopathischer Lungenfibrose“ . JAMA . 309 (21): 2232–2239 . doi : 10.1001/jama.2013.5827 . PMC 4545271. PMID 23695349 .
- Stock CJ, Sato H, Fonseca C, Banya WA, Molyneaux PL, Adamali H, Russell AM, Denton CP et al. (2013). „Der Mucin-5B-Promotor-Polymorphismus ist mit idiopathischer Lungenfibrose, nicht aber mit der Entwicklung einer Lungenfibrose bei systemischer Sklerose oder Sarkoidose assoziiert . “ Thorax . 68 (5): 436–441 . doi : 10.1136/thoraxjnl-2012-201786 . PMID 23321605 .
- ^ a b Pulmonary Fibrosis Foundation. „Prävalenz und Inzidenz“. Pulmonaryfibrosis.org. Abgerufen am 11. April 2013
- ^ Gribbin J, Hubbard RB, Le Jeune I, Smith CJ, West J, Tata LJ (2006). „Inzidenz und Mortalität der idiopathischen Lungenfibrose und Sarkoidose in Großbritannien“ . Thorax . 61 ( 11): 980–985 . doi : 10.1136/thx.2006.062836 . PMC 2121155. PMID 16844727 .
- ^ „Eurostat-Pressemitteilung. Europäische Demografie. 110/2010. 27. Juli 2010“ (PDF) . Epp.eurostat.ec.europa.eu . Abgerufen am 7. Juni 2018 .
- ^ Hyldgaard C, Hilberg O, Muller A, Bendstrup E (2014). „Eine Kohortenstudie zu interstitiellen Lungenerkrankungen in Mitteljütland“ . Respiratory Medicine . 108 (5): 793–799 . doi : 10.1016/j.rmed.2013.09.002 . PMID 24636811 .
- ^ Williams K, Malarkey D, Cohn L, Patrick D, Dye J, Toews G (2004). „Identifizierung der spontanen idiopathischen Lungenfibrose bei Katzen: Morphologische und ultrastrukturelle Hinweise auf einen Pneumozytendefekt vom Typ II“. Chest . 125 (6): 2278–2288 . doi : 10.1378/chest.125.6.2278 . PMID 15189952 .
- ^ Webb JA, Armstrong J (2002). „ Chronische idiopathische Lungenfibrose bei einem West Highland White Terrier“ . The Canadian Veterinary Journal . 43 (9): 703–705 . PMC 339552. PMID 12240528 .
- ^ „AKC Canine Health Foundation“ . Akcchf.org . Archiviert vom Original am 12. Juni 2018. Abgerufen am 7. Juni 2018 .
- ^ „Aktive klinische Studien und Forschungsprojekte bei IPF“ . Archiviert vom Original am 4. September 2014. Abgerufen am 4. September 2014 .
- ^ „Forschungsergebnisse belegen die Umkehrung von Lungenfibrose durch das synthetische microRNA-29-Mimic (promiR-29) von miRagen Therapeutics“ . Pulmonaryfibrosisnews.com . 23. September 2014. Abgerufen am 8. Juni 2018 .
- ^ Liu M, Ren D, Wu D, Zheng J, Tu W (2015). „Stammzellen und idiopathische Lungenfibrose: Mechanismen und Behandlung“. Current Stem Cell Research & Therapy . 10 (6): 466–76 . doi : 10.2174/1574888X10666150519092639 . PMID 25986617 .
- ^ „Stammzelltherapie bei Lungenfibrose“ . Sciencedaily.com . Abgerufen am 8. Juni 2018 .
- ^ Onishchenko D, Marlowe RJ, Ngufor, Faust LJ, Limper AH, Hunninghake GM, Martinez FJ, Chattopadhyay I (2022). „Screening auf idiopathische Lungenfibrose mittels Komorbiditätssignaturen in elektronischen Patientenakten“ . Nature Medicine . 28 (10): 2107–2116 . doi : 10.1038/s41591-022-02010- y . PMID 36175678. S2CID 252622515 .


