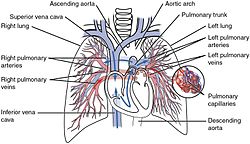
Bei der Lungenfibrose kommt es typischerweise im Laufe der Zeit zu einer Vernarbung des Lungengewebes . [ 1 ] Zu den Symptomen zählen Atemnot , trockener Husten, Müdigkeit, Gewichtsverlust und Trommelschlägelfinger . [ 1 ] Komplikationen können pulmonale Hypertonie , respiratorische Insuffizienz , Pneumothorax und Lungenkrebs sein . [ 2 ]
Zu den Ursachen zählen Umweltverschmutzung, bestimmte Medikamente, Bindegewebserkrankungen , Infektionen und interstitielle Lungenerkrankungen . [ 1 ] [ 3 ] [ 6 ] In den meisten Fällen bleibt die Ursache jedoch unbekannt ( idiopathische Lungenfibrose ). [ 1 ] [ 3 ] Die Diagnose kann auf Symptomen, bildgebenden Verfahren , Lungenbiopsie und Lungenfunktionsprüfungen basieren . [ 1 ]
Es gibt keine Heilung und die Behandlungsmöglichkeiten sind begrenzt. [ 1 ] Die Behandlung zielt auf die Linderung der Symptome ab und kann Sauerstofftherapie und pulmonale Rehabilitation umfassen . [ 1 ] [ 4 ] Bestimmte Medikamente können die Vernarbung verlangsamen. [ 4 ] Eine Lungentransplantation kann eine Option sein. [ 3 ] Weltweit sind mindestens 5 Millionen Menschen betroffen. [ 5 ] Die Lebenserwartung beträgt nach der Diagnose in der Regel weniger als fünf Jahre. [ 3 ]
Anzeichen und Symptome
Die Symptome der Lungenfibrose sind hauptsächlich: [ 1 ]
- Kurzatmigkeit , insbesondere bei Anstrengung
- Chronischer trockener, quälender Husten
- Müdigkeit und Schwäche
- Beschwerden im Brustbereich, einschließlich Brustschmerzen
- Appetitverlust und rascher Gewichtsverlust
Eine Lungenfibrose wird durch eine Anamnese mit zunehmender Atemnot ( Dyspnoe ) bei Belastung nahegelegt. Manchmal sind bei der Auskultation feine inspiratorische Rasselgeräusche an den Lungenbasen hörbar. Eine Röntgenaufnahme des Thorax kann unauffällig sein, jedoch zeigt eine hochauflösende Computertomographie (HRCT) häufig Auffälligkeiten. [ 3 ]
Ursache
Lungenfibrose kann als Folge anderer Erkrankungen auftreten. Die meisten dieser Erkrankungen zählen zu den interstitiellen Lungenerkrankungen . Beispiele hierfür sind Autoimmunerkrankungen , Virusinfektionen und bakterielle Infektionen wie Tuberkulose , die fibrotische Veränderungen in den Ober- oder Unterlappen der Lunge sowie andere mikroskopische Lungenschäden verursachen können. Lungenfibrose kann aber auch ohne erkennbare Ursache auftreten. In diesem Fall spricht man von idiopathischer Lungenfibrose. [ 7 ] Die meisten idiopathischen Fälle werden als idiopathische Lungenfibrose diagnostiziert . Diese Diagnose basiert auf dem Ausschluss anderer Erkrankungen aufgrund charakteristischer histologischer/pathologischer Merkmale, die als gewöhnliche interstitielle Pneumonie (UIP) bekannt sind. In beiden Fällen deuten immer mehr Hinweise auf eine genetische Prädisposition bei einem Teil der Patienten hin. So wurde beispielsweise in einigen Familien mit Lungenfibrose in der Anamnese eine Mutation im Surfactant-Protein C (SP-C) gefunden. [ 8 ] Autosomal dominante Mutationen in den Genen TERC oder TERT , die für die Telomerase kodieren , wurden bei etwa 15 % der Patienten mit Lungenfibrose identifiziert. [ 9 ]
Diseases and conditions that may cause pulmonary fibrosis as a secondary effect include:[3][8]
- Inhalation of environmental and occupational pollutants, such as metals[10] in asbestosis, silicosis, and exposure to certain gases. Coal miners, ship workers and sand blasters, among others, are at higher risk.[7]
- Hypersensitivity pneumonitis, most often resulting from inhaling dust contaminated with bacterial, fungal, or animal products
- Cigarette smoking can increase the risk or make the illness worse.[7] Smoking is a known cause of some types of lung fibrosis, such as smoking-related interstitial fibrosis (SRIF).[11]
- Some typical connective tissue diseases[7] such as rheumatoid arthritis, ankylosing spondylitis, SLE and scleroderma
- Other diseases that involve connective tissue, such as sarcoidosis and granulomatosis with polyangiitis
- Infections, including COVID-19
- Certain medications, e.g. amiodarone, bleomycin (pingyangmycin), busulfan, apomorphine,[12] and nitrofurantoin[13]
- Radiation therapy to the chest
Pathogenesis
Pulmonary fibrosis involves a gradual replacement of normal lung tissue with fibrotic tissue. Such scar tissue causes an irreversible decrease in oxygen diffusion capacity, and the resulting stiffness or decreased compliance makes pulmonary fibrosis a restrictive lung disease.[14] Pulmonary fibrosis is perpetuated by aberrant wound healing, rather than chronic inflammation.[15] It is the main cause of restrictive lung disease that is intrinsic to the lung parenchyma. In contrast, quadriplegia[16] and kyphosis[17] are examples of causes of restrictive lung disease that do not necessarily involve pulmonary fibrosis.
Zu den häufig an der Fibrose beteiligten Genen gehören der transformierende Wachstumsfaktor Beta (TGF-β) [ 18 ] , der Bindegewebswachstumsfaktor (CTGF) [ 19 ] , der epidermale Wachstumsfaktorrezeptor (EGFR) [ 20 ] , Interleukin-13 (IL-13) [ 21 ] , der vom Blutplättchen stammende Wachstumsfaktor (PDGF) [ 22 ] , der Wnt / β-Catenin -Signalweg [ 23 ] und TNIK [ 24 ] . Darüber hinaus beeinflussen Chromatin-Remodellierungsproteine die Entwicklung der Lungenfibrose, da sie für die Genexpressionsregulation entscheidend sind und ihre Dysregulation zum Fortschreiten der fibrotischen Erkrankung beitragen kann [ 25 ] .
- TGF-β ist ein Zytokin, das eine entscheidende Rolle bei der Regulation der extrazellulären Matrix (ECM)-Produktion und der Zelldifferenzierung spielt. [ 26 ] Es ist ein starker Stimulator der Fibrose, und eine erhöhte TGF-β-Signalgebung ist mit der Entwicklung von Fibrose in verschiedenen Organen assoziiert.
- CTGF ist ein Matrixprotein, das an der ECM-Produktion und -Remodellierung beteiligt ist. [ 26 ] Es wird als Reaktion auf TGF-β hochreguliert und spielt eine Rolle bei der Entwicklung von Lungenfibrose. [ 18 ]
- EGFR ist ein Transmembranrezeptor, der eine Rolle bei der Zellproliferation, -differenzierung und dem Zellüberleben spielt. Eine gestörte EGFR-Signalübertragung wird mit der Entwicklung von Lungenfibrose in Verbindung gebracht, und Medikamente, die auf EGFR abzielen, haben therapeutisches Potenzial bei der Behandlung dieser Erkrankung gezeigt. [ 20 ]
- IL-13 ist ein Zytokin, das an der Regulation von Immunreaktionen beteiligt ist. [ 21 ] Es wurde gezeigt, dass es die Fibrose in der Lunge fördert, indem es die Produktion von ECM-Proteinen und die Rekrutierung von Fibroblasten an Stellen von Gewebeschädigungen stimuliert.
- PDGF ist ein Zytokin, das eine Schlüsselrolle bei der Regulation der Zellproliferation und -migration spielt. [ 22 ] Es ist an der Rekrutierung von Fibroblasten an Stellen von Gewebeschädigungen in der Lunge beteiligt, und eine erhöhte PDGF-Signalgebung ist mit der Entwicklung und dem Fortschreiten der Lungenfibrose assoziiert.
- Die Wnt/β-Catenin-Signalübertragung spielt eine entscheidende Rolle bei der Gewebereparatur und -regeneration, und eine Fehlregulation der Wnt/β-Catenin-Signalübertragung wurde mit der Entwicklung von Lungenfibrose in Verbindung gebracht. [ 23 ]
Diagnose

Die Diagnose kann durch eine Lungenbiopsie bestätigt werden . [ 3 ] Um ausreichend Gewebe für eine genaue Diagnose zu gewinnen, kann eine videoassistierte thorakoskopische Operation (VATS) in Vollnarkose erforderlich sein. Bei dieser Biopsie werden mehrere Schläuche durch die Brustwand eingeführt, über einen davon wird ein Stück Lunge zur Untersuchung entnommen. Das entnommene Gewebe wird histopathologisch mikroskopisch untersucht, um das Vorhandensein und das Muster der Fibrose sowie weitere Merkmale zu bestätigen, die auf eine spezifische Ursache hinweisen können, wie z. B. bestimmte Arten von Mineralstaub oder ein mögliches Ansprechen auf eine Therapie, z. B. ein Muster der sogenannten unspezifischen interstitiellen Fibrose.
Fehldiagnosen sind häufig, da Lungenfibrose zwar nicht selten vorkommt, die einzelnen Formen jedoch ungewöhnlich sind und die Untersuchung von Patienten mit diesen Erkrankungen komplex ist und einen multidisziplinären Ansatz erfordert. Die Terminologie ist zwar standardisiert, ihre Anwendung gestaltet sich jedoch weiterhin schwierig. Selbst Experten können sich bei der Klassifizierung einzelner Fälle uneinig sein. [ 27 ]
Bei restriktiven Lungenerkrankungen sind in der Spirometrie sowohl das FEV1 (Einsekundenkapazität) als auch die FVC (forcierte Vitalkapazität ) reduziert, sodass das FEV1/FVC-Verhältnis normal oder sogar erhöht ist. Dies steht im Gegensatz zu obstruktiven Lungenerkrankungen, bei denen dieses Verhältnis reduziert ist. Die Werte für Residualvolumen und totale Lungenkapazität sind bei restriktiven Lungenerkrankungen im Allgemeinen vermindert. [ 28 ]
Behandlung
Bei der Lungenfibrose entsteht Narbengewebe. Die Vernarbung ist nach ihrer Entstehung dauerhaft. [ 29 ] Die Verlangsamung des Fortschreitens und die Prävention hängen von der zugrunde liegenden Ursache ab:
- Die Behandlungsmöglichkeiten für idiopathische Lungenfibrose sind sehr begrenzt, da keine der derzeitigen Therapien das Fortschreiten der Erkrankung aufhalten kann. Daher gibt es trotz laufender Forschungsstudien keine Hinweise darauf, dass Medikamente die Erkrankung signifikant verbessern können. Allerdings können aktuelle Behandlungsoptionen wie Pirfenidon und Nintedanib das Fortschreiten der idiopathischen Lungenfibrose, der häufigsten Form der Lungenfibrose, verlangsamen. In schweren Fällen ist die Lungentransplantation die einzige verfügbare Therapieoption. [ 30 ] Eine Lungentransplantation kann die Lebensqualität des Patienten verbessern. [ 30 ]
- Auch Immunsuppressiva können in Betracht gezogen werden. Diese werden mitunter verschrieben, um die Prozesse, die zur Fibrose führen, zu verlangsamen. Bestimmte Formen der Lungenfibrose sprechen auf Kortikosteroide wie Prednison an . [ 29 ]
- Eine Sauerstofftherapie ist ebenfalls eine Option. Der Patient kann die Sauerstoffmenge selbst bestimmen. Die Sauerstoffgabe heilt zwar nicht den Lungenschaden, kann aber:
- die Atmung und körperliche Betätigung erleichtern;
- Komplikationen durch niedrige Blutsauerstoffwerte verhindern oder verringern;
- Blutdruck senken; und
- Verbesserung des Schlafs und des Wohlbefindens. [ 30 ]
Man geht davon aus, dass das Immunsystem bei der Entstehung vieler Formen der Lungenfibrose eine zentrale Rolle spielt. Ziel der Behandlung mit Immunsuppressiva wie Kortikosteroiden ist die Reduktion der Lungenentzündung und der daraus resultierenden Vernarbung. Das Ansprechen auf die Behandlung ist unterschiedlich. Patienten, deren Zustand sich durch eine immunsuppressive Therapie verbessert, leiden wahrscheinlich nicht an idiopathischer Lungenfibrose, da es für diese Erkrankung keine wirksame Therapie oder Heilung gibt. [ 30 ]
- Zwei pharmakologische Wirkstoffe zur Verhinderung von Narbenbildung bei leichter idiopathischer Fibrose sind Pirfenidon , das den Rückgang der forcierten Vitalkapazität (FVC) innerhalb eines Jahres und die Gehstrecke im 6-Minuten-Gehtest verringerte, jedoch keine Wirkung auf die respiratorischen Symptome hatte [ 31 ] , und Nintedanib , das als Antifibrotikum durch die Hemmung verschiedener Tyrosinkinase-Rezeptoren (darunter PDGF, FGF und VEGF) wirkt [ 32 ] . Eine randomisierte klinische Studie zeigte, dass es den Rückgang der Lungenfunktion und akute Exazerbationen verringerte [ 33 ] .
- Präklinische Studien mit monoklonalen Antikörpern, die gegen den pulmonalen endothelialen Aggregationsrezeptor 1 (PEAR1) gerichtet sind (der eine entscheidende Rolle bei der Fibroblastenaktivierung und dem Fortschreiten der Fibrose spielt), haben vielversprechende Ergebnisse hinsichtlich der Verlangsamung des Krankheitsverlaufs und der Verbesserung der Lungenfunktion gezeigt. [ 34 ]
- Entzündungshemmende Mittel zeigen nur begrenzten Erfolg bei der Reduktion des fibrotischen Prozesses. Einige andere Fibroseformen, wie z. B. die unspezifische interstitielle Pneumonie , können auf eine immunsuppressive Therapie mit Kortikosteroiden ansprechen . Da jedoch nur eine Minderheit der Patienten auf Kortikosteroide allein reagiert, können zusätzliche Immunsuppressiva wie Cyclophosphamid , Azathioprin , Methotrexat , Penicillamin und Cyclosporin eingesetzt werden. Auch Colchicin wurde mit begrenztem Erfolg angewendet. [ 3 ]
Nerandomilast (Jascayd) wurde im Oktober 2025 in den Vereinigten Staaten für die medizinische Anwendung zugelassen. [ 35 ] [ 36 ]
Prognose
Durch Lungenfibrose verursachte Hypoxie kann zu pulmonaler Hypertonie führen , die wiederum eine Rechtsherzinsuffizienz zur Folge haben kann . Hypoxie lässt sich durch Sauerstoffzufuhr verhindern . [ 3 ]
Eine Lungenfibrose kann auch zu einem erhöhten Risiko für Lungenembolien führen, die durch Antikoagulanzien verhindert werden können . [ 3 ]
Epidemiologie
Weltweit wurden Prävalenz und Inzidenz der Lungenfibrose in den USA, Norwegen, Tschechien, Griechenland, Großbritannien, Finnland und der Türkei untersucht, lediglich zwei Studien liegen aus Japan und Taiwan vor. Die meisten dieser Studien umfassten jedoch bereits diagnostizierte Patienten, was die diagnostische Sensitivität verringert. Daher variierten Prävalenz und Inzidenz zwischen 0,7 pro 100.000 in Taiwan und 63,0 pro 100.000 in den USA, und die publizierte Inzidenz lag zwischen 0,6 pro 100.000 Personenjahre und 17,4 pro 100.000 Personenjahre. [ 37 ]
Das Durchschnittsalter aller Patienten mit Lungenfibrose liegt zwischen 65 und 70 Jahren, wodurch das Alter selbst zu einem wichtigen Kriterium wird. Alternde Atmungssysteme sind deutlich anfälliger für Fibrose und Stammzellverlust. [ 38 ]
| Inzidenzrate | Prävalenzrate | Bevölkerung | Abgedeckte Jahre | Referenz |
|---|---|---|---|---|
| 6,8–16,3 | 14,0–42,7 | US-amerikanisches System zur Bearbeitung von Gesundheitsansprüchen | 1996–2000 | Raghu et al. [ 39 ] |
| 8,8–17,4 | 27,9–63,0 | Olmsted County, Minnesota | 1997–2005 | Fernandez Perez et al. [ 40 ] |
| 27,5 | 30.3 | Männer im Bernalillo County, New Mexico | 1988–1990 | Coultas et al. [ 41 ] |
| 11,5 | 14,5 | Weibchen |
Basierend auf diesen Zahlen könnte die Prävalenz der Lungenfibrose in den USA zwischen über 29.000 und fast 132.000 Fällen liegen (Bezugnahme auf die Bevölkerung ab 18 Jahren im Jahr 2000). Die tatsächliche Zahl dürfte aufgrund von Fehldiagnosen deutlich höher liegen. Typischerweise sind die Patienten bei der Diagnose zwischen 40 und 50 Jahre alt, während die Inzidenz der idiopathischen Lungenfibrose nach dem 50. Lebensjahr dramatisch ansteigt. Der Verlust der Lungenfunktion wird jedoch häufig dem hohen Alter, Herzerkrankungen oder anderen, häufigeren Lungenerkrankungen zugeschrieben. [ 42 ]
Seit Beginn der COVID-19-Pandemie ist die Zahl der Todesfälle bei Menschen mit Lungenfibrose aufgrund des raschen Verlusts der Lungenfunktion angestiegen. Zu den Folgen von COVID-19 zählt eine große Patientengruppe mit sowohl Fibrose als auch fortschreitender Lungenfunktionsstörung. Langzeitstudien zeigen bei Patienten mit Lungenkomorbiditäten eine dauerhafte Beeinträchtigung der Lungenfunktion und radiologische Auffälligkeiten, die auf Lungenfibrose hindeuten. [ 43 ]
The most common long-term consequence in COVID-19 patients is pulmonary fibrosis. The biggest concerns about pulmonary fibrosis and the increase of respiratory follow-up after COVID-19 are expected to be solved in the near future. Older age with decreased lung function and/or preexisting comorbidities, such as diabetes, cardiovascular disease, hypertension, and obesity increase the risk of developing fibrotic lung alterations in COVID-19 survivors with lower exercise tolerance. According to one study, 40% of COVID-19 patients develop a form of fibrosis of the lungs, and 20% of those are severe.[44]
References
- ^ abcdefghij"Pulmonary Fibrosis". medlineplus.gov. Retrieved 20 December 2019.
- ^ ab"Pulmonary fibrosis – Symptoms and causes". Mayo Clinic. Retrieved 20 December 2019.
- ^ abcdefghijkl"Pulmonary Fibrosis". MedicineNet, Inc. Archived from the original on 19 July 2014. Retrieved 26 July 2014.
- ^ abcd"Pulmonary fibrosis – Diagnosis and treatment – Mayo Clinic". mayoclinic.org. Retrieved 20 December 2019.
- ^ ab"American Thoracic Society – General Information about Pulmonary Fibrosis". thoracic.org. Archived from the original on 20 December 2019. Retrieved 20 December 2019.
- ^Ahmad Alhiyari M, Ata F, Islam Alghizzawi M, Bint I Bilal A, Salih Abdulhadi A, Yousaf Z (31 December 2020). "Post COVID-19 fibrosis, an emerging complicationof SARS-CoV-2 infection". IDCases. 23 e01041. doi:10.1016/j.idcr.2020.e01041. ISSN 2214-2509. PMC 7785952. PMID 33425682.
- ^ abcdMedlinePlus > Pulmonary Fibrosis Date last updated: 9 February 2010
- ^ a b „Ursachen“ . Mayo Foundation for Medical Education and Research. Archiviert vom Original am 1. Oktober 2014. Abgerufen am 26. Juli 2014 .
- ^ „Idiopathische Lungenfibrose“ . Genetics Home Reference, United States National Library of Medicine .
- ^ Hubbard R, Cooper M, Antoniak M, et al. (2000). „Risiko einer kryptogenen fibrosierenden Alveolitis bei Metallarbeitern“. Lancet . 355 ( 9202): 466–467 . doi : 10.1016/S0140-6736(00)82017-6 . PMID 10841131. S2CID 10418808 .
- ^ Vehar SJ, Yadav R, Mukhopadhyay S, Nathani A, Tolle LB (Dezember 2022). „Raucherbedingte interstitielle Fibrose (SRIF) bei Patienten mit diffuser parenchymaler Lungenerkrankung“ . Am J Clin Pathol . 159 (2): 146–157 . doi : 10.1093/ajcp / aqac144 . PMC 9891418. PMID 36495281 .
- ^ „Nicht gefunden – BIDMC“ . bidmc.org . Archiviert vom Original am 16. März 2014. Abgerufen am 29. April 2018 .
- ^ Goemaere NN, Grijm K, van Hal PT, den Bakker MA (2008). „Nitrofurantoin-induzierte Lungenfibrose: ein Fallbericht“ . J Med Case Rep . 2: 169. doi : 10.1186 /1752-1947-2-169 . PMC 2408600. PMID 18495029 .
- ^ „Komplikationen“ . Mayo Foundation for Medical Education and Research. Archiviert vom Original am 4. Juli 2014. Abgerufen am 26. Juli 2014 .
- ^ Gross TJ, Hunninghake GW (2001). „Idiopathische Lungenfibrose“ . N Engl J Med . 345 (7): 517–525 . doi : 10.1056 /NEJMra003200 . PMC 2231521. PMID 16928146 .
- ^ Walker J, Cooney M, Norton S (August 1989). „Verbesserte Lungenfunktion bei chronischen Tetraplegikern nach Lungentherapie und Armergometrie“ . Paraplegia . 27 (4): 278–83 . doi : 10.1038/sc.1989.42 . PMID 2780083 .
- ^ eMedicine Spezialgebiete > Pneumologie > Interstitielle Lungenerkrankungen > Restriktive Lungenerkrankungen. Archiviert am 5. März 2010 im Internet Archive. Autoren: Lalit K. Kanaparthi, MD, Klaus-Dieter Lessnau, MD, Sat Sharma, MD. Aktualisiert: 27. Juli 2009
- ^ a b Saito A, Horie M, Nagase T (August 2018). „TGF-β-Signalgebung in der Lungengesundheit und bei Lungenerkrankungen“ . International Journal of Molecular Sciences . 19 (8): 2460. doi : 10.3390/ijms19082460 . ISSN 1422-0067 . PMC 6121238. PMID 30127261 .
- Yang J, Velikoff M, Canalis E, Horowitz JC, Kim KK (15. April 2014). „Aktivierte Alveolarepithelzellen initiieren Fibrose durch autokrine und parakrine Sekretion von Bindegewebswachstumsfaktor“ . American Journal of Physiology. Lung Cellular and Molecular Physiology . 306 (8): L786– L796 . doi : 10.1152/ajplung.00243.2013 . ISSN 1040-0605 . PMC 3989723. PMID 24508728 .
- ^ a b Schramm F, Schaefer L , Wygrecka M (Januar 2022). „EGFR-Signalgebung bei Lungenfibrose“ . Cells . 11 (6): 986. doi : 10.3390/cells11060986 . ISSN 2073-4409 . PMC 8947373. PMID 35326439 .
- ^ a b Lee CG, Homer RJ, Zhu Z, Lanone S, Wang X, Koteliansky V, et al. (17. September 2001). „Interleukin-13 induziert Gewebefibrose durch selektive Stimulation und Aktivierung des transformierenden Wachstumsfaktors β1“ . Journal of Experimental Medicine . 194 (6): 809–822 . doi : 10.1084/jem.194.6.809 . ISSN 0022-1007 . PMC 2195954. PMID 11560996 .
- ^ a b Andrae J, Gallini R, Betsholtz C (15. Mai 2008). „Rolle von aus Blutplättchen stammenden Wachstumsfaktoren in Physiologie und Medizin“ . Genes & Development . 22 (10): 1276–1312 . doi : 10.1101/gad.1653708 . ISSN 0890-9369 . PMC 2732412. PMID 18483217 .
- ^ a b Liu J, Xiao Q, Xiao J, Niu C, Li Y, Zhang X, et al. (3. Januar 2022). „Wnt/β-Catenin-Signalweg: Funktion, biologische Mechanismen und therapeutische Möglichkeiten“ . Signal Transduction and Targeted Therapy . 7 (1): 3. doi : 10.1038/ s41392-021-00762-6 . ISSN 2059-3635 . PMC 8724284. PMID 34980884 .
- ^ Ren F, Aliper A, Chen J, Zhao H, Rao S, Kuppe C, et al. (8. März 2024). „Ein niedermolekularer TNIK-Inhibitor zielt auf Fibrose in präklinischen und klinischen Modellen ab“ . Nature Biotechnology . 43 (1): 63–75 . doi : 10.1038/s41587-024-02143-0 . ISSN 1546-1696 . PMC 11738990. PMID 38459338 .
- ^ Trejo-Villegas OA, Heijink IH, Ávila-Moreno F (22. Juni 2024). „Präklinische Evidenz zur Assemblierung von SWI/SNF-Komplexen in Säugetieren: Epigenetische Erkenntnisse und klinische Perspektiven für die Therapie von Lungenerkrankungen beim Menschen“ . Molecular Therapy . 32 (8): 2470–2488 . doi : 10.1016/j.ymthe.2024.06.026 . ISSN 1525-0016 . PMC 11405180. PMID 38910326 .
- ^ a b Todd NW, Luzina IG, Atamas SP (23. Juli 2012). „Molekulare und zelluläre Mechanismen der Lungenfibrose“ . Fibrogenesis & Tissue Repair . 5 (1): 11. doi : 10.1186/1755-1536-5-11 . ISSN 1755-1536 . PMC 3443459. PMID 22824096 .
- ^ „Tests und Diagnose“ . Mayo Foundation for Medical Education and Research. Archiviert vom Original am 4. Juli 2014. Abgerufen am 26. Juli 2014 .
- ^ "spirXpert.com" . Archiviert vom Original am 28. Januar 2010.
- ^ a b „Lungenfibrose“ . MedicineNet, Inc. Archiviert vom Original am 19. Juli 2014. Abgerufen am 26. Juli 2014 .
- Glass D , Grossfeld D, Renna HA, Agarwala P, Spiegler P, DeLeon J, et al . (22. Januar 2010). „Idiopathische Lungenfibrose: Aktuelle und zukünftige Behandlung“ . The Clinical Respiratory Journal . 16 ( 2): 84–96 . doi : 10.1111 / crj.13466 . ISSN 1752-6981 . PMC 9060042. PMID 35001525 .
- ^ King TE Jr, Bradford WZ, Castro-Bernardini S (Mai 2014). „Eine Phase-3-Studie mit Pirfenidon bei Patienten mit idiopathischer Lungenfibrose“ (PDF) . NEJM . 370 (22): 2083–2092 . doi : 10.1056/NEJMoa1402582 . PMID 24836312 .
- ^ Richeldi L, Costabel U, Selman M, et al. (2011). „Wirksamkeit eines Tyrosinkinase-Inhibitors bei idiopathischer Lungenfibrose“ . N Engl J Med . 365 (12): 1079–1087 . doi : 10.1056/nejmoa1103690 . hdl : 11380/741052 . PMID 21992121 .
- ^ Richeldi L, du Bois RM, Raghu G, et al. (Mai 2014). „Wirksamkeit und Sicherheit von Nintedanib bei idiopathischer Lungenfibrose“ (PDF) . N Engl J Med . 370 (22): 2071–2082 . doi : 10.1056/NEJMoa1402584 . HDL : 11365/974374 . PMID 24836310 .
- ^ Yan G, Lin L, Jie Y, et al. (November 2022). „PEAR1 reguliert die Expansion aktivierter Fibroblasten und die Ablagerung extrazellulärer Matrix bei Lungenfibrose“ . Nature Communications . 13 (1) 7114. Bibcode : 2022NatCo..13.7114G . doi : 10.1038/s41467-022-34870-w . PMC 9675736. PMID 36402779 .
- ^ „Die US-amerikanische Arzneimittelbehörde FDA hat Jascayd (Nerandomilast-Tabletten) von Boehringer als erste neue Behandlungsoption für Erwachsene mit IPF seit über einem Jahrzehnt zugelassen . “ Boehringer Ingelheim (Pressemitteilung) . Abgerufen am 9. Oktober 2025 .
- ^ „US-amerikanische Arzneimittelbehörde FDA genehmigt Jascayd (Nerandomilast)-Tabletten zur Behandlung der progressiven Lungenfibrose bei Erwachsenen“ (Pressemitteilung). Boehringer Ingelheim. 19. Dezember 2025. Abgerufen am 20. Dezember 2025 – via GlobeNewswire.
- ^ Ley B (2013). „ Epidemiologie der idiopathischen Lungenfibrose“ . Clinical Epidemiology . 5 : 483–492 . doi : 10.2147/CLEP.S54815 . PMC 3848422. PMID 24348069 .
- ^ Vasarmidi E, Tsitoura E, Spandidos DA, Tzanakis N, Antoniou KM (September 2020). „Lungenfibrose nach der COVID-19-Ära (Übersicht)“ . Experimental and Therapeutic Medicine . 20 (3): 2557–2560 . doi : 10.3892/etm.2020.8980 . ISSN 1792-0981 . PMC 7401793. PMID 32765748 .
- ^ Raghu G, Weycker D, Edelsberg J, Bradford WZ, Oster G (2006). „Inzidenz und Prävalenz der idiopathischen Lungenfibrose“. Am J Respir Crit Care Med . 174 (7): 810–6 . doi : 10.1164/rccm.200602-163OC . PMID 16809633 .
{{cite journal}}: CS1 Wartung: Mehrere Namen: Autorenliste ( Link ) - ^ Fernandez Perez ER, Daniels CE, Schroeder DR, St Sauver J, Hartman TE, Bartholmai BJ, Yi ES, Ryu JH (2010). „Inzidenz, Prävalenz und klinischer Verlauf der idiopathischen Lungenfibrose: Eine populationsbasierte Studie“ . Chest . 137 (1): 129–37 . doi : 10.1378/chest.09-1002 . PMC 2803118. PMID 19749005 .
{{cite journal}}: CS1 Wartung: Mehrere Namen: Autorenliste ( Link ) - ^ Coultas DB, Zumwalt RE, Black WC, Sobonya RE (1994). „Die Epidemiologie interstitieller Lungenerkrankungen“. Am J Respir Crit Care Med . 150 (4): 967–72 . doi : 10.1164/ajrccm.150.4.7921471 . PMID 7921471 .
{{cite journal}}: CS1 Wartung: Mehrere Namen: Autorenliste ( Link )Zitiert nach Michaelson JE, Aguayo SM, Roman J (2000). „Idiopathische Lungenfibrose: Ein praktischer Ansatz für Diagnose und Management“. Chest . 118 (3): 788–94 . doi : 10.1378/chest.118.3.788 . PMID 10988204 .{{cite journal}}: CS1 Wartung: Mehrere Namen: Autorenliste ( Link ) - ^ a
- ^ [40]
- ^ [41]