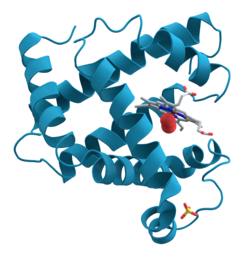
Die Proteomik ist die umfassende Untersuchung von Proteinen . [ 1 ] Das Proteom umfasst die Gesamtheit der von einem Organismus oder System produzierten oder modifizierten Proteine. Die Proteomik ist ein interdisziplinäres Forschungsgebiet, das die Untersuchung von Proteomen hinsichtlich ihrer Zusammensetzung, Struktur und Aktivität umfasst. Obwohl der Umfang und die Komplexität des Proteoms enorm sind, haben jüngste technologische Fortschritte die Sensitivität und den Anwendungsbereich der Proteomanalyse erheblich erweitert. [ 2 ]
Proteomik bezeichnet allgemein die groß angelegte experimentelle Analyse von Proteinen und Proteomen, bezieht sich aber häufig speziell auf die Proteinreinigung und Massenspektrometrie . Tatsächlich ist die Massenspektrometrie die leistungsstärkste Methode zur Analyse von Proteomen, sowohl in großen Proben mit Millionen von Zellen [ 3 , 4 ] als auch in einzelnen Zellen [ 5 , 6 ] .
Proteine sind lebenswichtige Makromoleküle aller Organismen und erfüllen zahlreiche Funktionen, wie beispielsweise den Aufbau von Muskelfasern , die enzymatische Verdauung von Nahrungsmitteln oder die Synthese und Replikation von DNA . Darüber hinaus gibt es weitere Proteinarten, darunter Antikörper , die den Organismus vor Infektionen schützen , und Hormone , die wichtige Signale im Körper übermitteln.
Die Proteomik ermöglicht die Identifizierung einer stetig wachsenden Anzahl von Proteinen. Diese variiert mit der Zeit und den unterschiedlichen Anforderungen oder Belastungen, denen eine Zelle oder ein Organismus ausgesetzt ist. [ 7 ]
Geschichte und Etymologie
Die ersten Untersuchungen von Proteinen, die als Proteomik bezeichnet werden können, begannen 1974 nach der Einführung des zweidimensionalen Gels und der Kartierung der Proteine des Bakteriums Escherichia coli . [ 8 ]
Proteom ist eine Wortschöpfung aus „Protein“ und „Genom“. Der Begriff wurde 1994 von dem damaligen Doktoranden Marc Wilkins an der Macquarie University geprägt , [ 9 ] die 1995 das erste spezialisierte Proteomik-Labor gründete. [ 10 ] [ 11 ]
Komplexität des Problems
Nach Genomik und Transkriptomik stellt die Proteomik den nächsten Schritt in der Erforschung biologischer Systeme dar. Sie ist komplexer als die Genomik, da das Genom eines Organismus weitgehend konstant ist, während sich Proteome von Zelle zu Zelle und im Laufe der Zeit unterscheiden. Unterschiedliche Gene werden in verschiedenen Zelltypen exprimiert , was bedeutet, dass selbst die grundlegenden Proteine, die in einer Zelle produziert werden, identifiziert werden müssen. [ 12 ]
In der Vergangenheit wurde dieses Phänomen mittels RNA-Analyse untersucht, wobei sich jedoch keine Korrelation mit dem Proteingehalt zeigte. [ 13 ] [ 14 ] Mittlerweile ist bekannt, dass mRNA nicht immer in Protein translatiert wird [ 15 ] und die Menge des produzierten Proteins bei gegebener mRNA-Menge vom jeweiligen Gen und dem physiologischen Zustand der Zelle abhängt. Die Proteomik bestätigt das Vorhandensein des Proteins und liefert ein direktes Maß für dessen Menge.
Posttranslationale Modifikationen
Nicht nur die Translation von mRNA führt zu Unterschieden, sondern viele Proteine unterliegen nach der Translation auch einer Vielzahl chemischer Modifikationen. Zu den häufigsten und am besten untersuchten posttranslationalen Modifikationen zählen Phosphorylierung und Glykosylierung. Viele dieser Modifikationen sind für die Funktion des Proteins entscheidend.
Phosphorylierung
Eine solche Modifikation ist die Phosphorylierung , die bei vielen Enzymen und Strukturproteinen im Rahmen der Zellsignalisierung auftritt . Die Anlagerung eines Phosphats an bestimmte Aminosäuren – meist Serin und Threonin [ 16 ], vermittelt durch Serin-Threonin- Kinasen , oder seltener Tyrosin, vermittelt durch Tyrosinkinasen – bewirkt, dass ein Protein zum Ziel für die Bindung oder Interaktion mit einer bestimmten Gruppe anderer Proteine wird, die die phosphorylierte Domäne erkennen.
Da die Proteinphosphorylierung zu den am besten untersuchten Proteinmodifikationen zählt, zielen viele proteomische Studien darauf ab, die Gesamtheit der phosphorylierten Proteine in einem bestimmten Zell- oder Gewebetyp unter bestimmten Bedingungen zu bestimmen. Dies gibt Wissenschaftlern Aufschluss über die in diesem Fall möglicherweise aktiven Signalwege.
Ubiquitinierung
Ubiquitin ist ein kleines Protein, das von Enzymen, den sogenannten E3-Ubiquitin-Ligasen , an bestimmte Proteinsubstrate gebunden werden kann . Die Bestimmung, welche Proteine polyubiquitiniert werden, trägt zum Verständnis der Regulation von Proteinstoffwechselwegen bei. Dies stellt somit eine weitere legitime proteomische Untersuchung dar. Ebenso ist es hilfreich, die in einem bestimmten Zelltyp exprimierten Ligasen zu bestimmen, sobald bekannt ist, welche Substrate von welcher Ligase ubiquitiniert werden.
Weitere Änderungen
Neben Phosphorylierung und Ubiquitinierung können Proteine unter anderem Methylierung , Acetylierung , Glykosylierung , Oxidation und Nitrosylierung unterliegen . Manche Proteine durchlaufen all diese Modifikationen, oft in zeitabhängigen Kombinationen. Dies verdeutlicht die potenzielle Komplexität der Erforschung von Proteinstruktur und -funktion.
Unterschiedliche Proteine werden unter unterschiedlichen Bedingungen hergestellt.
Eine Zelle kann zu verschiedenen Zeiten oder unter verschiedenen Bedingungen unterschiedliche Proteinsätze herstellen, beispielsweise während der Entwicklung , der Zelldifferenzierung , des Zellzyklus oder der Karzinogenese . Wie bereits erwähnt, erhöht die Fähigkeit der meisten Proteine, vielfältige posttranslationale Modifikationen zu durchlaufen, die Komplexität des Proteoms zusätzlich.
Daher kann eine Proteomikstudie sehr schnell komplex werden, selbst wenn der Untersuchungsgegenstand begrenzt ist. In anspruchsvolleren Fällen, beispielsweise bei der Suche nach einem Biomarker für einen spezifischen Krebs-Subtyp, kann der Proteomikforscher mehrere Blutserumproben von verschiedenen Krebspatienten untersuchen, um Störfaktoren zu minimieren und experimentelles Rauschen zu berücksichtigen. [ 17 ] Komplizierte Versuchsdesigns sind daher mitunter notwendig, um der dynamischen Komplexität des Proteoms gerecht zu werden.
Grenzen von Genomik- und Proteomikstudien
Die Proteomik ermöglicht aus vielen Gründen ein anderes Verständnisniveau als die Genomik:
- Die Transkriptionsrate eines Gens erlaubt nur eine grobe Schätzung der Translationsrate in ein Protein. [ 18 ] Eine in großen Mengen produzierte mRNA kann schnell abgebaut oder ineffizient translatiert werden, was zu einer geringen Proteinmenge führt.
- Wie bereits erwähnt, erfahren viele Proteine posttranslationale Modifikationen , die ihre Aktivität maßgeblich beeinflussen; beispielsweise sind manche Proteine erst nach der Phosphorylierung aktiv. Methoden wie die Phosphoproteomik und die Glykoproteomik dienen der Untersuchung posttranslationaler Modifikationen.
- Viele Transkripte führen durch alternatives Spleißen oder alternative posttranslationale Modifikationen zu mehr als einem Protein.
- Viele Proteine bilden Komplexe mit anderen Proteinen oder RNA-Molekülen und funktionieren nur in Gegenwart dieser anderen Moleküle.
- Die Proteinabbaurate spielt eine wichtige Rolle für den Proteingehalt. [ 19 ]
Reproduzierbarkeit . Ein wesentlicher Faktor, der die Reproduzierbarkeit in Proteomik-Experimenten beeinflusst, ist die gleichzeitige Elution von deutlich mehr Peptiden, als Massenspektrometer messen können. Dies führt zu stochastischen Unterschieden zwischen Experimenten aufgrund der datenabhängigen Erfassung tryptischer Peptide. Obwohl frühe groß angelegte Shotgun-Proteomik-Analysen erhebliche Unterschiede zwischen Laboren aufwiesen [ 20 , 21 ] , vermutlich teilweise aufgrund technischer und experimenteller Unterschiede, konnte die Reproduzierbarkeit in neueren massenspektrometrischen Analysen, insbesondere auf Proteinebene, verbessert werden [ 22 ] . Insbesondere die gezielte Proteomik zeigt im Vergleich zu Shotgun-Methoden eine höhere Reproduzierbarkeit und Wiederholbarkeit, allerdings auf Kosten der Datendichte und Effektivität [ 23 ] .
Datenqualität . Die Proteomanalyse eignet sich hervorragend für die Automatisierung, wodurch große Datensätze entstehen, die mithilfe von Softwarealgorithmen verarbeitet werden. Filterparameter werden eingesetzt, um die Anzahl falsch-positiver Ergebnisse zu reduzieren, jedoch lassen sich diese nicht vollständig eliminieren. Wissenschaftler haben die Notwendigkeit betont, dass Proteomik-Experimente den Kriterien der analytischen Chemie (ausreichende Datenqualität, Plausibilitätsprüfung, Validierung) entsprechen sollten. [ 24 ] [ 25 ] [ 26 ] [ 27 ]
Methoden zur Untersuchung von Proteinen
In der Proteomik existieren verschiedene Methoden zur Untersuchung von Proteinen. Proteine können im Allgemeinen mittels Antikörpern (Immunoassays), elektrophoretischer Trennung oder Massenspektrometrie nachgewiesen werden . Bei der Analyse komplexer biologischer Proben ist entweder ein hochspezifischer Antikörper für die quantitative Dot-Blot-Analyse (QDB) erforderlich, oder es muss vor dem Nachweis eine biochemische Trennung durchgeführt werden, da die Probe zu viele Analyten für eine genaue Detektion und Quantifizierung enthält.
Proteinnachweis mit Antikörpern (Immunoassays)
Antikörper gegen bestimmte Proteine oder deren modifizierte Formen werden in der Biochemie und Zellbiologie eingesetzt . Sie gehören heute zu den gängigsten Werkzeugen der Molekularbiologie. Es gibt verschiedene spezifische Techniken und Protokolle, die Antikörper zum Nachweis von Proteinen verwenden. Der Enzymimmunoassay (ELISA) wird seit Jahrzehnten zum Nachweis und zur quantitativen Bestimmung von Proteinen in Proben eingesetzt. Der Western Blot dient dem Nachweis und der Quantifizierung einzelner Proteine. Dabei wird zunächst ein komplexes Proteingemisch mittels SDS-PAGE aufgetrennt und anschließend das Zielprotein mithilfe eines Antikörpers identifiziert. [ 28 ]
Modifizierte Proteine lassen sich untersuchen, indem man einen spezifischen Antikörper gegen diese Modifikation entwickelt. Beispielsweise erkennen manche Antikörper bestimmte Proteine nur, wenn diese Tyrosin- phosphoryliert sind ; diese werden als phospho-spezifische Antikörper bezeichnet. Darüber hinaus gibt es Antikörper, die spezifisch für andere Modifikationen sind. Mithilfe dieser Antikörper lässt sich die Gesamtheit der Proteine bestimmen, die die gewünschte Modifikation aufweisen.
Immunassays können auch mit rekombinant hergestellten Immunglobulinderivaten oder synthetisch designten Proteingerüsten durchgeführt werden, die aufgrund ihrer hohen Antigen-Spezifität ausgewählt wurden. Zu diesen Bindemitteln gehören Einzeldomänen-Antikörperfragmente (Nanobodies) [ 29 ] , designte Ankyrin-Repeat-Proteine (DARPins) [ 30 ] und Aptamere [ 31 ] .
Die Krankheitserkennung auf molekularer Ebene treibt die aufkommende Revolution in der Früherkennung und Therapie voran. Eine Herausforderung besteht darin, dass Protein-Biomarker für die Früherkennung oft nur in sehr geringen Konzentrationen vorliegen. Die Nachweisgrenze konventioneller Immunoassay-Technologien liegt im oberen Femtomolarbereich (10⁻¹³ M ). Digitale Immunoassay-Technologien haben die Nachweisempfindlichkeit um drei Zehnerpotenzen auf den Attomolarbereich (10⁻¹⁶ M) verbessert . Dieses Potenzial eröffnet neue Möglichkeiten in Diagnostik und Therapie, doch bisher sind solche Technologien auf manuelle Verfahren beschränkt, die für den effizienten Routineeinsatz ungeeignet sind. [ 32 ]
Antikörperfreier Proteinnachweis
Obwohl der Nachweis von Proteinen mithilfe von Antikörpern in der Molekularbiologie nach wie vor weit verbreitet ist, wurden auch andere, antikörperfreie Methoden entwickelt. Diese bieten verschiedene Vorteile: Sie ermöglichen beispielsweise die Sequenzbestimmung von Proteinen oder Peptiden, weisen einen höheren Durchsatz als antikörperbasierte Verfahren auf und können mitunter Proteine identifizieren und quantifizieren, für die kein Antikörper existiert.
Detektionsmethoden
Eine der frühesten Methoden zur Proteinanalyse war die Edman-Degradation (eingeführt 1967), bei der ein einzelnes Peptid mehreren chemischen Abbauschritten unterzogen wird, um seine Sequenz zu entschlüsseln. Diese frühen Methoden wurden größtenteils durch Technologien mit höherem Durchsatz abgelöst.
Neuere Methoden nutzen massenspektrometrische Verfahren, eine Entwicklung, die durch die Entdeckung von „sanften Ionisationsmethoden“ in den 1980er Jahren, wie der Matrix-unterstützten Laserdesorption/Ionisation (MALDI) und der Elektrospray-Ionisation (ESI) , ermöglicht wurde . Diese Methoden führten zu Top-Down- und Bottom-Up-Proteomik- Workflows, bei denen häufig eine zusätzliche Trennung vor der Analyse durchgeführt wird (siehe unten).
Trennmethoden
Für die Analyse komplexer biologischer Proben ist eine Reduzierung der Probenkomplexität erforderlich. Dies kann offline durch ein- oder zweidimensionale Trennung erfolgen. In jüngerer Zeit wurden Online-Methoden entwickelt, bei denen einzelne Peptide (in Bottom-up-Proteomik-Ansätzen) mittels Umkehrphasenchromatographie getrennt und anschließend direkt mittels ESI ionisiert werden ; die direkte Kopplung von Trennung und Analyse erklärt den Begriff „Online-Analyse“.
Hybridtechnologien
Verschiedene Hybridtechnologien nutzen die antikörperbasierte Aufreinigung einzelner Analyten und führen anschließend eine massenspektrometrische Analyse zur Identifizierung und Quantifizierung durch. Beispiele für diese Methoden sind der MSIA (massenspektrometrischer Immunoassay) , der 1995 von Randall Nelson entwickelt wurde [ 33 ] , und die SISCAPA-Methode (Stable Isotope Standard Capture with Anti-Peptide Antibodies), die 2004 von Leigh Anderson eingeführt wurde [ 34 ].
Aktuelle Forschungsmethoden
Die Fluoreszenz-zweidimensionale Differenzgel-Elektrophorese (2-D DIGE) [ 35 ] kann verwendet werden, um Variationen im 2-D DIGE-Prozess zu quantifizieren und statistisch valide Schwellenwerte für die Zuordnung quantitativer Veränderungen zwischen Proben festzulegen. [ 35 ]
Vergleichende Proteomanalysen können die Rolle von Proteinen in komplexen biologischen Systemen, einschließlich der Fortpflanzung, aufdecken. Beispielsweise führt die Behandlung mit dem Insektizid Triazophos zu einem Anstieg des Gehalts an akzessorischen Drüsenproteinen (Acps) der Männchen des Braunen Reiszikaden ( Nilaparvata lugens (Stål)). Diese Proteine können bei der Paarung auf die Weibchen übertragen werden und so deren Fruchtbarkeit (Geburtenrate) erhöhen. [ 36 ] Um die Veränderungen der akzessorischen Drüsenproteine (Acps) und der Fortpflanzungsproteine zu identifizieren, die begattete weibliche Reiszikaden von männlichen Reiszikaden erhalten, führten Forscher eine vergleichende Proteomanalyse begatteter N. lugens- Weibchen durch. [ 37 ] Die Ergebnisse deuten darauf hin, dass diese Proteine am Fortpflanzungsprozess adulter Weibchen und Männchen von N. lugens beteiligt sind. [ 37 ]
Die Proteomanalyse von Arabidopsis- Peroxisomen [ 38 ] hat sich als wichtigster unvoreingenommener Ansatz zur großflächigen Identifizierung neuer Peroxisomenproteine etabliert. [ 38 ]
Es gibt zahlreiche Ansätze zur Charakterisierung des menschlichen Proteoms, das schätzungsweise zwischen 20.000 und 25.000 nicht-redundante Proteine enthält. Die Anzahl einzigartiger Proteinarten dürfte sich aufgrund von RNA-Splicing und Proteolyse um 50.000 bis 500.000 erhöhen. Berücksichtigt man zusätzlich posttranslationale Modifikationen, wird die Gesamtzahl einzigartiger menschlicher Proteine auf einige Millionen geschätzt. [ 39 ] [ 40 ]
Zudem wurden kürzlich erste vielversprechende Versuche zur Entschlüsselung des Proteoms von Tiertumoren berichtet. [ 41 ] Diese Methode wurde als funktionelle Methode bei der Proteinprofilierung von Macrobrachium rosenbergii eingesetzt. [ 42 ]
Hochdurchsatz-Proteomiktechnologien
Die Proteomik hat im letzten Jahrzehnt durch die Entwicklung verschiedener Ansätze stetig an Bedeutung gewonnen. Einige dieser Ansätze sind neu, andere bauen auf traditionellen Methoden auf. Massenspektrometrie-basierte Methoden, Affinitätsproteomik und Mikroarrays zählen zu den gängigsten Technologien für die groß angelegte Untersuchung von Proteinen.
Massenspektrometrie und Proteinprofilierung

Für die Proteinprofilierung werden derzeit zwei massenspektrometrische Methoden eingesetzt . Die etabliertere und weitverbreitete Methode nutzt die hochauflösende zweidimensionale Gelelektrophorese (2D-Gelelektrophorese), um Proteine aus verschiedenen Proben parallel zu trennen. Anschließend werden differentiell exprimierte Proteine selektiert und angefärbt, um sie mittels Massenspektrometrie zu identifizieren. Trotz der Fortschritte und der etablierten Technologie der 2D-Gelelektrophorese weist auch diese Methode Grenzen auf. Das Hauptproblem besteht darin, dass aufgrund der stark variierenden Expressionsstärke und der unterschiedlichen Eigenschaften nicht alle Proteine einer Probe getrennt werden können. Die Kombination aus Porengröße sowie Ladung, Größe und Form der Proteine kann die Migrationsgeschwindigkeit maßgeblich beeinflussen, was zu weiteren Komplikationen führt. [ 43 ]
Der zweite quantitative Ansatz verwendet stabile Isotopenmarkierungen, um Proteine aus zwei verschiedenen komplexen Gemischen differenziell zu markieren. [ 44 ] [ 45 ] Hierbei werden die Proteine eines komplexen Gemisches zunächst isotopenmarkiert und anschließend verdaut, um markierte Peptide zu erhalten. Die markierten Gemische werden dann kombiniert, die Peptide mittels mehrdimensionaler Flüssigkeitschromatographie getrennt und durch Tandem-Massenspektrometrie analysiert. Isotopencodierte Affinitätsmarkierungen (ICAT-Reagenzien) sind die am häufigsten verwendeten Isotopenmarkierungen. Bei dieser Methode werden die Cysteinreste der Proteine kovalent an das ICAT-Reagenz gebunden, wodurch die Komplexität der Gemische reduziert wird, indem die Nicht-Cysteinreste entfernt werden.
Die quantitative Proteomik mittels stabiler Isotopenmarkierung ist ein zunehmend nützliches Werkzeug in der modernen Forschung. Erstens wurden chemische Reaktionen eingesetzt, um Markierungen an spezifischen Stellen oder Proteinen einzuführen und so spezifische Proteinfunktionen zu untersuchen. Die Isolierung phosphorylierter Peptide wurde durch Isotopenmarkierung und selektive chemische Verfahren erreicht, um den Proteinanteil aus einem komplexen Gemisch zu isolieren. Zweitens wurde die ICAT-Technologie verwendet, um zwischen partiell gereinigten oder gereinigten makromolekularen Komplexen wie dem großen Präinitiationskomplex der RNA-Polymerase II und Proteinen, die mit Hefe-Transkriptionsfaktoren komplexiert sind, zu unterscheiden. Drittens wurde die ICAT-Markierung kürzlich mit der Chromatinisolierung kombiniert, um Chromatin-assoziierte Proteine zu identifizieren und zu quantifizieren. Schließlich sind ICAT-Reagenzien nützlich für die proteomische Profilierung zellulärer Organellen und spezifischer Zellfraktionen. [ 43 ]
Ein weiterer quantitativer Ansatz ist die von Richard D. Smith und Mitarbeitern am Pacific Northwest National Laboratory entwickelte Methode der genauen Massen- und Zeitmarkierung (AMT) . Bei diesem Ansatz werden ein höherer Durchsatz und eine höhere Empfindlichkeit erreicht, indem auf Tandem-Massenspektrometrie verzichtet wird und präzise bestimmte Trennzeitinformationen sowie hochgenaue Massenbestimmungen zur Identifizierung von Peptiden und Proteinen genutzt werden.
Affinitätsproteomik
Die Affinitätsproteomik nutzt Antikörper oder andere Affinitätsreagenzien (wie Oligonukleotid-basierte Aptamere) als proteinspezifische Detektionssonden. [ 46 ] Aktuell können mit dieser Methode mehrere tausend Proteine, typischerweise aus Bioflüssigkeiten wie Plasma, Serum oder Liquor cerebrospinalis (CSF), analysiert werden. Ein entscheidender Vorteil dieser Technologie ist die Möglichkeit, Hunderte oder Tausende von Proben innerhalb eines angemessenen Zeitraums (einige Tage oder Wochen) zu analysieren; massenspektrometrische Methoden sind für diesen Probendurchsatz in der Proteomik nicht skalierbar.
Proteinchips
Die Verwendung von Protein-Mikroarrays bildet einen Ausgleich zwischen Massenspektrometern in der Proteomik und der Medizin. Ziel von Protein-Mikroarrays ist es, Tausende von Proteinen zur Untersuchung biologischer Proben auf Mikroarrays zu drucken. Antikörper-Arrays sind ein Beispiel dafür: Hierbei werden zahlreiche verschiedene Antikörper angeordnet, um ihre jeweiligen Antigene in einer menschlichen Blutprobe nachzuweisen. Ein anderer Ansatz ist die Anordnung mehrerer Proteintypen zur Untersuchung von Eigenschaften wie Protein-DNA-, Protein-Protein- und Protein-Ligand-Interaktionen. Idealerweise würden die funktionellen Proteomik-Arrays das gesamte Proteinspektrum eines Organismus enthalten. Die erste Version solcher Arrays bestand aus 5000 gereinigten Proteinen aus Hefe, die auf Glasobjektträger aufgebracht wurden. Trotz des Erfolgs des ersten Chips erwies sich die Implementierung von Protein-Arrays als größere Herausforderung. Proteine sind von Natur aus viel schwieriger zu handhaben als DNA. Sie weisen einen großen dynamischen Bereich auf, sind weniger stabil als DNA und ihre Struktur lässt sich auf Glasobjektträgern nur schwer erhalten, obwohl sie für die meisten Assays unerlässlich sind. Die globale ICAT-Technologie bietet gegenüber Protein-Chip-Technologien deutliche Vorteile. [ 43 ]
Reverse-Phased-Protein-Microarrays

Dies ist eine vielversprechende und neuartige Mikroarray-Anwendung für die Diagnose, Erforschung und Behandlung komplexer Erkrankungen wie Krebs. Die Technologie kombiniert Laser-Mikrodissektion (LCM) mit Mikroarray-Technologie zur Herstellung von Protein-Mikroarrays mit umgekehrter Phase. Bei dieser Art von Mikroarrays werden die gesamten Proteine immobilisiert, um verschiedene Krankheitsstadien innerhalb eines Patienten zu erfassen. In Kombination mit LCM können diese Mikroarrays den fluktuierenden Zustand des Proteoms in verschiedenen Zellpopulationen innerhalb eines kleinen Bereichs menschlichen Gewebes überwachen. Dies ist nützlich, um den Status zellulärer Signalmoleküle in einem Gewebequerschnitt zu profilieren, der sowohl normale als auch Krebszellen enthält. Dieser Ansatz eignet sich zur Überwachung des Status wichtiger Faktoren im normalen Prostatagewebe und in invasivem Prostatakrebsgewebe. Anschließend werden diese Gewebe mittels LCM disseziert und Proteinlysate auf Nitrocellulose-Objektträger aufgebracht, die mit spezifischen Antikörpern inkubiert werden. Diese Methode ermöglicht die Verfolgung verschiedenster molekularer Ereignisse und den Vergleich von erkranktem und gesundem Gewebe desselben Patienten, wodurch die Entwicklung von Behandlungsstrategien und die Diagnostik unterstützt werden. Die Möglichkeit, mithilfe von Reverse-Phase-Microarrays in Verbindung mit LCM proteomische Momentaufnahmen benachbarter Zellpopulationen zu gewinnen, bietet über die Tumorforschung hinaus zahlreiche Anwendungsmöglichkeiten. Der Ansatz ermöglicht Einblicke in die normale Physiologie und Pathologie aller Gewebe und ist von unschätzbarem Wert für die Charakterisierung von Entwicklungsprozessen und -anomalien. [ 43 ]
Proteinnachweis mittels bioorthogonaler Chemie

Jüngste Fortschritte in der bioorthogonalen Chemie haben Anwendungen in der Proteinanalyse aufgezeigt. Die Anwendung organischer Moleküle zur Beobachtung ihrer Reaktion mit Proteinen eröffnet vielfältige Möglichkeiten zur Markierung von Proteinen. Nicht-natürliche Aminosäuren und verschiedene funktionelle Gruppen stellen neue, vielversprechende Technologien in der Proteomik dar.
Spezifische Biomoleküle, die in Zellen oder Geweben metabolisiert werden können, werden in Proteine oder Glykane eingebaut. Das Molekül erhält ein Affinitäts-Tag, das das Protein so modifiziert, dass es nachgewiesen werden kann. Azidohomoalanin (AHA) nutzt dieses Affinitäts-Tag durch Einbau mittels Met-tRNA-Synthetase in Proteine. Dadurch kann AHA dazu beitragen, die Identität neu synthetisierter Proteine, die als Reaktion auf Störungen entstehen, zu bestimmen und von Zellen sezernierte Proteine zu identifizieren. [ 47 ]
Neuere Studien [ 48 ] mit Keton- und Aldehydkondensationen zeigen, dass diese sich am besten für die Markierung in vitro oder auf Zelloberflächen eignen . Die Verwendung von Ketonen und Aldehyden als bioorthogonale Reporter ergab jedoch eine langsame Kinetik, was darauf hindeutet, dass für eine effektive Markierung eine hohe Konzentration erforderlich ist.
Bestimmte Proteine lassen sich über ihre Reaktivität gegenüber Azidgruppen nachweisen . Nicht-proteinogene Aminosäuren können Azidgruppen tragen, die in Staudinger-Reaktionen mit Phosphinen reagieren . Diese Reaktion wurde bereits zur Markierung anderer Biomoleküle in lebenden Zellen und Tieren eingesetzt. [ 49 ]
Das bioorthogonale Feld expandiert und treibt weitere Anwendungen in der Proteomik voran. Es lohnt sich, die Grenzen und Vorteile zu betrachten. Schnelle Reaktionen ermöglichen die Bildung von Biokonjunktionen und die Erzielung hoher Konzentrationen mit geringen Reagenzienmengen. Im Gegensatz dazu erfordern langsame kinetische Reaktionen wie die Aldehyd- und Ketonkondensation zwar hohe Konzentrationen und sind daher unwirtschaftlich.
Praktische Anwendungen
Wirkstoffforschung
Ein wichtiges Ergebnis der Erforschung menschlicher Gene und Proteine ist die Identifizierung potenzieller neuer Medikamente zur Behandlung von Krankheiten. Dieser Prozess nutzt Genom- und Proteominformationen , um Proteine zu identifizieren, die mit spezifischen Krankheiten assoziiert sind und anschließend mithilfe computergestützter Verfahren als therapeutische Zielstrukturen bewertet werden können. Ist beispielsweise ein Protein an einer Krankheit beteiligt, kann die Kenntnis seiner dreidimensionalen Struktur die Entwicklung von Medikamenten leiten, die in seine Funktion eingreifen. Ein Molekül, das in das aktive Zentrum eines Enzyms passt, aber nicht freigesetzt werden kann, kann das Enzym effektiv inaktivieren. Dieses Prinzip liegt vielen modernen Strategien der Wirkstoffforschung zugrunde, die darauf abzielen, Verbindungen zu identifizieren, die krankheitsrelevante Proteine modulieren oder hemmen können. Da genetische Unterschiede zwischen Individuen zunehmend besser charakterisiert werden, wird erwartet, dass diese Ansätze die Entwicklung personalisierter Medikamente unterstützen, die auf die Verbesserung der Wirksamkeit für einzelne Patienten zugeschnitten sind. [ 50 ]
Ein Teilgebiet der Proteomik, die sogenannte Chemoproteomik, bietet eine breite Palette an Werkzeugen und Techniken zur Identifizierung und Charakterisierung der Proteinziele von Arzneimitteln und unterstützt damit die Arzneimittelforschung und -entwicklung. [ 51 ]
Zellulärer thermischer Verschiebungsassay (CETSA) und Proteomik basierend auf der integralen Solubility-Änderung des Proteoms (PISA) werden in der Wirkstoffforschung häufig als markierungsfreie, massenspektrometriekompatible Methoden eingesetzt. Sie dienen der Quantifizierung der zellulären Zielbindung (Bestätigung der Bindung eines Wirkstoffs an sein Zielmolekül), der Dekonvolution von Wirkstoffzielen (Identifizierung des Protein-Targets von Verbindungen mit unbekanntem Zielmolekül) und der Profilierung von Off-Target-Interaktionen auf Proteomebene. [ 52 ] [ 53 ] [ 54 ] [ 55 ] CETSA misst medikamenteninduzierte Veränderungen der thermischen Stabilität von Proteinen in intakten Zellen oder Geweben und ermöglicht in Kombination mit der Proteomik die unvoreingenommene Identifizierung und Rangfolge von On- und Off-Targets sowie die Unterstützung phänotypischer Studien zum Wirkmechanismus. [ 52 ] [ 53 ] [ 54 ] [ 55 ] PISA erweitert die Prinzipien der thermischen Verschiebung durch die Integration von Proteinlöslichkeitsänderungen entlang eines Temperaturgradienten. Dadurch wird der Durchsatz erheblich gesteigert und die Multiplex-Analyse mehrerer Verbindungen, Konzentrationen oder Zeitpunkte ermöglicht. Dieser Ansatz erleichtert die hochauflösende Zielsequenz-Dekonvolution und die vergleichende Profilierung von Wirkmechanismen, einschließlich Anwendungen in Arbeitsabläufen mit geringem Probeninput oder in automatisierten Arbeitsabläufen. [ 56 ] [ 57 ] [ 58 ]
Interaktionsproteomik und Proteinnetzwerke
Die Interaktionsproteomik analysiert Proteininteraktionen von binären Interaktionen bis hin zu Proteom- oder Netzwerk-weiten Analysen. Die meisten Proteine wirken über Protein-Protein-Interaktionen , und ein Ziel der Interaktionsproteomik ist die Identifizierung binärer Proteininteraktionen , Proteinkomplexe und Interaktomen .
Zur Untersuchung von Protein-Protein-Interaktionen stehen verschiedene Methoden zur Verfügung . Während die Hefe -Zwei-Hybrid-Analyse die traditionellste Methode darstellt , ist die Affinitätsreinigung mit anschließender Proteinmassenspektrometrie unter Verwendung markierter Proteinköder eine vielversprechende, neuere Methode . Weitere Methoden umfassen die Oberflächenplasmonenresonanz (SPR) [ 59 , 60 ] , Protein-Microarrays , Dualpolarisationsinterferometrie , Mikrothermophorese , den kinetischen Ausschlussassay sowie experimentelle Methoden wie Phagen-Display und computergestützte Verfahren.
Kenntnisse über Protein-Protein-Interaktionen sind besonders nützlich für das Verständnis biologischer Netzwerke und der Systembiologie , beispielsweise in zellulären Signalwegen und Genregulationsnetzwerken (GRNs), wo auch Kenntnisse über Protein-DNA-Interaktionen aufschlussreich sind. Die proteomweite Analyse von Proteininteraktionen und die Integration dieser Interaktionsmuster in größere biologische Netzwerke sind entscheidend für das Verständnis der Systembiologie . [ 61 ] [ 62 ]
Expressionsproteomik
Die Expressionsproteomik umfasst die Analyse der Proteinexpression in größerem Umfang. Sie hilft, die Hauptproteine in einer bestimmten Probe sowie die in verwandten Proben – beispielsweise in erkranktem und gesundem Gewebe – differentiell exprimierten Proteine zu identifizieren. Findet sich ein Protein ausschließlich in einer erkrankten Probe, kann es ein nützliches Zielmolekül für Medikamente oder ein diagnostischer Marker sein. Proteine mit gleichen oder ähnlichen Expressionsprofilen können auch funktionell verwandt sein. In der Expressionsproteomik werden Technologien wie 2D-PAGE und Massenspektrometrie eingesetzt. [ 63 ]
Biomarker
Die National Institutes of Health definieren einen Biomarker als „eine objektiv messbare und auswertbare Eigenschaft, die als Indikator für normale biologische Prozesse, pathogene Prozesse oder pharmakologische Reaktionen auf eine therapeutische Intervention dient.“ [ 64 ] [ 65 ]
Das Verständnis des Proteoms, der Struktur und Funktion jedes einzelnen Proteins sowie der komplexen Protein-Protein-Interaktionen ist entscheidend für die Entwicklung hochwirksamer Diagnoseverfahren und Therapien in der Zukunft. So ist die Proteomik beispielsweise äußerst nützlich für die Identifizierung potenzieller Biomarker (Proteine in Körperflüssigkeiten mit diagnostischem Wert), die Identifizierung bakterieller Antigene, die Ziel der Immunantwort sind, und die Identifizierung möglicher immunhistochemischer Marker für Infektions- oder Tumorerkrankungen. [ 66 ]
Eine interessante Anwendung der Proteomik ist die Verwendung spezifischer Protein-Biomarker zur Krankheitsdiagnose. Verschiedene Techniken ermöglichen den Nachweis von Proteinen, die während einer bestimmten Erkrankung produziert werden, was eine schnelle Diagnose ermöglicht. Zu diesen Techniken gehören Western Blot , immunhistochemische Färbung , ELISA ( Enzyme-Linked Immunosorbent Assay ) und Massenspektrometrie . [ 41 ] [ 67 ] Die Sekretomik , ein Teilgebiet der Proteomik, das sezernierte Proteine und Sekretionswege mithilfe proteomischer Ansätze untersucht , hat sich in jüngster Zeit als wichtiges Instrument zur Entdeckung von Krankheitsbiomarkern etabliert. [ 68 ]
Proteogenomik
In der Proteogenomik werden proteomische Technologien wie die Massenspektrometrie zur Verbesserung der Genannotationen eingesetzt . Die parallele Analyse von Genom und Proteom erleichtert die Entdeckung posttranslationaler Modifikationen und proteolytischer Ereignisse [ 69 ] , insbesondere beim Vergleich mehrerer Spezies (vergleichende Proteogenomik) [ 70 ] .
Strukturelle Proteomik
Die strukturelle Proteomik umfasst die Analyse von Proteinstrukturen im großen Maßstab. Sie vergleicht Proteinstrukturen und trägt zur Identifizierung der Funktionen neu entdeckter Gene bei. Die Strukturanalyse hilft außerdem zu verstehen, wo Medikamente an Proteine binden und wo Proteine miteinander interagieren. Dieses Verständnis wird mithilfe verschiedener Technologien wie Röntgenkristallographie und NMR-Spektroskopie erreicht. [ 63 ]
Bioinformatik für die Proteomik (Proteominformatik)
Viele Proteomikdaten werden mithilfe von Hochdurchsatztechnologien wie Massenspektrometrie und Microarrays erhoben. Die manuelle Analyse und der Vergleich dieser Daten würden oft Wochen oder Monate dauern. Daher arbeiten Biologen und Chemiker mit Informatikern und Mathematikern zusammen, um Programme und Datenpipelines für die computergestützte Analyse von Proteindaten zu entwickeln. Mithilfe bioinformatischer Techniken können Forscher Daten schneller analysieren und speichern. Eine gute Anlaufstelle für Listen aktueller Programme und Datenbanken ist das Bioinformatik-Ressourcenportal ExPASy . Die Anwendungsgebiete der bioinformatikbasierten Proteomik umfassen Medizin, Krankheitsdiagnostik, Biomarkeridentifizierung und vieles mehr.
Proteinidentifizierung
Massenspektrometrie und Microarrays liefern zwar Informationen zur Peptidfragmentierung, ermöglichen aber keine Identifizierung spezifischer Proteine in der ursprünglichen Probe. Aufgrund dieser fehlenden spezifischen Proteinidentifizierung waren frühere Forscher gezwungen, die Peptidfragmente selbst zu entschlüsseln. Mittlerweile stehen jedoch Programme zur Proteinidentifizierung zur Verfügung. Diese Programme verarbeiten die aus Massenspektrometrie und Microarrays gewonnenen Peptidsequenzen und liefern Informationen über übereinstimmende oder ähnliche Proteine. Dies geschieht mithilfe von Algorithmen, die im Programm implementiert sind und Alignments mit Proteinen aus bekannten Datenbanken wie UniProt [ 71 ] und PROSITE [ 72 ] durchführen , um mit einer gewissen Sicherheit vorherzusagen, welche Proteine in der Probe vorhanden sind.
Proteinstruktur
Die biomolekulare Struktur bestimmt die dreidimensionale Konfiguration des Proteins. Das Verständnis der Proteinstruktur trägt zur Identifizierung von Proteininteraktionen und -funktionen bei. Früher konnte die 3D-Struktur von Proteinen nur mittels Röntgenkristallographie und NMR-Spektroskopie bestimmt werden . Seit 2017 ist die Kryo-Elektronenmikroskopie eine führende Technik, die Schwierigkeiten bei der Kristallisation (in der Röntgenkristallographie) und der Konformationsmehrdeutigkeit (in der NMR) überwindet; die Auflösung betrug 2015 2,2 Å. Dank der Bioinformatik stehen heute Computerprogramme zur Verfügung, die in einigen Fällen die Struktur von Proteinen vorhersagen und modellieren können. Diese Programme nutzen die chemischen Eigenschaften von Aminosäuren und die Strukturmerkmale bekannter Proteine, um das 3D-Modell von Proteinproben vorherzusagen. Dies ermöglicht es Wissenschaftlern auch, Proteininteraktionen in größerem Maßstab zu modellieren. Darüber hinaus entwickeln Biomedizintechniker Methoden, um die Flexibilität von Proteinstrukturen zu berücksichtigen und so Vergleiche und Vorhersagen zu ermöglichen. [ 73 ]
Posttranslationale Modifikationen
Die meisten verfügbaren Programme zur Proteinanalyse sind nicht für Proteine mit posttranslationalen Modifikationen ausgelegt . [ 74 ] Einige Programme akzeptieren posttranslationale Modifikationen zwar zur Unterstützung der Proteinidentifizierung, ignorieren sie aber bei der weiteren Proteinanalyse. Die Berücksichtigung dieser Modifikationen ist wichtig, da sie die Proteinstruktur beeinflussen können. Daher hat die computergestützte Analyse posttranslationaler Modifikationen in der wissenschaftlichen Gemeinschaft an Bedeutung gewonnen. Die derzeitigen Programme zur Analyse posttranslationaler Modifikationen liefern lediglich Vorhersagen. [ 75 ] Chemiker, Biologen und Informatiker arbeiten gemeinsam an der Entwicklung und Einführung neuer Analysemethoden, die die Untersuchung experimentell identifizierter posttranslationaler Modifikationen hinsichtlich ihrer Auswirkungen auf Proteinstruktur und -funktion ermöglichen.
Computergestützte Methoden zur Untersuchung von Protein-Biomarkern
Ein Beispiel für die Anwendung von Bioinformatik und computergestützten Methoden ist die Untersuchung von Protein-Biomarkern. Computergestützte Vorhersagemodelle [ 76 ] haben gezeigt, dass während der Schwangerschaft ein umfangreicher und vielfältiger fetomaternaler Proteintransport stattfindet, der sich nicht-invasiv im mütterlichen Vollblut nachweisen lässt. Dieser computergestützte Ansatz umging eine wesentliche Einschränkung der fetalen Proteomanalyse im mütterlichen Blut: die hohe Konzentration mütterlicher Proteine, die den Nachweis fetaler Proteine beeinträchtigt. Mithilfe von Computermodellen können zuvor im mütterlichen Vollblut identifizierte fetale Gentranskripte genutzt werden, um ein umfassendes Proteomnetzwerk des Neugeborenen zu erstellen . Solche Arbeiten zeigen, dass die im Blut der Schwangeren nachgewiesenen fetalen Proteine aus verschiedenen Geweben und Organen des sich entwickelnden Fötus stammen. Die Proteomnetzwerke enthalten zahlreiche Biomarker , die als Indikatoren für die Entwicklung dienen und das klinische Potenzial dieser Technologie zur Überwachung der normalen und abnormalen fetalen Entwicklung verdeutlichen.
Für die Biomarker - Entdeckung wurde ein informationstheoretischer Rahmen eingeführt , der Informationen über Bioflüssigkeiten und Gewebe integriert. [ 77 ] Dieser neue Ansatz nutzt die funktionelle Synergie zwischen bestimmten Bioflüssigkeiten und Geweben und birgt das Potenzial für klinisch relevante Erkenntnisse, die bei einer getrennten Betrachtung von Geweben und Bioflüssigkeiten nicht möglich wären. Indem Gewebe und Bioflüssigkeit als Informationskanäle konzipiert werden, lassen sich signifikante Bioflüssigkeits-Proxies identifizieren und anschließend für die gezielte Entwicklung klinischer Diagnostika nutzen. Kandidaten-Biomarker werden dann anhand von Kriterien für den Informationstransfer über die Gewebe-Bioflüssigkeits-Kanäle hinweg vorhergesagt. Signifikante Bioflüssigkeits-Gewebe-Beziehungen können zur Priorisierung der klinischen Validierung von Biomarkern verwendet werden. [ 77 ]
Neue Trends
Eine Reihe neuer Konzepte birgt das Potenzial, die aktuellen Möglichkeiten der Proteomik zu verbessern. Die absolute Quantifizierung von Proteinen und die Überwachung posttranslationaler Modifikationen sind zwei zentrale Aufgaben, die das Verständnis der Proteinfunktion in gesunden und kranken Zellen beeinflussen. Darüber hinaus haben der Durchsatz und die Sensitivität proteomischer Assays, oft gemessen an der Anzahl der analysierten Proben pro Tag bzw. der Tiefe der Proteomabdeckung, die Entwicklung modernster Instrumente und Methoden vorangetrieben. [ 78 ] Bei vielen zellulären Prozessen bleiben die Proteinkonzentrationen konstant; vielmehr wird ihre Funktion durch posttranslationale Modifikationen (PTM) moduliert. Methoden zur Überwachung von PTM sind ein noch wenig erforschtes Gebiet der Proteomik. Die Auswahl einer bestimmten Proteinuntergruppe für die Analyse reduziert die Proteinkomplexität erheblich, was insbesondere bei der Untersuchung von Blut als Ausgangsmaterial von Vorteil ist. Ein weiterer wichtiger, bisher unberücksichtigter Aspekt der Proteomik ist die Fokussierung proteomischer Methoden auf die Untersuchung von Proteinen im Kontext ihrer Umgebung. Der zunehmende Einsatz chemischer Vernetzer, die in lebende Zellen eingebracht werden, um Protein-Protein-, Protein-DNA- und andere Wechselwirkungen zu fixieren, kann dieses Problem teilweise beheben. Die Herausforderung besteht darin, geeignete Methoden zur Erhaltung relevanter Wechselwirkungen zu finden. Ein weiteres Ziel der Proteinforschung ist die Entwicklung ausgefeilterer Methoden zur Echtzeit-Bildgebung von Proteinen und anderen Molekülen in lebenden Zellen. [ 43 ]
Systembiologie
Fortschritte in der quantitativen Proteomik ermöglichen eine deutlich tiefergehende Analyse zellulärer Systeme. [ 61 ] [ 62 ] Ein weiteres Forschungsfeld ist die Analyse einzelner Zellen [ 79 ] [ 80 ] sowie die Untersuchung der Proteinkovariation zwischen einzelnen Zellen [ 81 ]. Diese spiegelt biologische Prozesse wie die Bildung von Proteinkomplexen, Immunfunktionen [ 82 ] , den Zellzyklus und die Prädisposition von Krebszellen für Arzneimittelresistenzen wider [ 83 ]. Biologische Systeme sind vielfältigen Störungen ausgesetzt ( Zellzyklus , Zelldifferenzierung , Karzinogenese , Umwelteinflüsse (biophysikalische Faktoren) usw.). Transkriptionelle und translationelle Reaktionen auf diese Störungen führen zu funktionellen Veränderungen des Proteoms, die mit der Reaktion auf den jeweiligen Stimulus in Zusammenhang stehen. Daher ist die Beschreibung und Quantifizierung von Veränderungen der Proteinhäufigkeit im gesamten Proteom entscheidend für ein ganzheitlicheres Verständnis biologischer Phänomene auf Ebene des Gesamtsystems. Proteomik kann somit als komplementär zu Genomik , Transkriptomik , Epigenomik , Metabolomik und anderen Omics- Ansätzen in integrativen Analysen betrachtet werden, die eine umfassendere Definition biologischer Phänotypen anstreben . Beispielsweise liefert der Cancer Proteome Atlas quantitative Proteinexpressionsdaten für etwa 200 Proteine in über 4.000 Tumorproben mit entsprechenden Transkriptom- und Genomdaten aus dem Cancer Genome Atlas . [ 84 ] Ähnliche Datensätze in anderen Zelltypen, Gewebetypen und Spezies, insbesondere mithilfe der Deep Shotgun Massenspektrometrie, stellen eine immens wichtige Ressource für die Forschung in Bereichen wie Krebsbiologie , Entwicklungs- und Stammzellbiologie , Medizin und Evolutionsbiologie dar .
Humanes Plasma-Proteom
Die Charakterisierung des menschlichen Plasmaproteoms ist zu einem Hauptziel der Proteomik geworden, stellt aber gleichzeitig das anspruchsvollste Proteom aller menschlichen Gewebe dar. [ 85 ] Es enthält neben residenten, hämostatischen Proteinen auch Immunglobuline, Zytokine, Proteinhormone und sezernierte Proteine, die auf Infektionen hinweisen. Hinzu kommen Proteine, die durch die Blutzirkulation durch die verschiedenen Gewebe des Körpers in das Gewebe gelangen. Das Blut enthält somit Informationen über den physiologischen Zustand aller Gewebe und ist aufgrund seiner leichten Zugänglichkeit für medizinische Zwecke von unschätzbarem Wert. Die Charakterisierung des Blutplasmaproteoms gilt als eine gewaltige Herausforderung.
Die Tiefe des Plasmaproteoms umfasst einen dynamischen Bereich von mehr als 10<sup> 10</sup> zwischen dem am häufigsten vorkommenden Protein (Albumin) und dem am seltensten vorkommenden (einige Zytokine) und gilt als eine der größten Herausforderungen der Proteomik. [ 86 ] Zeitliche und räumliche Dynamiken erschweren die Untersuchung des menschlichen Plasmaproteoms zusätzlich. Der Umsatz einiger Proteine ist deutlich schneller als der anderer, und der Proteingehalt einer Arterie kann sich erheblich von dem einer Vene unterscheiden. All diese Unterschiede lassen selbst die einfachste proteomische Aufgabe der Katalogisierung des Proteoms unerreichbar erscheinen. Um dieses Problem anzugehen, müssen Prioritäten gesetzt werden. Die Erfassung der aussagekräftigsten Proteinuntergruppe aus dem gesamten Proteom zur Entwicklung eines diagnostischen Werkzeugs ist eine solche Priorität. Da Krebs mit einer erhöhten Glykosylierung von Proteinen einhergeht, sind Methoden, die sich auf diesen Teil der Proteine konzentrieren, ebenfalls nützlich. Auch hier gilt: Die Multiparameteranalyse deckt den pathologischen Zustand am besten auf. Mit der Verbesserung dieser Technologien sollten die Krankheitsprofile kontinuierlich mit den jeweiligen Genexpressionsänderungen in Beziehung gesetzt werden. [ 43 ] Aufgrund der oben genannten Probleme blieb die Plasmaproteomik eine Herausforderung. Technologische Fortschritte und kontinuierliche Weiterentwicklungen scheinen jedoch zu einer Renaissance der Plasmaproteomik zu führen, wie kürzlich die Technologie des Plasmaproteom-Profilings gezeigt hat. [ 87 ] Mithilfe solcher Technologien konnten Forscher Entzündungsprozesse bei Mäusen untersuchen, die Vererbbarkeit von Plasmaproteomen erforschen und die Auswirkungen häufiger Lebensstiländerungen wie Gewichtsverlust auf das Plasmaproteom aufzeigen. [ 88 ] [ 89 ] [ 90 ]
Zeitschriften
Zahlreiche Fachzeitschriften widmen sich der Proteomik und verwandten Gebieten. Zeitschriften, die sich mit Proteinen befassen , konzentrieren sich in der Regel stärker auf Struktur und Funktion, während Proteomik- Fachzeitschriften den Fokus auf die umfassende Analyse ganzer Proteome oder zumindest großer Proteinmengen legen. Einige relevante Proteomik-Fachzeitschriften sind unten (mit ihren Verlagen) aufgeführt.
- Molekulare und zelluläre Proteomik ( ASBMB )
- Journal of Proteome Research ( ACS )
- Journal of Proteomics ( Elsevier )
- Proteomics ( Wiley )
Siehe auch
- Aktivitätsbasierte Proteomik
- Bottom-up-Proteomik
- Zytomik
- Funktionelle Genomik
- Wärmestabilisierung
- Humanes Proteomprojekt
- Immunoproteomik
- Liste biologischer Datenbanken
- Liste der Omics-Themen in der Biologie
- PEGylierung
- Phosphoproteomik
- Proteinproduktion
- Proteogenomik
- Proteomchemie
- Sekretomik
- Shotgun-Proteomik
- Top-Down-Proteomik
- Systembiologie
- Hefe-Zwei-Hybrid-System
- TCP-Sequenz
- Glykomik
Proteindatenbanken
- Human Protein Atlas
- Human Protein Reference Database
- Nationales Zentrum für Biotechnologieinformationen (NCBI)
- PeptideAtlas
- Proteindatenbank (PDB)
- Proteininformationsressource (PIR)
- Proteomics Identifications Database (PRIDE)
- Proteopedia – Die kollaborative 3D-Enzyklopädie der Proteine und anderer Moleküle
- Swiss-Prot
- UniProt
Forschungszentren
Referenzen
- ^ Bludau, Isabell; Aebersold, Ruedi (Juni 2020). „Proteomische und interaktomische Einblicke in die molekularen Grundlagen der funktionellen Diversität von Zellen“ . Nature Reviews Molecular Cell Biology . 21 (6): 327–340 . doi : 10.1038/s41580-020-0231-2 . ISSN 1471-0080 .
- ^ Slavov, Nikolai (06.05.2026). „Einzelzell-Proteomik-Technologien: Werkzeuge auf der Suche nach Prinzipien“ . Annual Review of Biophysics . 55 (1): 253–275 . doi : 10.1146/annurev - biophys-021424-011450 . ISSN 1936-122X . PMC 13108667. PMID 41575784 .
- ^ Zhang Y, Fonslow BR, Shan B, Baek MC, Yates JR (April 2013). „Proteinanalyse mittels Shotgun-/Bottom-up-Proteomik“ . Chemical Reviews . 113 (4): 2343–2394 . Bibcode : 2013ChRv..113.2343Z . doi : 10.1021/cr3003533 . PMC 3751594. PMID 23438204 .
- ^ MacCoss, Michael J.; Alfaro, Javier Antonio; Faivre, Danielle A.; Wu, Christine C.; Wanunu, Meni; Slavov, Nikolai (März 2023). „Proteom-Analyse mittels neuer Einzelmolekül- und Massenspektrometriemethoden“ . Nature Methods . 20 (3): 339–346 . doi : 10.1038/ s41592-023-01802-5 . ISSN 1548-7105 . PMC 10044470. PMID 36899164 .
- ^ Gatto L, Aebersold R, Cox J, Demichev V, Derks J, Emmott E, et al. (März 2023). „Erste Empfehlungen für die Durchführung, das Benchmarking und die Berichterstattung von Einzelzell-Proteomik-Experimenten“ . Nature Methods . 20 (3): 375–386 . doi : 10.1038/s41592-023-01785-3 . PMC 10130941. PMID 36864200. S2CID 251018292 .
- ^ Slavov N (Februar 2021). „Einzelzell-Proteinanalyse mittels Massenspektrometrie“ . Current Opinion in Chemical Biology Omics. 60 : 1–9 . doi : 10.1016/j.cbpa.2020.04.018 . PMC 7767890. PMID 32599342 .
- ^ Anderson JD, Johansson HJ, Graham CS, Vesterlund M, Pham MT, Bramlett CS et al. (März 2016). „ Umfassende proteomische Analyse von Exosomen mesenchymaler Stammzellen zeigt Modulation der Angiogenese über den NF-κB-Signalweg“ . Stem Cells . 34 (3): 601–613 . doi : 10.1002/stem.2298 . PMC 5785927. PMID 26782178 .
- ^ Wittmann, HG (1974-01-01), „[48] Zweidimensionale Polyacrylamid-Gelelektrophorese zur Trennung ribosomaler Proteine“ , Nucleic Acids and Protein Synthesis Part F , Methods in Enzymology, Bd. 30, Academic Press, S. 497–505 , doi : 10.1016/0076-6879(74)30050-x , ISBN 978-0-12-181893-7PMID 4212493 , abgerufen am 28.08.2024
- ^ Wasinger VC, Cordwell SJ, Cerpa-Poljak A, Yan JX, Gooley AA, Wilkins MR, et al. (Juli 1995). „Fortschritte bei der Genproduktkartierung der Mollicutes: Mycoplasma genitalium“. Elektrophorese . 16 (7): 1090–1094 . doi : 10.1002/elps.11501601185 . PMID 7498152 . S2CID 9269742 .
- ^ Swinbanks D (Dezember 1995). „Regierung unterstützt Proteom-Vorschlag“ . Nature . 378 (6558): 653. Bibcode : 1995Natur.378..653S . doi : 10.1038/378653a0 . PMID 7501000 .
- ^ „APAF – The Australian Proteome Analysis Facility“ . www.proteome.org.au . New South Wales, Australien: Macquarie University . Abgerufen am 6. Februar 2017 .
- ^ Al-Amrani, Safa; Al-Jabri, Zaaima; Al-Zaabi, Adhari; Alshekaili, Jalila; Al-Khabori, Murtadha (27.09.2021). „Proteomik: Konzepte und Anwendungen in der Humanmedizin“ . Weltjournal für biologische Chemie . 12 (5): 57–69 . doi : 10.4331/wjbc.v12.i5.57 . ISSN 1949-8454 . PMC 8473418 . PMID 34630910 .
- ^ Rogers S, Girolami M, Kolch W, Waters KM, Liu T, Thrall B, Wiley HS (Dezember 2008). „ Untersuchung der Korrespondenz zwischen transkriptomischen und proteomischen Expressionsprofilen mithilfe gekoppelter Clustermodelle“ . Bioinformatics . 24 (24): 2894–2900 . doi : 10.1093/bioinformatics/btn553 . PMC 4141638. PMID 18974169 .
- ^ Dhingra V, Gupta M, Andacht T, Fu ZF (August 2005). „Neue Grenzen in der Proteomikforschung: eine Perspektive“. International Journal of Pharmaceutics . 299 ( 1–2 ): 1–18 . doi : 10.1016/j.ijpharm.2005.04.010 . PMID 15979831 .
- ^ Buckingham S (Mai 2003). „Die große Welt der microRNAs“ . Abgerufen am 14. Januar 2009 .
{{cite web}}: CS1 maint: url-status ( link ) - ^ Olsen JV, Blagoev B, Gnad F, Macek B, Kumar C, Mortensen P, Mann M (November 2006). „Globale, in vivo und ortsspezifische Phosphorylierungsdynamik in Signalnetzwerken“ . Cell . 127 (3): 635–648 . doi : 10.1016 / j.cell.2006.09.026 . PMID 17081983. S2CID 7827573 .
- ^ Srinivas PR, Verma M, Zhao Y, Srivastava S (August 2002). „Proteomics for cancer biomarker discovery“. Clinical Chemistry . 48 (8): 1160–1169 . PMID 12142368 .
- ^ Gygi SP, Rochon Y, Franza BR, Aebersold R (März 1999). „Korrelation zwischen Protein- und mRNA-Häufigkeit in Hefe“ . Molecular and Cellular Biology . 19 (3): 1720–1730 . doi : 10.1128/MCB.19.3.1720 . PMC 83965. PMID 10022859 .
- ^ Belle A, Tanay A, Bitincka L, Shamir R, O'Shea EK (August 2006). „Quantifizierung der Proteinhalbwertszeiten im Proteom der Bäckerhefe“ . Proceedings of the National Academy of Sciences of the United States of America . 103 (35): 13004–13009 . Bibcode : 2006PNAS..10313004B . doi : 10.1073/pnas.0605420103 . PMC 1550773. PMID 16916930 .
- ^ Peng J, Elias JE, Thoreen CC, Licklider LJ, Gygi SP (2003). „Evaluation of multidimensional chromatography coupled with tandem mass spectrometry (LC/LC-MS/MS) for large-scale protein analysis: the yeast proteome“. Journal of Proteome Research . 2 (1): 43–50 . CiteSeerX 10.1.1.460.237 . doi : 10.1021/pr025556v . PMID 12643542 .
- ^ Washburn MP, Wolters D, Yates JR (März 2001). „Groß angelegte Analyse des Hefeproteoms mittels multidimensionaler Proteinidentifizierungstechnologie“. Nature Biotechnology . 19 (3): 242–247 . doi : 10.1038/85686 . PMID 11231557. S2CID 16796135 .
- ^ Tabb DL, Vega-Montoto L, Rudnick PA, Variyath AM, Ham AJ, Bunk DM, et al. (Februar 2010). „Wiederholbarkeit und Reproduzierbarkeit bei der proteomischen Identifizierung mittels Flüssigkeitschromatographie-Tandem-Massenspektrometrie“ . Journal of Proteome Research . 9 (2): 761–776 . doi : 10.1021/pr9006365 . PMC 2818771. PMID 19921851 .
- ^ Domon B, Aebersold R (Juli 2010). „Optionen und Überlegungen bei der Auswahl einer quantitativen Proteomikstrategie“. Nature Biotechnology . 28 (7): 710–721 . Bibcode : 2010NatBi..28..710D . doi : 10.1038/nbt.1661 . PMID 20622845. S2CID 12367142 .
- ^ Dupree EJ, Jayathirtha M, Yorkey H, Mihasan M, Petre BA, Darie CC (Juli 2020). „Eine kritische Betrachtung der Bottom-Up-Proteomik: Die Stärken, Schwächen und die Zukunft dieses Forschungsfeldes“ . Proteomes . 8 ( 3): 14. doi : 10.3390/proteomes8030014 . PMC 7564415. PMID 32640657 .
- ^ Coorssen JR, Yergey AL (Dezember 2015). „Proteomics Is Analytical Chemistry: Fitness-for-Purpose in the Application of Top-Down and Bottom-Up Analyses“ . Proteomes . 3 ( 4): 440–453 . doi : 10.3390/proteomes3040440 . PMC 5217385. PMID 28248279 .
- ^ König S (Februar 2021). „Spektrale Qualität hat Vorrang vor Software-Score – Eine kurze Einführung in die Analyse von Peptidfragmentierungsdaten für Laien in der Massenspektrometrie“ . Journal of Mass Spectrometry . 56 (2) e4616. doi : 10.1002/jms.4616 . PMID 32955142. S2CID 221827335 .
- ^ Duncan MW (Juni 2012). „Gute Massenspektrometrie und ihr Platz in der Wissenschaft“. Journal of Mass Spectrometry . 47 (6): 795–809 . Bibcode : 2012JMSp...47..795D . doi : 10.1002/jms.3038 . PMID 22707172 .
- ^ „ELISA vs Western Blot“ . Integra Biosciences . Abgerufen am 9. Juni 2026 .
- ^ Arbabi Ghahroudi M, Desmyter A, Wyns L, Hamers R, Muyldermans S (September 1997). „Selektion und Identifizierung von Einzeldomänen-Antikörperfragmenten aus Kamel-Schwerkettenantikörpern“ . FEBS Letters . 414 (3): 521–526 . Bibcode : 1997FEBSL.414..521A . doi : 10.1016/S0014-5793(97)01062-4 . PMID 9323027. S2CID 5988844 .
- ^ Stumpp MT, Binz HK, Amstutz P (August 2008). „DARPins: eine neue Generation von Proteintherapeutika“. Drug Discovery Today . 13 ( 15–16 ): 695–701 . doi : 10.1016/j.drudis.2008.04.013 . PMID 18621567 .
- ^ Jayasena SD (September 1999). „Aptamere: eine neue Molekülklasse, die Antikörpern in der Diagnostik Konkurrenz macht“ . Clinical Chemistry . 45 (9): 1628–1650 . doi : 10.1093/clinchem/45.9.1628 . PMID 10471678 .
- ^ Wilson DH, Rissin DM, Kan CW, Fournier DR, Piech T, Campbell TG, et al. (August 2016). „Der Simoa HD-1 Analyzer: Ein neuartiger, vollautomatisierter digitaler Immunoassay-Analysator mit Einzelmolekülsensitivität und Multiplexing“ . Journal of Laboratory Automation . 21 (4): 533–547 . doi : 10.1177/2211068215589580 . PMID 26077162 .
- ^ Nelson RW, Krone JR, Bieber AL, Williams P (April 1995). „Massenspektrometrischer Immunassay“. Analytical Chemistry . 67 (7): 1153–1158 . Bibcode : 1995AnaCh..67.1153N . doi : 10.1021/ac00103a003 . OSTI 1175578. PMID 15134097 .
- ^ „SISCAPA, Stabile Isotopenstandard-Anreicherung mit Anti-Peptid-Antikörpern“ . Broad Institute of MIT and Harvard . 2015. Archiviert vom Original am 15.07.2015 . Abgerufen am 15.07.2015 .
- ^ a b Tonge R, Shaw J, Middleton B, Rowlinson R, Rayner S, Young J, et al. (März 2001). „Validierung und Entwicklung der Fluoreszenz-zweidimensionalen differentiellen Gelelektrophorese-Proteomik-Technologie“. Proteomics . 1 (3): 377–396 . doi : 10.1002/1615-9861(200103)1:3<377::AID - PROT377>3.0.CO;2-6 . PMID 11680884. S2CID 22432028 .
- ^ Wang LP, Shen J, Ge LQ, Wu JC, Yang GQ, Jahn GC (November 2010). „Insektizidinduzierter Anstieg des Proteingehalts in den männlichen akzessorischen Drüsen und dessen Auswirkung auf die Fruchtbarkeit der Weibchen der Braunen Reiszikade, Nilaparvata lugens Stål (Hemiptera: Delphacidae)“. Crop Protection . 29 (11): 1280–5 . Bibcode : 2010CrPro..29.1280W . doi : 10.1016/j.cropro.2010.07.009 .
- Ge LQ, Cheng Y, Wu JC, Jahn GC (Oktober 2011). „Proteomische Analyse von durch das Insektizid Triazophos induzierten Paarungsreaktionsproteinen von Nilaparvata lugens Stål (Hemiptera: Delphacidae)“. Journal of Proteome Research . 10 (10): 4597–4612 . doi : 10.1021 / pr200414g . PMID 21800909 .
- ^ a b Reumann S (Mai 2011). „Zur Definition des vollständigen Proteoms pflanzlicher Peroxisomen: Wo experimentelle Proteomik durch Bioinformatik ergänzt werden muss“. Proteomics . 11 ( 9): 1764–1779 . doi : 10.1002/pmic.201000681 . PMID 21472859. S2CID 20337179 .
- ^ Uhlen M, Ponten F (April 2005). „Antikörperbasierte Proteomik zur Profilierung menschlichen Gewebes“ . Molecular & Cellular Proteomics . 4 (4): 384–393 . doi : 10.1074/mcp.R500009-MCP200 . PMID 15695805 .
- ^ Jensen ON (Februar 2004). „Modifikationsspezifische Proteomik: Charakterisierung posttranslationaler Modifikationen mittels Massenspektrometrie“. Current Opinion in Chemical Biology . 8 (1): 33–41 . Bibcode : 2004COCB....8...33N . doi : 10.1016/j.cbpa.2003.12.009 . PMID 15036154 .
- ^ a b Klopfleisch R, Klose P, Weise C, Bondzio A, Multhaup G, Einspanier R, Gruber AD (Dezember 2010). „Proteom metastasierter Mammakarzinome beim Hund: Ähnlichkeiten und Unterschiede zu menschlichem Brustkrebs“. Journal of Proteome Research . 9 (12): 6380–6391 . doi : 10.1021/pr100671c . PMID 20932060 .
- ^ Alinejad T, Bin KQ, Vejayan J, Othman RY, Bhassu S (September 2015). „Proteomanalyse differentiell exprimierter Proteine in Hämozyten der wilden Riesengarnele Macrobrachium rosenbergii nach Infektion mit dem infektiösen hypodermalen und hämatopoetischen Nekrosevirus (IHHNV)“ . Meta Gene . 5 : 55–67 . doi : 10.1016 / j.mgene.2015.05.004 . PMC 4473098. PMID 26106581 .
- Weston AD , Hood L (2004). „ Systembiologie , Proteomik und die Zukunft des Gesundheitswesens: hin zu prädiktiver, präventiver und personalisierter Medizin“. Journal of Proteome Research . 3 ( 2): 179–196 . CiteSeerX 10.1.1.603.4384 . doi : 10.1021 /pr0499693 . PMID 15113093 .
- ^ Rozanova, Svitlana; Barkovits, Katalin; Nikolov, Miroslav; Schmidt, Carla; Urlaub, Henning; Marcus, Katrin (2021), „Quantitative Massenspektrometrie-basierte Proteomik: Ein Überblick“, in: Marcus, Katrin; Eisenacher, Martin; Sitek, Barbara (Hrsg.), Quantitative Methoden in der Proteomik , Methods in Molecular Biology, Bd. 2228, New York, NY: Springer US, S. 85–116 , doi : 10.1007/978-1-0716-1024-4_8 , ISBN 978-1-0716-1023-7, PMID 33950486 , S2CID 233740602
- ^ Nikolov, Miroslav; Schmidt, Carla; Urlaub, Henning (2012), „Quantitative massenspektrometriebasierte Proteomik: Ein Überblick“ , in: Marcus, Katrin (Hrsg.), Quantitative Methoden in der Proteomik , Methods in Molecular Biology, Bd. 893, Totowa, NJ: Humana Press, S. 85–100 , doi : 10.1007/978-1-61779-885-6_7 , hdl : 11858/00-001M-0000-000F-C327-D , ISBN 978-1-61779-884-9PMID 22665296 , S2CID 33009117 , abgerufen am 14.04.2023
- ^ Stoevesandt O, Taussig MJ (August 2012). „Affinitätsproteomik: Die Rolle spezifischer Bindungsreagenzien in der Analyse des menschlichen Proteoms“. Expert Review of Proteomics . 9 (4): 401–414 . doi : 10.1586/epr.12.34 . PMID 22967077. S2CID 19727645 .
- ^ Eichelbaum K, Winter M, Berriel Diaz M, Herzig S, Krijgsveld J (Oktober 2012). „Selektive Anreicherung neu synthetisierter Proteine für die quantitative Sekretomanalyse“. Nature Biotechnology . 30 (10): 984–990 . doi : 10.1038/nbt.2356 . PMID 23000932. S2CID 2651429 .
- ^ Lang K, Chin JW (Januar 2014). „Bioorthogonale Reaktionen zur Markierung von Proteinen“. ACS Chemical Biology . 9 (1): 16–20 . doi : 10.1021/cb4009292 . PMID 24432752 .
- ^ Devaraj NK (August 2018). „Die Zukunft der bioorthogonalen Chemie“ . ACS Central Science . 4 (8): 952–959 . doi : 10.1021 / acscentsci.8b00251 . PMC 6107859. PMID 30159392 .
- ^ Vaidyanathan G (März 2012). „Neudefinition klinischer Studien: Das Zeitalter der personalisierten Medizin“ . Cell . 148 (6): 1079–1080 . doi : 10.1016/j.cell.2012.02.041 . PMID 22424218 .
- ^ Moellering RE, Cravatt BF (Januar 2012). „Wie Chemoproteomik die Wirkstoffforschung und -entwicklung ermöglicht“ . Chemistry & Biology . 19 (1): 11–22 . doi : 10.1016/j.chembiol.2012.01.001 . PMC 3312051. PMID 22284350 .
- ^ a b Caballero IM, Lundgren S (April 2023). „Ein Paradigmenwechsel: Wirkstoffforschung mittels zellulärer thermischer Verschiebungsassays“ . Übersichtsarbeit. ACS Medicinal Chemistry Letters . 14 (4): 369–375 . doi : 10.1021/acsmedchemlett.2c00545 . PMC 10108388. PMID 37077396 .
- ^ a b Mateus A, Kurzawa N, Perrin J, Bergamini G, Savitski MM (Januar 2022). „Identifizierung von Wirkstoffzielen in Geweben mittels thermischer Proteomprofilierung“. Übersichtsarbeit. Annual Review of Pharmacology and Toxicology . 62 : 465–482 . doi : 10.1146/annurev-pharmtox-052120-013205 . PMID 34499524 .
- Sauer P, Bantscheff M (2023). „ Thermische Proteomprofilierung zur Identifizierung von Wirkstoffzielen und zur Untersuchung von Proteinzuständen“. Massenspektrometrie-basierte Proteomik . Methods in Molecular Biology (Clifton, NJ). Band 2718. S. 73–98 . doi : 10.1007/978-1-0716-3457-8_5 . ISBN 978-1-0716-3456-1PMID 37665455 .
- ^ Zhang X, Lytovchenko O, Lundström SL, Zubarev RA, Gaetani M (November 2022). „Proteome Integral Solubility Alteration (PISA) Assay in Mammalian Cells for Deep, High-Confidence, and High-Throughput Target Deconvolution“ . primary. Bio-protocol . 12 (22). doi : 10.21769/BioProtoc.4556 . PMC 9724010. PMID 36532690 .
- ^ Sabatier P, Beusch CM, Meng Z, Zubarev RA (November 2022). „Systemweites Profiling mittels Proteom-Integral-Solubility-Alteration-Assay zur Bestimmung der Verweildauer von Arzneimitteln zur Zielcharakterisierung“ . primary. Analytical Chemistry . 94 (45): 15772–15780 . doi : 10.1021/acs.analchem.2c03506 . PMC 9670035. PMID 36377428 .
- ^ Lechner M, Sabatier P, Olsen JV (September 2025). „Hochdurchsatz-Assay zur Bestimmung der Löslichkeitsänderung des Proteomintegrals bei geringer Zellzahl mittels One-Tip“ . Primary Communications Chemistry . 8 (1) 282. doi : 10.1038/s42004-025-01670-4 . PMC 12474936. PMID 41006785 .
- ^ de Mol NJ (2012). „Oberflächenplasmonenresonanz für die Proteomik“. Chemical Genomics and Proteomics . Methods in Molecular Biology. Band 800. S. 33–53 . doi : 10.1007/978-1-61779-349-3_4 . ISBN 978-1-61779-348-6PMID 21964781 .
- Visser NF, Heck AJ (Juni 2008). „Oberflächenplasmonenresonanz-Massenspektrometrie in der Proteomik“. Expert Review of Proteomics . 5 (3): 425–433 . doi : 10.1586/14789450.5.3.425 . PMID 18532910. S2CID 11772983 .
- ^ a b Bensimon A, Heck AJ, Aebersold R (7. Juli 2012). „Massenspektrometrie-basierte Proteomik und Netzwerkbiologie“. Annual Review of Biochemistry . 81 (1): 379–405 . doi : 10.1146/annurev-biochem-072909-100424 . PMID 22439968 .
- ^ a b Sabidó E, Selevsek N, Aebersold R (August 2012). „Massenspektrometrie-basierte Proteomik für die Systembiologie“. Current Opinion in Biotechnology . 23 (4): 591–597 . doi : 10.1016/j.copbio.2011.11.014 . PMID 22169889 .
- ^ a b "Was ist Proteomik?" . ProteoConsult.
- ^ Strimbu K, Tavel JA (November 2010). „Was sind Biomarker?“ Current Opinion in HIV and AIDS . 5 (6): 463–466 . doi : 10.1097 / COH.0b013e32833ed177 . PMC 3078627. PMID 20978388 .
- ^ Arbeitsgruppe „Biomarker-Definitionen “ (März 2001). „Biomarker und Surrogatendpunkte: Bevorzugte Definitionen und konzeptioneller Rahmen“. Clinical Pharmacology and Therapeutics . 69 (3): 89–95 . doi : 10.1067/mcp.2001.113989 . PMID 11240971. S2CID 288484 .
- ^ Ceciliani F, Eckersall D, Burchmore R, Lecchi C (März 2014). „Proteomik in der Veterinärmedizin: Anwendungen und Trends in der Pathogenese und Diagnostik von Krankheiten“. Veterinary Pathology . 51 (2): 351–362 . doi : 10.1177/0300985813502819 . hdl : 2434/226049 . PMID 24045891. S2CID 25693263 .
- ^ Klopfleisch R, Gruber AD (Mai 2009). „Erhöhte Expression von BRCA2 und RAD51 in Lymphknotenmetastasen caniner Mammakarzinome“ . Veterinary Pathology . 46 (3): 416–422 . doi : 10.1354/vp.08-VP-0212-K-FL . PMID 19176491. S2CID 11583190 .
- ^ Hathout Y (April 2007). „Ansätze zur Untersuchung des zellulären Sekretoms“. Expert Review of Proteomics . 4 (2): 239–248 . doi : 10.1586/14789450.4.2.239 . PMID 17425459. S2CID 26169223 .
- ^ Gupta N, Tanner S, Jaitly N, Adkins JN, Lipton M, Edwards R, et al. (September 2007). „Gesamtproteomanalyse posttranslationaler Modifikationen: Anwendungen der Massenspektrometrie zur proteogenomischen Annotation“ . Genome Research . 17 (9): 1362–1377 . doi : 10.1101/ gr.6427907 . PMC 1950905. PMID 17690205 .
- ^ Gupta N, Benhamida J, Bhargava V, Goodman D, Kain E, Kerman I, et al. (Juli 2008). „Vergleichende Proteogenomik: Kombination von Massenspektrometrie und vergleichender Genomik zur Analyse multipler Genome“ . Genome Research . 18 (7): 1133–1142 . doi : 10.1101/gr.074344.107 . PMC 2493402. PMID 18426904 .
- ^ "UniProt" . www.uniprot.org .
- ^ „ExPASy – PROSIT“ . prosite.expasy.org .
- ^ Wang HW, Chu CH, Wang WC, Pai TW (April 2014). „Ein lokaler durchschnittlicher Distanzdeskriptor für den Vergleich flexibler Proteinstrukturen“ . BMC Bioinformatics . 15 (95) 95. doi : 10.1186/1471-2105-15-95 . PMC 3992163. PMID 24694083 .
- ^ Petrov D, Margreitter C, Grandits M, Oostenbrink C, Zagrovic B (Juli 2013). „Ein systematischer Rahmen für Molekulardynamiksimulationen posttranslationaler Proteinmodifikationen“ . PLOS Computational Biology . 9 (7) e1003154. Bibcode : 2013PLSCB...9E3154P . doi : 10.1371/journal.pcbi.1003154 . PMC 3715417. PMID 23874192 .
- ^ Margreitter C, Petrov D, Zagrovic B (Juli 2013). „Vienna-PTM Webserver: Ein Toolkit für MD - Simulationen posttranslationaler Proteinmodifikationen“ . Nucleic Acids Research . 41 (Webserver-Ausgabe): W422– W426. doi : 10.1093/nar/gkt416 . PMC 3692090. PMID 23703210 .
- ^ Maron JL, Alterovitz G, Ramoni M, Johnson KL, Bianchi DW (Dezember 2009). „Hochdurchsatz-Entdeckung und Charakterisierung des fetalen Proteintransports im Blut schwangerer Frauen“ . Proteomics . Clinical Applications . 3 (12): 1389–1396 . doi : 10.1002/prca.200900109 . PMC 2825712. PMID 20186258 .
- ^ a b Alterovitz G, Xiang M, Liu J, Chang A, Ramoni MF (2008). „Systemweite Entdeckung peripherer Biomarker mittels Informationstheorie“ . Biocomputing 2008. S. 231–42 . doi : 10.1142/9789812776136_0024 . ISBN 978-981-277-608-2PMID 18229689 .
{{cite book}}:|journal=ignoriert ( Hilfe ) - ^ Peters-Clarke, Trenton M.; Coon, Joshua J.; Riley, Nicholas M. (21.05.2024). „Instrumentierung an der Spitze der Proteomik“ . Analytical Chemistry . 96 (20): 7976–8010 . Bibcode : 2024AnaCh..96.7976P . doi : 10.1021/ acs.analchem.3c04497 . ISSN 0003-2700 . PMC 11996003. PMID 38738990 .
- ^ Slavov N (Januar 2022). „ Scaling Up Single-Cell Proteomics“ . Molecular & Cellular Proteomics . 21 (1) 100179. doi : 10.1016/j.mcpro.2021.100179 . PMC 8683604. PMID 34808355 .
- ^ Derks J, Leduc A, Wallmann G, Huffman RG, Willetts M, Khan S, et al. (Juli 2022). „Steigerung des Durchsatzes sensitiver Proteomik durch plexDIA“ . Nature Biotechnology . 41 (1): 50–59 . doi : 10.1038/s41587-022-01389-w . PMC 9839897. PMID 35835881 .
- ^ Slavov N (Januar 2022). „Lernen aus der natürlichen Variation im Proteom einzelner Zellen“ . PLOS Biology . 20 (1) e3001512. doi : 10.1371/journal.pbio.3001512 . PMC 8765665. PMID 34986167 .
- ^ Huffman RG, Leduc A, Wichmann C, di Gioia M, Borriello F, Specht H, et al. (2023). „Priorisierte Massenspektrometrie erhöht die Tiefe, Sensitivität und Datenvollständigkeit der Einzelzell-Proteomik“ . Nature Methods . 20 (5): 714–722 . bioRxiv 10.1101/2022.03.16.484655 . doi : 10.1038/s41592-023-01830-1 .
- ^ Leduc A, Huffman RG, Cantlon J, Khan S, Slavov N (Dezember 2022). „Untersuchung der funktionellen Proteinkovariation in einzelnen Zellen mittels nPOP“ . Genome Biology . 23 (1) 261. doi : 10.1186/s13059-022-02817-5 . PMC 9756690. PMID 36527135 .
- ^ Li J, Lu Y, Akbani R, Ju Z, Roebuck PL, Liu W, et al. (November 2013). „TCPA: eine Ressource für funktionelle Proteomikdaten von Krebszellen“ . Nature Methods . 10 (11): 1046–1047 . doi : 10.1038/nmeth.2650 . PMC 4076789. PMID 24037243 .
- ^ Anderson NL (Februar 2010). „Das klinische Plasmaproteom: Eine Übersicht über klinische Assays für Proteine in Plasma und Serum“ . Clinical Chemistry . 56 (2): 177–185 . doi : 10.1373/clinchem.2009.126706 . PMID 19884488 .
- ^ Anderson L (Juli 2014). „Sechs Jahrzehnte Suche nach dem Sinn des Proteoms“. Journal of Proteomics . 107 : 24–30 . doi : 10.1016/j.jprot.2014.03.005 . PMID 24642211 .
- Geyer PE, Kulak NA, Pichler G, Holdt LM, Teupser D, Mann M (März 2016). „Plasma-Proteom-Profiling zur Beurteilung der menschlichen Gesundheit und Krankheit“ . Cell Systems . 2 (3): 185–195 . doi : 10.1016/j.cels.2016.02.015 . hdl : 11858/00-001M-0000-002B-A17E-4 . PMID 27135364 .
- ^ Malmström E, Kilsgård O, Hauri S, Smeds E, Herwald H, Malmström L, Malmström J (Januar 2016). „Großflächige Bestimmung des Gewebeursprungs von Proteinen im Plasma grampositiver Sepsispatienten mittels quantitativer zielgerichteter Proteomik“ . Nature Communications . 7 10261. Bibcode : 2016NatCo...710261M . doi : 10.1038/ncomms10261 . PMC 4729823. PMID 26732734 .
- Geyer PE, Wewer Albrechtsen NJ, Tyanova S, Grassl N, Iepsen EW, Lundgren J, et al. (Dezember 2016). „Proteomics reveals the effects of sustained weight loss on the human plasma proteome“ . Molecular Systems Biology . 12 (12) 901. doi : 10.15252/msb.20167357 . PMC 5199119. PMID 28007936 .
- ^ Liu Y, Buil A, Collins BC, Gillet LC, Blum LC, Cheng LY, et al. (Februar 2015). „Quantitative Variabilität von 342 Plasmaproteinen in einer menschlichen Zwillingspopulation“ . Molecular Systems Biology . 11 (1) 786. doi : 10.15252/msb.20145728 . PMC 4358658. PMID 25652787 .
Bibliographie
- Arora PS, Yamagiwa H, Srivastava A, Bolander ME, Sarkar G (2005). „Vergleichende Evaluierung zweier Softwareanwendungen zur Bildanalyse zweidimensionaler Gelelektrophorese anhand von Synovialflüssigkeiten von Patienten mit Gelenkerkrankungen“. Journal of Orthopaedic Science . 10 (2): 160–166 . doi : 10.1007/s00776-004-0878-0 . PMID 15815863. S2CID 45193214 .
- Belhajjame K, Embury SM, Fan H, Goble CA, Hermjakob H, Hubbard SJ et al. (September 2005). Proteomdatenintegration: Merkmale und Herausforderungen (PDF) . Tagungsband des UK e-Science All Hands Meeting. Nottingham, Vereinigtes Königreich. ISBN 978-1-904425-53-3Archiviert vom Original (PDF) am 28. Juni 2006.
- Ceciliani F, Eckersall D, Burchmore R, Lecchi C (März 2014). „Proteomik in der Veterinärmedizin: Anwendungen und Trends in der Pathogenese und Diagnostik von Krankheiten“. Veterinary Pathology . 51 (2): 351–62 . doi : 10.1177/0300985813502819 . hdl : 2434/226049 . PMID 24045891. S2CID 25693263 .
- Liebler DC (2002). Einführung in die Proteomik: Werkzeuge für die neue Biologie . Totowa, NJ: Humana Press. ISBN 978-0-89603-992-6DieISBN 0-585-41879-9(elektronisch, auf Netlibrary?), ISBN 0-89603-991-9hbk
- Macaulay IC, Carr P, Gusnanto A, Ouwehand WH, Fitzgerald D, Watkins NA (Dezember 2005). „Thrombozyten-Genomik und -Proteomik in der menschlichen Gesundheit und bei Krankheiten“ . The Journal of Clinical Investigation . 115 (12): 3370–3377 . doi : 10.1172/JCI26885 . PMC 1297260. PMID 16322782 .
- Naven T, Westermeier R (2002). Proteomics in Practice: A Laboratory Manual of Proteome Analysis . Weinheim: Wiley-VCH. ISBN 978-3-527-30354-0Die(Schwerpunkt auf 2D-Gelen, gute Detailgenauigkeit)
- Twyman RM (2004). Grundlagen der Proteomik (Advanced Text Series) . Oxford, UK: BIOS Scientific Publishers. ISBN 978-1-85996-273-2Die(umfasst nahezu alle Bereiche der Proteomik)
- von Hagen J (2008). Proteomik-Probenvorbereitung . Weinheim: Wiley-VCH. ISBN 978-3-527-31796-7Die
- Wilkins MR, Williams KL, Appel RD, Hochstrasser DF (1997). Proteomforschung: Neue Wege in der funktionellen Genomik (Prinzipien und Praxis) . Berlin: Springer. ISBN 978-3-540-62753-1Die
- Vasan RS (Mai 2006). „Biomarker für Herz-Kreislauf-Erkrankungen: Molekulare Grundlagen und praktische Überlegungen“ . Circulation . 113 (19): 2335–2362 . doi : 10.1161/CIRCULATIONAHA.104.482570 . PMID 16702488 .