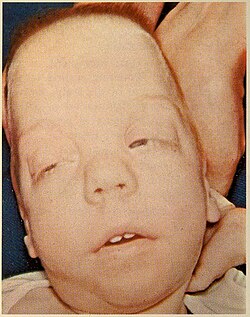
X-chromosomale Ichthyose ( XLI ) ist eine Hauterkrankung , die durch einen erblichen Mangel des Enzyms Steroidsulfatase (STS) verursacht wird und etwa 1 von 2000 bis 1 von 6000 Männern betrifft. [2] XLI äußert sich durch trockene, schuppige Haut [3] und beruht auf Deletionen [4, 5 ] oder Mutationen [ 6 ] im STS - Gen . XLI kann auch im Rahmen größerer Deletionen auftreten und zu sogenannten Contiguous-Gene-Syndromen führen . [ 4 ] Die Behandlung zielt hauptsächlich auf die Linderung der Hautsymptome ab. [ 7 ] Der Begriff stammt vom altgriechischen Wort „ichthys“ für „Fisch“.
Anzeichen und Symptome

Zu den Hauptsymptomen der XLI gehört die Schuppenbildung der Haut, insbesondere an Hals, Rumpf und Beinen. Die Streckseiten der Extremitäten sind typischerweise am stärksten betroffen. Die Schuppen mit einem Durchmesser von über 4 mm haften an der darunterliegenden Haut und können dunkelbraun oder grau sein. Die Symptome können im Sommer abklingen. [ 2 ]
Begleiterkrankungen
Abgesehen von der Schuppenbildung der Haut ist XLI typischerweise nicht mit anderen schwerwiegenden medizinischen Problemen verbunden. [ 8 ] Vorhofflimmern oder Vorhofflattern kann bei bis zu einem von zehn Männern mit XLI auftreten. [ 9 ] Herzrhythmusstörungen treten bei Personen mit XLI häufig zusammen mit Erkrankungen des Magen-Darm-Trakts auf und sind wahrscheinlich auf einen Steroidsulfatasemangel zurückzuführen . [ 10 ] Herzrhythmusstörungen bei XLI können mit einer Fehlentwicklung des interventrikulären oder interatrialen Septums zusammenhängen . [ 11 ] Hornhauttrübungen können vorhanden sein, beeinträchtigen aber nicht das Sehvermögen. Kryptorchismus wurde bei einigen Betroffenen beobachtet. [ 2 ] Personen mit XLI scheinen ein erhöhtes Risiko für neurologische Entwicklungsstörungen wie Autismus und Aufmerksamkeitsdefizit-Hyperaktivitätsstörung (ADHS) zu haben , und einige Betroffene zeigen Stimmungsprobleme. [ 12 ] Stimmungsprobleme bei XLI scheinen am stärksten durch Stigmatisierung oder Mobbing im Zusammenhang mit der Hauterkrankung sowie durch Schwierigkeiten bei deren Behandlung beeinflusst zu werden. [ 13 ] XLI ist mit leichten bis mittelschweren Gedächtnisstörungen verbunden , die unabhängig von den Auswirkungen auf die Stimmung zu sein scheinen. [ 14 ] Blutgerinnungsstörungen können bei Männern mit XLI und weiblichen Anlageträgerinnen häufiger auftreten. [ 15 ] Personen mit XLI können eine intellektuelle Beeinträchtigung aufweisen , die vermutlich auf Deletionen zurückzuführen ist, die neben STS auch benachbarte Gene (z. B. VCX ) umfassen . [ 16 ] Die mit XLI verbundenen Haut- und Gesundheitsprobleme beruhen wahrscheinlich auf einer gestörten Funktion der Basalmembran und abnormalen Wechselwirkungen mit der extrazellulären Matrix . [ 17 ] Die Herunterregulierung der STS-Genexpression in menschlichen Hautzellkulturen beeinflusst Signalwege, die mit der Hautfunktion, der Gehirn- und Herzentwicklung sowie der Blutgerinnung in Zusammenhang stehen und möglicherweise relevant sind für die Erklärung des Hautzustands und der erhöhten Wahrscheinlichkeit von ADHS/Autismus, Herzrhythmusstörungen und Hämostasestörungen bei XLI [ 18 ].
Weibliche Trägerinnen haben in der Regel keine dieser Probleme, können aber während der Geburt Schwierigkeiten haben, da das in der Plazenta exprimierte STS eine Rolle im normalen Geburtsvorgang spielt. [ 19 ] Weibliche Trägerinnen haben möglicherweise auch ein leicht erhöhtes Risiko, nach der Geburt psychische Probleme zu entwickeln. [ 20 ] Aus diesen Gründen sollten Trägerinnen sicherstellen, dass ihr Gynäkologe über die Erkrankung informiert ist.
Genetik

Das STS -Gen befindet sich auf dem X-Chromosom im Bereich Xp22.3. Daher ist das Syndrom eine X-chromosomal vererbte Erkrankung , die Männer und Frauen unterschiedlich betrifft. Das 23. Chromosomenpaar wird üblicherweise als „Geschlechtschromosomen“ bezeichnet. Frauen besitzen zwei X-Chromosomen, Männer hingegen ein X- und ein Y-Chromosom. Gesunde Männer tragen daher eine Kopie des STS -Gens, Frauen hingegen zwei. Dieses Gen entgeht teilweise der X-Inaktivierung , und Frauen exprimieren normalerweise höhere Mengen des STS-Enzyms als Männer. [ 21 ]
XLI kann durch neue Deletionen oder Mutationen des STS -Gens entstehen, wird aber häufiger von einer Trägermutter vererbt. [ 22 ] Eine hemizygote Deletion oder Mutation des STS -Gens führt bei einem Mann zum vollständigen Fehlen der Enzymaktivität, während eine weibliche Trägerin einer Mutation oder Deletion heterozygot ist und noch eine normale Kopie des STS -Gens besitzt. Weibliche Trägerinnen einer STS- Deletion oder -Mutation exprimieren das STS-Enzym weiterhin, allerdings mit verminderter Enzymaktivität. [ 23 ]
Aus diesem Grund sind bei XLI meist Männer betroffen, allerdings stellen Personen mit numerischen Anomalien der Geschlechtschromosomen (45,X und 47,XXY), die zusätzlich STS- Deletionen oder -Mutationen aufweisen, eine Ausnahme von dieser Regel dar.
Darüber hinaus könnte eine Frau betroffen sein, wenn sie die Nachkommin eines betroffenen Mannes und einer Trägerin wäre und eine Deletion oder Mutation des STS -Gens auf beiden X-Chromosomen geerbt hätte.
Fragen der genetischen Beratung
Da die meisten Fälle anscheinend durch die Vererbung einer STS- Deletion von einer Trägermutter entstehen [ 22 ] , sollte bei der Mutter jedes neu diagnostizierten Simplex-Falls (d. h. des ersten Falls in einer Familie) ein Enzymtest oder eine DNA-Analyse durchgeführt werden. Bei einer Großfamilie mit vielen betroffenen Personen kann der Trägerstatus häufig anhand einer Stammbaumanalyse bestimmt werden.
- Männer mit XLI vererben das X-Chromosom mit der STS- Deletion oder -Mutation an jede ihrer weiblichen Nachkommen, die somit obligate Trägerinnen sind . Alle männlichen Nachkommen sind hingegen nicht betroffen, da sie das Y-Chromosom ihres Vaters erben.
- Weibliche Trägerinnen einer STS- Deletion oder -Mutation haben bei jeder Schwangerschaft eine 50%ige Wahrscheinlichkeit, diese an ihre Nachkommen weiterzugeben. Somit hat jeder männliche Nachkomme eine 50%ige Wahrscheinlichkeit, an XLI zu erkranken, während jede weibliche Nachkomme eine 50%ige Wahrscheinlichkeit hat, Trägerin dieser Erkrankung zu sein. Personen, die die normale Kopie des STS -Gens von ihrer Mutter erben, sind nicht betroffen und haben ein extrem geringes Risiko, ein Kind mit dieser Erkrankung zu bekommen.
Aufgrund der zufälligen Verteilung der Chromosomen während der Gametogenese unterliegt jede Schwangerschaft denselben Wahrscheinlichkeiten, unabhängig von der Anzahl bereits betroffener oder nicht betroffener Nachkommen. Die oben genannten Wiederholungsrisiken basieren auf der Annahme, dass ein betroffener Mann oder eine Trägerin mit einem nicht betroffenen oder nicht-Träger-Partner Kinder zeugt. Das Risiko, betroffene Nachkommen zu bekommen, würde sich bei einer Verbindung zwischen einem Mann mit XLI und einer Trägerin deutlich erhöhen.
Physiologie/Biochemie
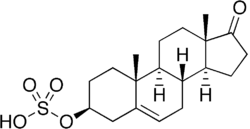
Das Enzym STS (EC 3.1.6.2), auch Arylsulfatase C genannt, wird im gesamten Körper exprimiert, mit der höchsten Expression in Haut, Leber, Lymphknoten und Plazenta sowie einer geringeren Expression im Brustgewebe und Gehirn [ 24 ]. STS katalysiert die Hydrolyse sulfatierter Steroide wie Östronsulfat und Dehydroepiandrosteronsulfat (DHEAS) zu den nicht-sulfatierten Steroiden Östradiol bzw. Androstendiol [ 25 ] . Pränatal ist das Enzym an der Östrogenproduktion der Plazenta beteiligt [ 26 ] . Es spielt außerdem eine Rolle bei der Steroidproduktion in der Nebenniere sowie bei der Umwandlung sulfatierter Steroide in anderen Geweben.
Dem Enzym scheint eine besonders wichtige Rolle in der Haut zuzuschreiben zu sein. Ein Mangel des Enzyms führt zu der für Ichthyose charakteristischen trockenen und schuppigen Haut. Jüngste Forschungsergebnisse deuten darauf hin, dass die bei XLI beobachteten Hautveränderungen auf eine Ansammlung von Cholesterinsulfat in der äußeren Epidermis zurückzuführen sein könnten, was zu einer gestörten Barrierefunktion und zum Verbleib von Korneozyten führt. [ 27 ]
Diagnose
XLI kann aufgrund klinischer Befunde vermutet werden, wobei die Symptome unterschiedlich lange auf sich warten lassen können – von wenigen Stunden nach der Geburt bis zu einem Jahr in milderen Fällen. Die Diagnose wird in der Regel von einem Dermatologen gestellt , der üblicherweise auch den Behandlungsplan erstellt (siehe unten). Ein STS-Enzymmangel wird mittels eines klinisch verfügbaren biochemischen Tests bestätigt. Mit diesem Test kann bei Müttern betroffener Söhne eine Anlageträgerdiagnose durchgeführt werden (siehe Genetik, unten). [ 23 ] Molekulargenetische Tests auf DNA-Deletionen oder -Mutationen werden ebenfalls angeboten und können insbesondere bei der Abklärung von Begleiterkrankungen hilfreich sein (siehe unten). Eine Pränataldiagnostik ist sowohl mittels biochemischer als auch molekulargenetischer Tests möglich. Die Anwendung der Pränataldiagnostik bei genetischen Erkrankungen, die im Allgemeinen als gutartig gelten, wirft jedoch ernsthafte ethische Bedenken auf und erfordert eine ausführliche genetische Beratung.
Behandlung
Da XLI durch eine Genmutation oder -deletion verursacht wird, gibt es keine Heilung. Ziel der Behandlung ist es unter anderem, die Schuppenbildung zu reduzieren, indem überschüssige, abblätternde Schuppen entfernt und die Haut mit Feuchtigkeit versorgt wird. Dies kann mit verschiedenen Cremes zur äußerlichen Anwendung erreicht werden. [ 2 ] [ 7 ] Weitere Behandlungsformen umfassen
- Keratolytische Mittel wie Ammoniumlaktat (Lac-Hydrin) werden eingesetzt, um die Freisetzung zurückgehaltener Korneozyten zu erleichtern.
- orales Isotretinoin
- Acitretin [ 28 ]
- Das topische rezeptorselektive Retinoid Tazaroten [ 29 ]
Die Forschung zur Anwendung der Gentherapie zur Behandlung von XLI wird fortgesetzt. [ 30 ] Timber Pharmaceuticals plant, im zweiten Quartal 2022 eine Phase-3-Studie mit seinem topischen Isotretinoin-Präparat zur Behandlung der kongenitalen Ichthyose durchzuführen. [ 31 ]
Geschichte
In den 1960er Jahren wurde die rezessive X-chromosomale Ichthyose klinisch von anderen Ichthyosen unterschieden. [ 32 ] : 486 [ 33 ] : 561
Siehe auch
Referenzen
- ^ Rapini, Ronald P.; Bolognia, Jean L.; Jorizzo, Joseph L. (2007). Dermatologie: 2-bändiges Set . St. Louis: Mosby. ISBN 978-1-4160-2999-1Die
- ^ a b c d Carlo Gelmetti; Caputo, Ruggero (2002). Pädiatrische Dermatologie und Dermatopathologie: Ein kompakter Atlas . T&F STM. S. 160. ISBN 978-1-84184-120-5Die
- ^ Online Mendelian Inheritance in Man (OMIM): ICHTHYOSIS, X-chromosomal - 308100
- ^ a b Ballabio A, Parenti G, Carrozzo R, et al. (1987). „Isolierung und Charakterisierung eines Steroidsulfatase-cDNA-Klons: Genomische Deletionen bei Patienten mit X-chromosomaler Ichthyose“ . Proc . Natl. Acad. Sci. USA . 84 (13): 4519–23 . Bibcode : 1987PNAS...84.4519B . doi : 10.1073/pnas.84.13.4519 . PMC 305121. PMID 3474618 .
- Bonifas JM, Morley BJ, Oakey RE, Kan YW, Epstein EH (Dezember 1987). „Klonierung einer cDNA für Steroidsulfatase: Häufiges Auftreten von Gendeletionen bei Patienten mit rezessiver, X-chromosomaler Ichthyose“ . Proc. Natl. Acad. Sci. USA . 84 (24): 9248–51 . Bibcode : 1987PNAS...84.9248B . doi : 10.1073 / pnas.84.24.9248 . PMC 299730. PMID 3480541 .
- ^ Basler E, Grompe M, Parenti G, Yates J, Ballabio A (März 1992). „Identifizierung von Punktmutationen im Steroidsulfatase-Gen bei drei Patienten mit X-chromosomaler Ichthyose“ . Am . J. Hum. Genet . 50 (3): 483–91 . PMC 1684279. PMID 1539590 .
- ^ a b X-chromosomal vererbte Ichthyose bei eMedicine : Behandlungssektion
- ^ DiGiovanna JJ, Robinson-Bostom L (2003). „Ichthyose: Ätiologie, Diagnose und Management“. Am J Clin Dermatol . 4 (2): 81–95 . doi : 10.2165/00128071-200304020-00002 . PMID 12553849. S2CID 243176269 .
- Brcic , Lucija; Underwood, Jack FG; Kendall, Kimberley M.; Caseras, Xavier; Kirov, George; Davies, William (2020). „Medizinische und neurobehaviorale Phänotypen bei Trägern X-chromosomaler, mit Ichthyose assoziierter genetischer Deletionen in der UK Biobank“ . Journal of Medical Genetics . 57 (10): 692–698 . doi : 10.1136/jmedgenet-2019-106676 . PMC 7525778. PMID 32139392 .
- ^ Wren G, Baker E, Underwood JFG, Humby T, Thompson AR, Kirov G, Escott-Price V, Davies W (2022) Charakterisierung von Herzrhythmusstörungen im Zusammenhang mit der Xp22.31-Deletion. Journal of Medical Genetics PMID 36379544 doi:10.1136/jmg-2022-108862 URL: https://jmg.bmj.com/content/early/2022/11/15/jmg-2022-108862.long
- ^ Wren G, Davies W (2024) Herzrhythmusstörungen bei Personen mit Steroidsulfatasemangel (X-chromosomale Ichthyose): Kandidaten für anatomische und biochemische Signalwege. Essays in Biochemistry PMID 38571328 doi:10.1042/EBC20230098 URL: https://portlandpress.com/essaysbiochem/article/doi/10.1042/EBC20230098/234273/Cardiac-arrhythmia-in-individuals-with-steroid
- Chatterjee S, Humby T, Davies W (2016) Verhaltens- und psychiatrische Phänotypen bei Männern und Jungen mit X-chromosomaler Ichthyose: Ergebnisse einer weltweiten Online-Umfrage. PLoS One 11(10):e0164417 PMID 27711218 doi:10.1371/journal.pone.0164417 URL: https://journals.plos.org/plosone/article?id=10.1371/journal.pone.0164417
- ^ Wren G, Humby T, Thompson AR, Davies W (2022) Stimmungssymptome, neurokognitive Merkmale und deren Einflussfaktoren bei X-chromosomaler Ichthyose, Ichthyosis vulgaris und Psoriasis. Clinical and Experimental Dermatology PMID 35104372 doi:10.111/ced.15116 URL: https://doi.org/10.1111/ced.15116
- ^ Wren G, Flanagan J, Underwood J, Thompson A, Humby T, Davies W (2024) Gedächtnis, Stimmung und assoziierte Neuroanatomie bei Personen mit Steroidsulfatasemangel (X-chromosomale Ichthyose). Genes Brain and Behavior doi:10.1111/gbb.12893 URL: https://onlinelibrary.wiley.com/doi/10.1111/gbb.12893
- ^ Brcic L, Wren GH, Underwood JFG, Kirov G, Davies W (2022) Komorbide medizinische Probleme bei X-chromosomaler Ichthyose. JID Innovations 2(3):100109 PMID 35330591 doi:10.1016/j.xjidi.2022.100109 URL: https://www.jidinnovations.org/article/S2667-0267(22)00016-9/fulltext
- ^ Van Esch H, Hollanders K, Badisco L, et al. (2005). „Die Deletion von VCX-A aufgrund von NAHR spielt eine wichtige Rolle beim Auftreten von geistiger Behinderung bei Patienten mit X-chromosomaler Ichthyose“ . Hum. Mol. Genet . 14 (13): 1795–803 . doi : 10.1093/hmg/ddi186 . PMID 15888481 .
- ^ Wren GH, Davies W (2022) X-chromosomale Ichthyose: Neue Erkenntnisse zu einer Multisystemerkrankung. Skin Health and Disease PMID 36479267 doi:10.1002/ski2.179 URL: https://onlinelibrary.wiley.com/doi/10.1002/ski2.179
- ^ McGeoghan F, Camera E, Maiellaro M, Menon M, Huang M, Dewan P, Ziaj S, Caley MP, Donaldson M, Enright AJ, O'Toole EA (2023) RNA-Sequenzierung und Lipidomik decken neue Pathomechanismen bei rezessiver X-chromosomaler Ichthyose auf. Frontiers in Molecular Biosciences 10:1176802 PMID 37363400 doi:10.3389/fmolb.2023.1176802 URL: https://www.frontiersin.org/articles/10.3389/fmolb.2023.1176802/full
- ^ Bradshaw KD, Carr BR (1986). „Plazentasulfatasemangel: mütterliche und fetale Expression von Steroidsulfatasemangel und X-chromosomaler Ichthyose“. Obstet Gynecol Surv . 41 (7): 401–13 . PMID 3531932 .
- ^ Cavenagh A, Chatterjee S, Davies W (2019) Verhaltens- und psychiatrische Phänotypen bei weiblichen Trägerinnen von Genmutationen, die mit X-chromosomaler Ichthyose assoziiert sind. PLoS One 14(2):e0212330 PMID 30768640 doi:10.1371/journal.pone.0212330 URL: https://journals.plos.org/plosone/article?id=10.1371/journal.pone.0212330
- ^ Lykkesfeldt G, Lykkesfeldt AE, Skakkebaek NE (1984). „Steroidsulfatase beim Menschen: ein nicht inaktivierter X-Locus mit teilweiser Kompensation der Gendosis“. Summen. Genet . 65 (4): 355– 7. doi : 10.1007/BF00291559 . PMID 6582028 . S2CID 2625156 .
- ^ a b Valdes-Flores M, Kofman-Alfaro SH, Jimenez-Vaca AL, Cuevas-Covarrubias SA (August 2001). „Trägeridentifizierung mittels FISH-Analyse in isolierten Fällen von X-chromosomaler Ichthyose“. Am. J. Med. Genet . 102 (2): 146–8 . doi : 10.1002/ajmg.1450 . PMID 11477606 .
- ^ Cuevas - Covarrubias SA, Kofman-Alfaro S, Orozco Orozco E, Diaz-Zagoya JC (1995). „Die biochemische Identifizierung des Trägerzustands bei Müttern sporadischer Fälle von X-chromosomal rezessiver Ichthyose“. Genet. Couns . 6 (2): 103– 7. PMID 7546451 .
- ^ Selcer KW, Difrancesca HM, Chandra AB, Li PK (2007). „Immunhistochemische Analyse der Steroidsulfatase in menschlichen Geweben“. J. Steroid Biochem. Mol. Biol . 105 ( 1–5 ): 115–23 . doi : 10.1016/j.jsbmb.2006.12.105 . PMID 17604157. S2CID 22124602 .
- ^ Reed MJ, Purohit A, Woo LW, Newman SP, Potter BV (April 2005). „Steroidsulfatase: Molekularbiologie, Regulation und Hemmung“ . Endocr. Rev. 26 ( 2): 171–202 . doi : 10.1210/er.2004-0003 . PMID 15561802 .
- ^ Jöbsis AC, De Groot WP, Tigges AJ, et al. (1980). „X-chromosomale Ichthyose und X-chromosomaler Plazentasulfatasemangel: eine Krankheitsentität. Histochemische Beobachtungen“ . Am . J. Pathol . 99 (2): 279–89 . PMC 1903491. PMID 6929654 .
- ^ Elias PM, Crumrine D, Rassner U, et al. (2004). „Grundlage für abnorme Desquamation und Permeabilitätsbarriere-Dysfunktion bei RXLI“ . J. Invest. Dermatol . 122 (2): 314–9 . doi : 10.1046/j.1523-1747.2003.22258.x . PMID 15009711 .
- Bruckner -Tuderman, Leena; Sigg, Christian; Geiger, Jean-Marie; Gilardi, Stefano (1988-04-01). „Acitretin in der symptomatischen Therapie der schweren rezessiven X-chromosomalen Ichthyose“ . Archives of Dermatology . 124 (4): 529–532 . doi : 10.1001/archderm.1988.01670040031017 . ISSN 0003-987X . PMID 2965549 .
- ^ Cotellessa C, Cuevas-Covarrubias SA, Valeri P, Fargnoli MC, Peris K (2005). „Topische Behandlung mit 0,05 % Tazaroten versus 70 % Glykolsäure bei X-chromosomaler Ichthyose aufgrund einer ausgedehnten Deletion des STS-Gens“ . Acta Derm. Venereol . 85 (4): 346–8 . doi : 10.1080/00015550510026613 . PMID 16191859 .
- ^ Freiberg RA, Choate KA, Deng H, Alperin ES, Shapiro LJ, Khavari PA (1997). „Ein Modell des korrigierenden Gentransfers bei X-chromosomaler Ichthyose“ . Hum. Mol. Genet . 6 (6): 927–33 . doi : 10.1093/hmg/6.6.927 . PMID 9175741 .
- ^ „Pressemitteilungen“ . Timber . Archiviert vom Original am 27.03.2022 . Abgerufen am 03.04.2022 .
- ^ Freedberg et al. (2003). Fitzpatrick’s Dermatology in General Medicine . (6. Aufl.). McGraw-Hill. ISBN 0-07-138076-0Die
- ^ James, William; Berger, Timothy; Elston, Dirk (2005). Andrews' Diseases of the Skin: Clinical Dermatology . (10. Aufl.). Saunders. ISBN 0-7216-2921-0Die