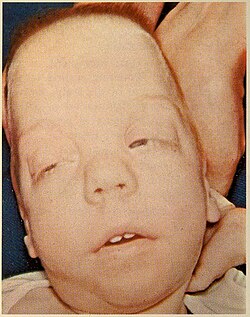
Die kongenitale Nebennierenhyperplasie ( CAH ) ist eine Gruppe autosomal-rezessiver Erkrankungen, die durch eine gestörte Cortisolsynthese gekennzeichnet sind . [ 1 ] [ 2 ] Sie entsteht durch den Mangel eines der fünf Enzyme, die für die Cortisolsynthese in der Nebennierenrinde benötigt werden . [ 3 ] Bei den meisten dieser Erkrankungen kommt es zu einer Über- oder Unterproduktion von Hormonen wie Glukokortikoiden , Mineralokortikoiden oder Sexualsteroiden [ 4 ] [ 2 ] und kann die Entwicklung primärer oder sekundärer Geschlechtsmerkmale bei betroffenen Säuglingen , Kindern oder Erwachsenen beeinträchtigen. [ 5 ] Sie ist eine der häufigsten autosomal-rezessiven Erkrankungen beim Menschen. [ 6 ] [ 7 ] [ 8 ]
Typen
Die kongenitale Nebennierenhyperplasie (CAH) kann in verschiedenen Formen auftreten. Das klinische Bild jeder Form ist unterschiedlich und hängt maßgeblich vom zugrunde liegenden Enzymdefekt, der Retention seiner Vorstufe und den fehlenden Produkten ab. [ 9 ] Klassische Formen manifestieren sich im Säuglingsalter, nicht-klassische Formen im späten Kindesalter. Bei Patienten mit klassischer CAH lässt sich das klinische Bild weiter in zwei Formen unterteilen: die salzverlierende und die einfach-virilisierende Form, je nachdem, ob ein Mineralokortikoidmangel vorliegt oder nicht. [ 10 ] [ 11 ] [ 12 ] Diese Subtypisierung ist jedoch oft klinisch nicht aussagekräftig, da alle Patienten in gewissem Maße Salz verlieren und sich die klinischen Bilder überschneiden können. [ 13 ]
Klassiker
Salzverschwendung
In 75 % der Fälle eines schweren Enzymmangels kann eine unzureichende Aldosteronproduktion zu Salzverlust, Gedeihstörungen und potenziell tödlicher Hypovolämie und Schock führen. Eine verpasste Diagnose einer kongenitalen Nebennierenhyperplasie mit Salzverlust ist mit einem erhöhten Risiko für frühe neonatale Morbidität und Mortalität verbunden. [ 2 ]
Vereinfachung-Virilisierung
Das Hauptmerkmal der AGS bei neugeborenen Mädchen ist die abnorme Entwicklung der äußeren Geschlechtsorgane mit unterschiedlichem Grad an Virilisierung . Gemäß den klinischen Leitlinien sollte bei Neugeborenen mit beidseitig nicht zugänglichen Gonaden eine AGS-Diagnostik in Betracht gezogen werden. Kann eine virilisierende AGS nicht erkannt und behandelt werden, kann es sowohl bei Jungen als auch bei Mädchen zu einem raschen postnatalen Wachstum und einer Virilisierung kommen. [ 2 ]
Nichtklassisch
Neben den im Säuglingsalter diagnostizierten Formen der AGS mit Salzverlust und einfacher Virilisierung existiert eine milde oder „nicht-klassische“ Form. Diese ist durch einen postnatalen Androgenüberschuss unterschiedlichen Ausmaßes gekennzeichnet, verläuft aber mitunter asymptomatisch. [ 14 ] Die nicht-klassische Form kann sich im späten Kindesalter manifestieren und zu Symptomen eines Hyperandrogenismus wie beschleunigtem Wachstum, Akne , Hirsutismus , vorzeitiger Pubarche, Menstruationsstörungen [ 14 ] und sekundärem polyzystischem Ovarialsyndrom [ 15 ] führen . Bei erwachsenen Männern können frühzeitiger Haarausfall [ 14 ] und Unfruchtbarkeit auf die Diagnose hinweisen. Die nicht-klassische Form ist durch eine leichte, subklinische Störung der Cortisolsynthese [ 14 ] charakterisiert , die Serumcortisolkonzentration ist in der Regel normal. [ 14 ]
Anzeichen und Symptome
Die Symptome der kongenitalen Nebennierenhyperplasie (CAH) variieren je nach Form der CAH und Geschlecht des Patienten. Zu den Symptomen können gehören:
Aufgrund unzureichender Mineralokortikoide :
- Erbrechen aufgrund von Salzverlust , was zu Austrocknung und Tod führt.
Aufgrund eines Überschusses an Androgenen:
- Bei extremer Virilisierung kommt es zu einer Klitorishypertrophie ( Verlängerung der Klitoris) mit phallusartiger Struktur und/oder zur Maskulinisierung der Schamlippen mit vollständiger Verschmelzung des Hodensacks und der Harnröhre an der Eichelspitze, wodurch die äußeren Geschlechtsorgane männlich erscheinen. [ 16 ] [ 17 ] [ 18 ]
- Bei manchen Säuglingen können die Geschlechtsmerkmale uneindeutig sein, sodass es zunächst schwierig ist, die äußeren Geschlechtsorgane als „männlich“ oder „weiblich“ zu identifizieren.
- Frühes Schamhaarwachstum und schnelles Schamhaarwachstum treten in der Kindheit auf.
- Vorzeitige Pubertät oder Ausbleiben der Pubertät ( sexueller Infantilismus : fehlende oder verzögerte Pubertät )
- Übermäßiger Gesichtshaarwuchs , Virilisierung und/oder Menstruationsunregelmäßigkeiten in der Adoleszenz
- Unfruchtbarkeit aufgrund von Anovulation
- Flache Vagina [ 19 ]
Aufgrund unzureichender Androgene und Östrogene:
- Eine Unterentwicklung der Virilisierung bei XY-Männern kann zur Ausbildung einer scheinbaren Vulva führen .
- Uneindeutige Genitalien bei XY-Männern mit 3β-Hydroxysteroid-Dehydrogenase-Mangel ( 3β-HSD2D ).
- Bei Frauen kann Hypogonadismus zu sexueller Infantilität oder abnormaler Pubertätsentwicklung, Unfruchtbarkeit und anderen Anomalien des Fortpflanzungssystems führen.
Genetik
Die kongenitale Nebennierenhyperplasie (CAH) entsteht durch Mutationen von Genen für Enzyme , die die biochemischen Schritte der Produktion von Mineralokortikoiden , Glukokortikoiden oder Sexualsteroiden aus Cholesterin in den Nebennieren ( Steroidogenese ) vermitteln. [ 20 ]
Jede Form der kongenitalen Nebennierenhyperplasie (CAH) ist mit einem spezifischen defekten Gen assoziiert. Die häufigste Form (95 % der Fälle) [ 2 ] [ 11 ] betrifft das Gen für die 21-Hydroxylase , das sich auf Chromosom 6p21.3 als Teil des HLA-Komplexes befindet. Der 21-Hydroxylase-Mangel entsteht durch eine einzigartige Mutation mit zwei hochgradig homologen, nahezu identischen Kopien in Reihe, bestehend aus einem aktiven Gen ( CYP21A2 ) und einem inaktiven Pseudogen ( CYP21A1P ). [ 21 ] [ 22 ] [ 23 ] Mutierte Allele entstehen durch Rekombination zwischen dem aktiven Gen und dem Pseudogen (Genkonversion). [ 24 ] Etwa 5 % der CAH-Fälle beruhen auf Defekten im Gen für die 11β-Hydroxylase und dem daraus resultierenden 11β-Hydroxylase-Mangel . Andere, seltenere Formen der CAH werden durch Mutationen in Genen verursacht, darunter HSD3B2 (3β-Hydroxysteroid-Dehydrogenase 2), CYP17A1 (17α-Hydroxylase/17,20-Lyase), [ 25 ] CYP11A1 (P450scc; Cholesterin-Seitenketten-Spaltungsenzym), STAR ( steroidogenes akutes regulatorisches Protein ; StAR), CYB5A ( Cytochrom b 5 ) und CYPOR ( Cytochrom-P450-Oxidoreduktase ; POR).
Ausdruckskraft
Weitere Variabilität ergibt sich aus dem Grad der Enzymineffizienz, der durch die spezifischen Allele jedes Patienten bedingt ist. Manche Allele führen zu einer stärkeren Enzymineffizienz. Im Allgemeinen verursachen schwere Ineffizienzen Veränderungen beim Fötus und Probleme in der pränatalen oder perinatalen Phase. Leichtere Ineffizienzen gehen meist mit einem Überschuss oder Mangel an Sexualhormonen in der Kindheit oder Jugend einher, während die mildesten Formen der AGS die Ovulation und Fruchtbarkeit im Erwachsenenalter beeinträchtigen.
Diagnose
Klinische Beurteilung
Weibliche Säuglinge mit klassischer AGS weisen aufgrund der pränatalen Exposition gegenüber hohen Androgenkonzentrationen uneindeutige Genitalien auf . [ 26 ] AGS aufgrund eines 21-Hydroxylase-Mangels ist die häufigste Ursache für uneindeutige Genitalien bei genotypisch unauffälligen weiblichen Säuglingen (46,XX). Weniger schwer betroffene Mädchen können eine vorzeitige Pubarche aufweisen . Junge Frauen können Symptome des polyzystischen Ovarialsyndroms ( Oligomenorrhoe , polyzystische Ovarien, Hirsutismus ) zeigen.
Jungen mit klassischer AGS zeigen in der Regel bei der Geburt keine Anzeichen der AGS. Einige können Hyperpigmentierung aufgrund der gleichzeitigen Sekretion mit dem Melanozyten-stimulierenden Hormon sowie eine mögliche Penisvergrößerung aufweisen. Das Diagnosealter bei Jungen mit AGS variiert und hängt vom Schweregrad des Aldosteronmangels ab . Jungen mit Salzverlustsyndrom zeigen frühzeitig Symptome einer Hyponatriämie und Hypovolämie . Jungen ohne Salzverlustsyndrom zeigen später Virilisierungszeichen. [ 24 ]
Bei selteneren Formen der CAH sind die männlichen Nachkommen unterentwickelt [ 27 ] , und die weiblichen Nachkommen zeigen in der Regel bei der Geburt keine Anzeichen oder Symptome.
Eine CAH kann durch Auswertung des ACTH-Stimulationstests diagnostiziert werden . [ 28 ]
Laborstudien
Eine genetische Analyse kann hilfreich sein, um die Diagnose einer kongenitalen Nebennierenhyperplasie (CAH) zu bestätigen. Sie ist jedoch nicht notwendig, wenn klassische klinische und laborchemische Befunde vorliegen.
Bei klassischem 21-Hydroxylase-Mangel zeigen Laboruntersuchungen Folgendes:
- Hypoglykämie (aufgrund von Hypocortisolismus) – Eine der vielen Funktionen von Cortisol ist die Erhöhung des Blutzuckerspiegels. Dies geschieht durch das Zusammenwirken mehrerer Mechanismen, darunter (a) die Stimulation der Glukoneogenese (d. h. die Neubildung von Glukose) in der Leber, (b) die Förderung der Glykogenolyse (d. h. der Abbau von Glykogen zu Glukose) und (c) die Verhinderung des Glukoseaustritts aus dem Blutkreislauf durch die Herunterregulierung von GLUT-4-Rezeptoren (die normalerweise den Transport von Glukose aus dem Blutkreislauf in Fett- und Muskelgewebe fördern). Bei einem Cortisolmangel laufen diese Prozesse daher (praktisch) in umgekehrter Richtung ab. Obwohl kompensatorische Mechanismen die Auswirkungen des Hypocortisolismus abmildern, sind diese begrenzt, und der Nettoeffekt bleibt dennoch eine Hypoglykämie.
- Hyponatriämie (aufgrund von Hypoaldosteronismus) – Aldosteron ist das Endprodukt des Renin-Angiotensin-Aldosteron-Systems, das den Blutdruck über die Blutdrucküberwachung im juxtaglomerulären Apparat der Niere reguliert. Normalerweise erhöht Aldosteron die Natriumretention (und damit auch die Wasserretention) im Austausch gegen Kalium. Ein Aldosteronmangel führt daher zu Hyperkaliämie und Hyponatriämie. Dies unterscheidet ihn vom 11-Hydroxylase-Mangel, bei dem unter anderem 11-Desoxycorticosteron vermehrt gebildet wird, welches eine schwache mineralokortikoide Wirkung besitzt. Beim 11-Hydroxylase-Mangel wird 11-Desoxycorticosteron in einem solchen Überschuss produziert, dass es Natrium auf Kosten von Kalium zurückhält. Aus diesem Grund zeigen Patienten mit 11-Hydroxylase-Mangel keinen Salzverlust (obwohl dieser im Säuglingsalter gelegentlich auftritt), sondern stattdessen Bluthochdruck/Wasserretention und manchmal Hypokaliämie.
- Hyperkaliämie (aufgrund von Hypoaldosteronismus)
- Erhöhtes 17α-Hydroxyprogesteron
Ein klassischer 21-Hydroxylase-Mangel führt typischerweise zu 17α-Hydroxyprogesteron-Blutspiegeln von >242 nmol/L. (Zum Vergleich: Ein reifgeborenes Kind sollte im Alter von drei Tagen einen Wert von <3 nmol/L aufweisen. Viele Neugeborenen-Screening-Programme verwenden spezifische Referenzbereiche, die nach Gewicht und Gestationsalter differenziert sind, da erhöhte Werte auch bei Frühgeborenen ohne AGS auftreten können.) Patienten mit Salzverlustsyndrom weisen tendenziell höhere 17α-Hydroxyprogesteron-Spiegel auf als Patienten ohne Salzverlustsyndrom. In leichten Fällen kann der 17α-Hydroxyprogesteron-Spiegel in einer einzelnen Blutprobe unauffällig sein, steigt aber während eines Corticotropin-Stimulationstests an .
Einstufung
Cortisol ist ein Steroidhormon der Nebenniere, das für eine normale endokrine Funktion notwendig ist. Seine Produktion beginnt im zweiten Monat der fetalen Entwicklung. Eine verminderte Cortisolproduktion ist ein Kennzeichen der meisten Formen der kongenitalen Nebennierenhyperplasie (CAH). Die ineffiziente Cortisolproduktion führt zu einem Anstieg des ACTH- Spiegels , da Cortisol die ACTH-Produktion hemmt. [ 29 ] Diese erhöhte ACTH-Stimulation induziert ein übermäßiges Wachstum ( Hyperplasie ) und eine Überaktivität der steroidproduzierenden Zellen der Nebennierenrinde. Die Defekte, die die Nebennierenhyperplasie verursachen, sind angeboren (d. h. sie sind bei der Geburt vorhanden).

Bei AGS ist der Cortisolmangel meist nur partiell und nicht das schwerwiegendste Problem für Betroffene. Die Cortisolsynthese verläuft parallel zur Synthese von Mineralokortikoiden wie Aldosteron, Androgenen wie Testosteron und Östrogenen wie Estradiol . Die daraus resultierende Über- oder Unterproduktion dieser drei Hormonklassen verursacht die größten Probleme bei AGS. Bestimmte Enzymdefekte sind mit charakteristischen Mustern der Über- oder Unterproduktion von Mineralokortikoiden oder Sexualhormonen verbunden.
Seit den 1960er Jahren bezeichnen die meisten Endokrinologen die Formen der kongenitalen Nebennierenhyperplasie (CAH) mit den traditionellen Namen in der linken Spalte, die im Allgemeinen der fehlenden Enzymaktivität entsprechen. Nachdem in den 1980er Jahren die genauen Strukturen und Gene der Enzyme identifiziert wurden, stellte sich heraus, dass es sich bei den meisten Enzymen um Cytochrom-P450-Oxidasen handelt, und sie wurden entsprechend umbenannt. In einigen Fällen sind mehrere Enzyme an einer Reaktion beteiligt, in anderen Fällen katalysiert ein einzelnes Enzym mehrere Reaktionen. Auch Unterschiede zwischen verschiedenen Geweben und Säugetierarten wurden festgestellt.
Die kongenitale Nebennierenhyperplasie aufgrund eines 21-Hydroxylase-Mangels macht in all ihren Formen etwa 95 % der diagnostizierten Fälle von AGS aus. [ 2 ] Sofern kein anderes spezifisches Enzym erwähnt wird, bezieht sich „AGS“ in fast allen Kontexten auf einen 21-Hydroxylase-Mangel. (Die Begriffe „Salzverlust-AGS“ und „einfache virilisierende AGS“ bezeichnen üblicherweise Subtypen dieser Erkrankung.) AGS aufgrund von Enzymmängeln anderer Gene als der 21-Hydroxylase stellt viele der gleichen Herausforderungen in der Behandlung dar wie der 21-Hydroxylase-Mangel, wobei teilweise ein Mineralokortikoidüberschuss oder ein Mangel an Sexualhormonen vorliegt.
| Gebräuchlicher medizinischer Begriff | % | OMIM | Enzym(e) | Ort | Substrat(e) | Produkt(e) | Mineralokortikoide | Androgene |
|---|---|---|---|---|---|---|---|---|
| 21-Hydroxylase CAH | 95% [ 2 ] | 201910 | P450c21 | 6p21.3 | 17-OH-Progesteron → Progesteron → | 11-Deoxycortisol DOC | ↓ | ↑ |
| 11β-Hydroxylase CAH | 5% | 202010 | P450c11β | 8q21-22 | 11-Deoxycortisol→ DOC→ | Cortisol Corticosteron | ↑ | ↑ |
| 3β-HSD CAH | Sehr selten | 201810 | 3βHSD2 | 1p13 | Pregnenolon → 17-OH-Pregnenolon → DHEA → | Progesteron 17-OH-Progesteron Androstendion | ↓ | ↓ |
| 17α-Hydroxylase CAH | Sehr selten | 202110 | CYP17A1 | 10q24.3 | Pregnenolon → Progesteron → 17-OH-Pregnenolon→ | 17-OH-Pregnenolon 17-OH-Progesteron DHEA | ↑ | ↓ |
| Lipoid CAH (20,22-Desmolase) | Sehr selten | 201710 | StAR P450scc | 8p11.2 15q23-q24 | Transport von Cholesterin Cholesterin → | In die Mitochondrien Pregnenolon | ↓ | ↓ |
Screening
In den USA und über 40 weiteren Ländern wird derzeit jedes Neugeborene auf 21-Hydroxylase-CAH untersucht. Dieser Test weist erhöhte Werte von 17α-Hydroxyprogesteron (17-OHP) nach. Der Nachweis hoher 17-OHP-Werte ermöglicht die Früherkennung von CAH. Frühzeitig diagnostizierte Neugeborene können medikamentös behandelt werden und ein relativ normales Leben führen.
Das Screeningverfahren ist jedoch durch eine hohe Rate falsch-positiver Ergebnisse gekennzeichnet. In einer Studie [ 31 ] wies das CAH-Screening den niedrigsten positiven Vorhersagewert auf (111 richtig-positive Fälle unter 20.647 auffälligen Screening-Ergebnissen innerhalb von zwei Jahren, entsprechend 0,53 %, verglichen mit 6,36 % bei Biotinidasemangel, 1,84 % bei kongenitaler Hypothyreose, 0,56 % bei klassischer Galaktosämie und 2,9 % bei Phenylketonurie). Laut dieser Schätzung wären für jeden tatsächlichen CAH-Fall 200 unauffällige Neugeborene klinisch und laborchemisch nachuntersucht worden.
Im Jahr 2020 führten Wael AbdAlmageed vom USC Information Sciences Institute und Mimi Kim von der USC Keck School of Medicine eine gemeinsame Studie durch, in der sie mithilfe von Deep Learning die Gesichtsmorphologie und -merkmale von Patienten mit kongenitaler Nebennierenhyperplasie (CAH) im Vergleich zu einer Kontrollgruppe analysierten. In dieser Querschnittsstudie [ 32 ] mit 102 CAH-Patienten und 144 Kontrollpersonen erreichten Deep-Learning-Methoden eine mittlere Fläche unter der ROC-Kurve von 92 % für die Vorhersage von CAH anhand von Gesichtsbildern. Gesichtsmerkmale unterschieden Patienten mit CAH von der Kontrollgruppe, wobei die Analyse der Gesichtsregionen Nase und Obergesicht als besonders aussagekräftig erwies. Die Ergebnisse legen nahe, dass Gesichtsmorphologiemerkmale, analysiert mithilfe von Deep-Learning-Techniken, als phänotypischer Biomarker zur Vorhersage von CAH verwendet werden können.
Behandlung
Da die klinischen Manifestationen jeder Form der AGS einzigartig sind und in hohem Maße von den zugrunde liegenden Enzymdefekten, der Retention ihrer Vorstufen und den defekten Produkten abhängen, besteht das therapeutische Ziel der AGS darin, unzureichende Nebennierenhormone aufzufüllen und einen Überschuss an Vorstufen zu unterdrücken. [ 9 ]
Die Behandlung aller Formen von CAH kann Folgendes umfassen:
- Ausreichende Zufuhr von Glukokortikoiden zur Reduzierung von Hyperplasie und Überproduktion von Androgenen oder Mineralokortikoiden
- Bei einem Mangel sollte eine Mineralokortikoid-Ersatztherapie mit zusätzlichem Salz durchgeführt werden [ 2 ].
- Bei einem Mangel sollte in der Pubertät eine Ersatztherapie mit Testosteron oder Östrogenen durchgeführt werden.
- Zusätzliche Behandlungen zur Optimierung des Wachstums durch Verzögerung der Pubertät oder der Knochenreifung
Wenn die kongenitale Nebennierenhyperplasie (CAH) durch einen Mangel des Enzyms 21-Hydroxylase verursacht wird, zielt die Behandlung auf die Normalisierung des Androstendionspiegels ab. Eine Normalisierung des 17α-Hydroxyprogesteronspiegels hingegen deutet auf eine Überbehandlung hin. [ 33 ] Der Therapieerfolg kann durch die Messung der Androstendion- und 17α-Hydroxyprogesteronspiegel in Blut oder Speichel überwacht werden. [ 33 ]
Crinecfont (Crenessity) wurde im Dezember 2024 in den Vereinigten Staaten für die medizinische Anwendung zugelassen. [ 34 ] [ 35 ]
Epidemiologie
Die Häufigkeit variiert ethnisch . In den Vereinigten Staaten tritt die kongenitale Nebennierenhyperplasie in ihrer klassischen Form besonders häufig bei indigenen Amerikanern und Yupik- Inuit auf (Häufigkeit 1 ⁄ 280 ). Bei weißen Amerikanern liegt die Häufigkeit der klassischen Form bei etwa 1 ⁄ 15.000 . [ 24 ]
Die Fortsetzung der Behandlung und das Wohlbefinden werden durch Aufklärung und Nachsorge gefördert. [ 36 ]
Geschichte
Vor dem zwanzigsten Jahrhundert
Der italienische Anatom Luigi De Crecchio (1832–1894) lieferte die früheste bekannte Beschreibung eines Falles von wahrscheinlicher CAH.
I propose in this narrative that it is sometimes extremely difficult and even impossible to determine sex during life. In one of the anatomical theaters of the hospital..., there arrived toward the end of January a cadaver which in life was the body of a certain Joseph Marzo... The general physiognomy was decidedly male in all respects. There were no feminine curves to the body. There was a heavy beard. There was some delicacy of structure with muscles that were not very well developed... The distribution of pubic hair was typical of the male. Perhaps the lower extremities were somewhat delicate, resembling the female, and were covered with hair... The penis was curved posteriorly and measured 6 cm, or with stretching, 10 cm. The corona was 3 cm long and 8 cm in circumference. There was an ample prepuce. There was a first grade hypospadias... There were two folds of skin coming from the top of the penis and encircling it on either side. These were somewhat loose and resembled labia majora.
De Crecchio then described the internal organs, which included a normal vagina, uterus, fallopian tubes, and ovaries.
It was of the greatest importance to determine the habits, tendencies, passions, and general character of this individual... I was determined to get as complete a story as possible, determined to get at the base of the facts and to avoid undue exaggeration which was rampant in the conversation of many of the people present at the time of the dissection.
He interviewed many people and satisfied himself that Joseph Marzo "conducted himself within the sexual area exclusively as a male", even to the point of contracting the "French disease" (syphilis) on two occasions. The cause of death was another in a series of episodes of vomiting and diarrhea.[37]
This account was translated by Alfred Bongiovanni from De Crecchio ("Sopra un caso di apparenzi virili in una donna". Morgagni 7:154–188, 1865) in 1963 for an article in The New England Journal of Medicine.
Society and culture
People with CAH
Notable people with CAH include:
- Jeff Cagandahan, a Filipino who successfully appealed for a change of name and gender on his birth certificate[38]
- Lisa Lee Dark, a Welsh singer[39]
- Betsy Driver, the first openly intersex mayor in the United States[40]
- Thea Hillman, an American poet and intersex activist[41]
- Casimir Pulaski , vermutet aufgrund der Untersuchung von Überresten [ 42 ].
- Hida Viloria , eine amerikanische Autorin und intersexuelle Aktivistin [ 43 ]
- Christiane Völling , die erste intersexuelle Person, von der bekannt ist, dass sie erfolgreich Schadensersatz in einem Fall wegen nicht einvernehmlicher chirurgischer Eingriffe eingeklagt hat [ 44 ].
Siehe auch
- Störungen der Geschlechtsentwicklung
- Angeborene Störungen des Steroidstoffwechsels
- Liste der vaginalen Anomalien
- 5α-Reduktase-2-Mangel
- Androgeninsensitivitätssyndrom
Referenzen
- ^ El-Maouche D, Arlt W, Merke DP (November 2017). „Kongenitale Nebennierenhyperplasie“ (PDF) . Lancet . 390 (10108): 2194–2210 . doi : 10.1016/S0140-6736(17) 31431-9 . PMID 28576284. S2CID 13737960 .
- Speiser PW , Arlt W , Auchus RJ, Baskin LS, Conway GS, Merke DP et al. (2018). „ Kongenitale Nebennierenhyperplasie aufgrund eines Steroid-21-Hydroxylase-Mangels: Eine klinische Leitlinie der Endocrine Society“ . The Journal of Clinical Endocrinology and Metabolism . 103 (11): 4043–4088 . doi : 10.1210/jc.2018-01865 . PMC 6456929. PMID 30272171 .
{{cite journal}}: CS1 Wartung: Überschriebene Einstellung ( Link ) - ^ Speiser PW, White PC (August 2003). „Kongenitale Nebennierenhyperplasie“. The New England Journal of Medicine . 349 (8): 776–88 . doi : 10.1056/NEJMra021561 . PMID 12930931 .
- ^ La B, Tung C, Choi EA, Nguyen H (1. November 2021). „Ein gigantisches Uterusleiomyom und große bilaterale Nebennierenmyelolipome als Folge einer unbehandelten kongenitalen Nebennierenhyperplasie“ . AACE Clinical Case Reports . 7 (6): 342–345 . doi : 10.1016/j.aace.2021.05.002 . PMC 8573279. PMID 34765728 .
- ^ Aubrey Milunsky, Jeff Milunsky (29. Januar 2010). Genetische Störungen und der Fötus: Diagnose, Prävention und Behandlung . John Wiley and Sons. S. 600–. ISBN 978-1-4051-9087-9Abgerufen am 14. Juni 2010 .
- Speiser PW, Dupont B, Rubinstein P, Piazza A, Kastelan A, New MI (Juli 1985). „Hohe Häufigkeit des nichtklassischen Steroid - 21-Hydroxylase-Mangels“ . American Journal of Human Genetics . 37 (4): 650–67 . PMC 1684620. PMID 9556656 .
- ^ Krone N, Arlt W (April 2009). „ Genetik der kongenitalen Nebennierenhyperplasie“ . Best Practice & Research. Clinical Endocrinology & Metabolism . 23 (2): 181–92 . doi : 10.1016/j.beem.2008.10.014 . PMC 5576025. PMID 19500762 .
- ^ Turcu AF, Nanba AT, Chomic R, Upadhyay SK, Giordano TJ, Shields JJ, et al. (Mai 2016). „Adrenale 11-oxygenierte C19-Steroide sind die dominanten Androgene beim klassischen 21-Hydroxylase-Mangel“ . European Journal of Endocrinology . 174 (5): 601–9 . doi : 10.1530 / EJE-15-1181 . PMC 4874183. PMID 26865584 .
- ^ a b Feingold KR, Anawalt B, Boyce A, Chrousos G, de Herder WW, Dungan K, et al. (15. März 2017). Angeborene Nebennierenhyperplasie . MDText.com, Inc. PMID 25905188 .
- Speiser PW, Arlt W, Auchus RJ, Baskin LS, Conway GS, Merke DP et al. (1. November 2018). „Kongenitale Nebennierenhyperplasie aufgrund eines Steroid-21-Hydroxylase-Mangels: Eine klinische Leitlinie der Endocrine Society“ . The Journal of Clinical Endocrinology and Metabolism . 103 (11): 4043–4088 . doi : 10.1210 / jc.2018-01865 . ISSN 1945-7197 . PMC 6456929. PMID 30272171 .
- Nordenström A , Lajic S, Falhammar H (8. Juli 2022). „Langzeitergebnisse der kongenitalen Nebennierenhyperplasie“ . Endocrinology and Metabolism . 37 ( 4): 587–598 . doi : 10.3803 / EnM.2022.1528 . ISSN 2093-596X . PMC 9449109. PMID 35799332 .
- ^ Dauber A, Kellogg M, Majzoub JA (2010). „Therapiemonitoring bei kongenitaler Nebennierenhyperplasie“ . Clinical Chemistry . 56 (8): 1245–51 . doi : 10.1373/clinchem.2010.146035 . PMID 20558634 .
{{cite journal}}: CS1 Wartung: Überschriebene Einstellung ( Link ) - ^ Merke DP, Auchus RJ (September 2020). „ Kongenitale Nebennierenhyperplasie aufgrund eines 21-Hydroxylase-Mangels“. The New England Journal of Medicine . 383 (13): 1248–1261 . doi : 10.1056/NEJMra1909786 . PMID 32966723. S2CID 221884108 .
- ^ a b c d e Adriaansen BP, Schröder MA, Span PN, Sweep FC, van Herwaarden AE, Claahsen-van der Grinten HL (12. Dezember 2022). „Herausforderungen bei der Behandlung von Patienten mit nicht-klassischer angeborener Nebennierenhyperplasie“ . Grenzen in der Endokrinologie . 13 1064024. doi : 10.3389/fendo.2022.1064024 . PMC 9791115 . PMID 36578966 .
- ^ Yau M, Gujral J, New MI, Feingold KR, Anawalt B, Boyce A, et al. (2000). Kongenitale Nebennierenhyperplasie: Diagnose und Notfallbehandlung . MDText.com. PMID 25905311 .
{{cite book}}: CS1 Wartung: Überschriebene Einstellung ( Link ) - ^ Philadelphia TC (19. November 2019). „Klassische kongenitale Nebennierenhyperplasie, diagnostiziert im Neugeborenenalter“ . www.chop.edu . Abgerufen am 5. September 2020 .
- ^ New M, Yau M, Lekarev O, Lin-Su K, Parsa A, Pina C, et al. (15. März 2017). „Abbildung 2, [Unterschiedliche Virilisierungsgrade gemäß...]“ . www.ncbi.nlm.nih.gov . Archiviert vom Original am 19. April 2021. Abgerufen am 5. September 2020 .
- ^ „Genitale Geburtsfehler – Gesundheitsprobleme bei Kindern“ . Merck Manuals, Verbraucherversion . Archiviert vom Original am 21. Februar 2024. Abgerufen am 5. September 2020 .
- ^ Richard D. McAnulty, M. Michele Burnette (2006) Sex and sexuality, Volume 1 , Greenwood Publishing Group , p.165
- ^ David A. Warrell (2005). Oxford textbook of medicine: Sections 18-33 . Oxford University Press. S. 261–. ISBN 978-0-19-856978-7Abgerufen am 14. Juni 2010 .
- ^ Gidlöf S, Falhammar H, Thilén A, Döbeln Uv, Ritzén M, Wedell A, et al. (1. September 2013). „Einhundert Jahre kongenitale Nebennierenhyperplasie in Schweden: eine retrospektive, populationsbasierte Kohortenstudie“ . The Lancet Diabetes & Endocrinology . 1 (1): 35–42 . doi : 10.1016/S2213-8587(13)70007-X . ISSN 2213-8587 . PMID 24622265 .
- ^ Arlt W, Willis DS, Wild SH, Krone N, Doherty EJ, Hahner S, et al. (18. August 2010). „Gesundheitszustand von Erwachsenen mit kongenitaler Nebennierenhyperplasie: Eine Kohortenstudie mit 203 Patienten“ . The Journal of Clinical Endocrinology & Metabolism . 95 (11): 5110–5121 . doi : 10.1210 / jc.2010-0917 . ISSN 0021-972X . PMC 3066446. PMID 20719839 .
- ^ Strömer H, Cittadini A, Douglas PS, Morgan JP (12. Januar 2022). „Exogen verabreichtes Wachstumshormon und insulinähnlicher Wachstumsfaktor I verändern den intrazellulären Ca²⁺-Haushalt und verbessern die Herzleistung. In-vitro-Evaluation am isolierten, isovolumisch pufferperfundierten Rattenherzen“. Circulation Research . 79 (2): 227–236 . doi : 10.1161/01.res.79.2.227 . ISSN 0009-7330 . PMID 8755999 .
- ^ a b c Mais DD (2008). Quick compendium of clinical pathology (2. Aufl.). Chicago: ASCP Press. ISBN 978-0891895671Die
- ^ Miller WL (Januar 2012). „Das Syndrom des 17,20 - Lyasemangels“ . The Journal of Clinical Endocrinology and Metabolism . 97 (1): 59–67 . doi : 10.1210/jc.2011-2161 . PMC 3251937. PMID 22072737 .
- ^ White PC, Speiser PW (1. Juni 2000). „Kongenitale Nebennierenhyperplasie aufgrund eines 21-Hydroxylase-Mangels“ . Endocrine Reviews . 21 (3): 245–291 . doi : 10.1210/edrv.21.3.0398 . ISSN 0163-769X . PMID 10857554 .
- ^ „3-beta-Hydroxysteroid-Dehydrogenase-Mangel“ . MedlinePlus . Archiviert vom Original am 28. September 2020. Abgerufen am 2. Juni 2021 .
- ^ Dessinioti C, Katsambas A (2009). „Kongenitale Nebennierenhyperplasie“ . Dermatoendocrinol . 1 (2) . Abgerufen am 19. Februar 2026 .
- ^ Kumar V, Abbas AK, Aster JC (2014). Robbins and Cotran pathologic basis of disease . Kumar, Vinay, 1944-, Abbas, Abul K., Aster, Jon C., Perkins, James A. (9. Aufl.). Philadelphia, PA. S. 1128. ISBN 9781455726134OCLC 879416939 .
{{cite book}}: CS1 maint: location missing publisher (link) - ^ Häggström M, Richfield D (2014). „Diagramm der Stoffwechselwege der menschlichen Steroidogenese“ . WikiJournal of Medicine . 1 (1). doi : 10.15347/wjm/2014.005 . ISSN 2002-4436 .
- ^ Kenneth A. Pass, Eurico Carmago Neto (2005). Update: Newborn Screening for Endocrinopathies (PDF) . S. 831–834 . Archiviert vom Original (PDF) am 1. Januar 2014. Abgerufen am 12. Dezember 2013 .
- ^ AbdAlmageed W, Mirzaalian H, Guo X, Randolph LM, Tanawattanacharoen VK, Geffner ME, et al. (18. November 2020). „ Beurteilung morphologischer Gesichtsmerkmale bei Patienten mit kongenitaler Nebennierenhyperplasie mittels Deep Learning“ . JAMA Network Open . 3 (11): e2022199. doi : 10.1001/jamanetworkopen.2020.22199 . ISSN 2574-3805 . PMC 7675110. PMID 33206189 .
- ^ a b Adriaansen BP, Kamphuis JS, Schröder MA, Olthaar AJ, Bock C, Brandt A, et al. (2022). „Tagesabhängige Speichel-Androstendion- und 17-Hydroxyprogesteronspiegel bei gesunden Probanden zur Überwachung der Behandlungseffektivität bei Patienten mit kongenitaler Nebennierenhyperplasie“ . Clinical Endocrinology . 97 (1): 36–42 . doi : 10.1111/cen.14690 . ISSN 0300-0664 . PMC 9542109. PMID 35150157 .
- ^ „FDA genehmigt neue Behandlung für kongenitale Nebennierenhyperplasie“ . US-amerikanische Arzneimittelbehörde (FDA) (Pressemitteilung). 1. Oktober 2024. Archiviert vom Original am 13. Dezember 2024. Abgerufen am 16. Dezember 2024 .
- ^ „Neurocrine Biosciences gibt FDA-Zulassung für Crenessity (crinecrefont) bekannt, eine innovative Therapie für Kinder und Erwachsene mit klassischer kongenitaler Nebennierenhyperplasie“ (Pressemitteilung). Neurocrine Biosciences. 13. Dezember 2024. Abgerufen am 16. Dezember 2024 – via PR Newswire.
- Kruse B, Riepe FG, Krone N, Bosinski Ha, Kloehn S, Partsch CJ, et al. (Juli 2004). „Kongenitale Nebennierenhyperplasie – wie der Übergang vom Jugend- zum Erwachsenenalter verbessert werden kann“. Experimental and Clinical Endocrinology & Diabetes . 112 (7): 343–355 . doi : 10.1055/s-2004-821013 . ISSN 0947-7349 . PMID 15239019. S2CID 260138410 .
- ^ Bongiovanni AM, Root AW (1963). „Das adrenogenitale Syndrom“. The New England Journal of Medicine . 268 (23): 1283–9 (Fortsetzung). doi : 10.1056/NEJM196306062682308 . PMID 13968788 .
{{cite journal}}: CS1 maint: overridden setting (link) - ^ Internationale Juristenkommission (2017). „Republik der Philippinen gegen Jennifer Cagandahan, Oberster Gerichtshof der Philippinen, Zweite Kammer (12. September 2008)“ . Internationale Juristenkommission . Abgerufen am 19. März 2021 .
- ^ „BBC Radio 4 – Geschlechtswechsel“ . Abgerufen am 6. August 2008 .
- ^ „Bürgermeisterin Betsy Driver fördert die Sichtbarkeit von Intersexuellen durch Aktivismus und Politik“ . Yahoo . 23. August 2019. Archiviert vom Original am 22. September 2021. Abgerufen am 10. September 2019 .
- ^ Hillman T (2008). Intersex (For Lack of a Better Word) . San Francisco: Manic D Press. ISBN 9781933149240Die
- ^ Schoenberg N (3. April 2019). "„Es ist eine Frau. Es ist nicht Pulaski.“: Neue Dokumentation argumentiert, dass der Held des Unabhängigkeitskrieges intersexuell war . chicagotribune.com . Archiviert vom Original am 2. November 2019. Abgerufen am 28. Mai 2020 .
- ^ „Hida bei Oprah: Aufwachsen als intersexuelle Person“ . Oprah . 2007. Abgerufen am 28. Februar 2019 .
- ^ Zwischengeschlecht (17. Dezember 2015). „Nürnberger Hermaphroditen-Klage: Michaela „Micha“ Raab erhält Schadensersatz und Entschädigung wegen intersexueller Genitalverstümmelung!“ (Text) . Abgerufen am 21. Dezember 2015 .
{{cite web}}: CS1 maint: deprecated archival service (link)
Weiterführende Literatur
- Han TS, Walker, Brian R., Arlt, Wiebke, Ross, Richard J. (17. Dezember 2013). „Behandlung und Gesundheitsergebnisse bei Erwachsenen mit kongenitaler Nebennierenhyperplasie“. Nature Reviews Endocrinology . 10 (2): 115–124 . doi : 10.1038/nrendo.2013.239 . PMID 24342885. S2CID 6090764 .Abbildung 2: Der Nebennierenrinden-Steroidogenese-Weg.